
Zusammenfassung
Wenn eine Abteilung für Medizintechnik eines Krankenhauses, ein unabhängiger Serviceanbieter (ISO) oder ein internationaler Händler für Ersatzteile der diagnostischen Bildgebung einen reparierten Ultraschall-Schallkopf oder eine Konsolen-Ersatzbaugruppe bewertet—wie etwa eine Sende/Empfangs-(TX/RX)-Beamformer-Platine, ein Hochspannungs-Netzteilmodul, ein Bediener-Bedienfeld oder einen Monitor mit organischen Leuchtdioden (OLED)—wird die Transaktion häufig von einem Bündel an Normenverweisen begleitet. Konformitätszertifikate von Anbietern und Reparatur-Prüfprotokolle führen routinemäßig IEC 60601-1, IEC 60601-2-37, IEC 62353, IEC 63077 und ISO 13485:2016 an, als wären diese fünf Bezeichnungen austauschbare Siegel für eine "FDA-anerkannte Konformität". Das sind sie nicht 1 4 6 7.
Jede Norm befasst sich mit einer anderen technischen Fragestellung und einer anderen Phase des Gerätelebenszyklus. Eine im Umfang begrenzte elektrische Prüfung nach der Reparatur gemäß IEC 62353 kann Nachweise über die geprüften elektrischen Eigenschaften liefern; sie belegt keine vollständige akustische, thermische oder biologische Konformität oder Konformität der wesentlichen Leistungsmerkmale. Diese Fragestellungen erfordern Nachweise, die der geänderten Komponente, der Gerätekonfiguration, der anwendbaren Normenausgabe und den Herstelleranweisungen angemessen sind. Ein Lieferant sollte angeben, was seine Prüfungen abdecken und welche Ausschlüsse vorliegen. Eine fachgerechte ausgelagerte Prüfung kann angemessen sein; der Besitz eines bestimmten Analysators, Hydrophons oder Wassertanks ist keine allgemeingültige Voraussetzung für einen akzeptablen Lieferanten 4 5 8 16.
Im Jahr 2026 machen drei konvergierende regulatorische Meilensteine technische Präzision in Bezug auf diese Normen für jede Organisation unerlässlich, die Ultraschallsonden repariert oder Ersatzteile für die Bildgebung liefert:
- Vollständige Durchsetzung der Quality Management System Regulation (
QMSR,21 CFR Part 820): Gemäß der Final Rule der Food and Drug Administration (FDA) vom 2. Februar 2024 (Medical Devices; Quality System Regulation Amendments,89 FR 7496, Dokument2024-01709), die am 2. Februar 2026 rechtlich in Kraft trat, hat die FDA dieISO 13485:2016(Medizinprodukte – Qualitätsmanagementsysteme – Anforderungen für regulatorische Zwecke) und Abschnitt 3 vonISO 9000:2015direkt durch Verweis in21 CFR § 820.7aufgenommen 6. Während21 CFR § 820.1(a)Originalgerätehersteller (OEMs) und Remanufacturer (21 CFR § 820.3(a)) ausdrücklich bindet, behält21 CFR § 820.1(a)(2)die Ausnahme für Komponenten und Teile bei ("Die Bestimmungen dieses Teils gelten nicht für Hersteller von Komponenten oder Teilen fertiger Medizinprodukte; solche Hersteller werden jedoch dazu ermutigt, Bestimmungen dieser Verordnung soweit zutreffend zu berücksichtigen"), und die FDA unterscheidet weiterhin die routinemäßige Instandhaltung durch Dritte von reguliertem Remanufacturing 1 3 6. - Umsetzung der endgültigen Remanufacturing-Leitlinie der FDA vom 10. Mai 2024 (
GUI00017048): In Remanufacturing of Medical Devices: Guidance for Industry, Entities That Perform Servicing or Remanufacturing, and Food and Drug Administration Staff (GUI00017048, DocketFDA-2018-N-3741-0098, gedruckte S. 1–37) formulierte die FDA sechs Leitprinzipien, ein Hardware-Entscheidungsflussdiagramm mit drei Knoten (Abbildung 1:Knoten A1/A1.1patientenkontaktierende Materialien,Knoten A2/A2.1Hinzufügung/Entfernung von Komponenten oder Änderungen der Maß-/Leistungsspezifikationen undKnoten A3/A3.1kumulatives Risiko sowie Änderungen der Leistungs-/Sicherheitsspezifikationen), Kriterien für die Software-Instandhaltung (Abschnitt VII) sowie ausdrückliche Erwartungen an den Nachweis der fortdauernden Konformität mit den anwendbaren, von der FDA anerkannten Konsensnormen (Abschnitt VI.B, S. 14) 1. Wie die FDA im Dokumentenkopf anmerkt, geben Leitliniendokumente die aktuelle Auffassung der Behörde sowie unverbindliche Grundsatzempfehlungen wieder, sofern nicht spezifische gesetzliche oder regulatorische Anforderungen – wie etwa21 CFR § 820.3(a)oder21 CFR § 807.81(a)(3)– zitiert werden 1 6 10. - FDA-Anerkennungsliste Nummer
064(90 FR 27312, 26. Juni 2025) und der Übergang der Ultraschallnormen2028: In der Anerkennungsliste064(Federal Register Document2025-11792) erkannte die FDAIEC 60601-2-37 Edition 3.0 2024-07(Anerkennung#12-380),IEC 62127-2 Edition 2.0 2025-01(Anerkennung#12-379) undIEC 62127-3 Edition 2.0 2022-12(Anerkennung#12-377) an, während sie ein Ablaufdatum der Übergangsfrist zum07/02/2028für deren ersetzte Ausgaben (IEC 60601-2-37 Edition 2.1 2015[#12-293],IEC 62127-2 Edition 1.2[#12-291] undIEC 62127-3 Edition 1.1[#12-279]) zuwies 4 5.
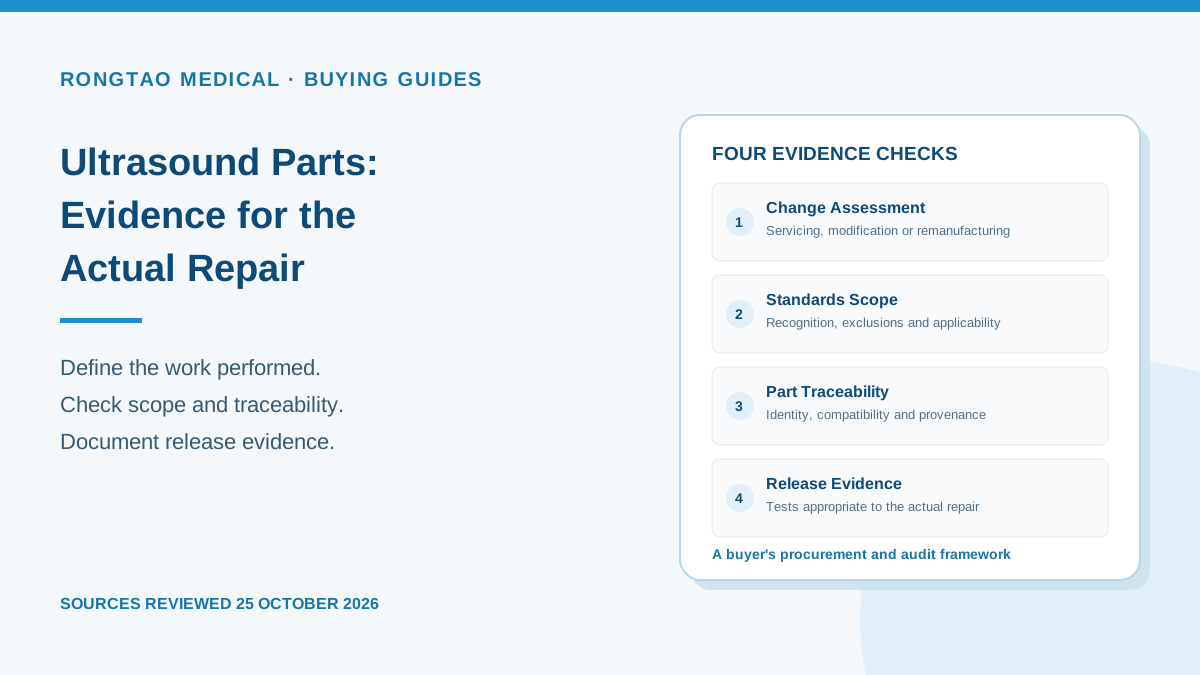
Dieser Bericht ist ein auf die USA ausgerichteter Leitfaden zur Beschaffung und Evidenzbewertung für Krankenhaustechnik-Teams, unabhängige Serviceanbieter und Einkäufer von Ersatzteilen. Er ist weder ein Reparaturverfahren noch ein Ersatz für gerätespezifische Anweisungen und eine fachkundige ingenieurtechnische Bewertung. Seine zentrale Frage ist, ob die für ein Ersatzteil vorgelegte Evidenz die geänderte Komponente und die Konfiguration des fertigen Geräts tatsächlich abdeckt. Die Anerkennung einer Norm, ein Lieferantenzertifikat, ein Prüfstandstest und eine Freigabe durch die FDA beantworten jeweils eine andere Frage. Einkäufer müssen diese miteinander verknüpfen, ohne eines davon als Nachweis für alle anderen zu behandeln.
1. Der regulatorische und marktbezogene Kontext für diagnostische Ultraschallteile und die Sondeninstandhaltung
1.1 Wie die FDA diagnostische Ultraschallkonsolen, Schallköpfe und Bildverarbeitungs-Subsysteme klassifiziert
Gemäß 21 CFR Part 892 Subpart B (Diagnostische Geräte) werden diagnostische Ultraschallsysteme und Schallköpfe als Medizinprodukte der Klasse II reguliert, die einer Vorvermarktungsbenachrichtigung (510(k)) mit Freigabe sowie allgemeinen und speziellen Kontrollen unterliegen 8 9. Anstatt eine separate 510(k) für jede routinemäßige Vor-Ort-Reparatur oder Ersatzkomponente zu verlangen, gibt die FDA die fertige Konsole und ihr kompatibles Schallkopfportfolio im Rahmen einer harmonisierten Produktcode-Architektur frei und bewertet Modifikationen nach dem Vertrieb anhand der Definition der Wiederaufarbeitung in 21 CFR § 820.3(a) sowie dem 510(k)-Modifikationsauslöser in 21 CFR § 807.81(a)(3) 1 6 9 10.
Zur Bestimmung der regulatorischen Ausgangsbasis für in US-Gesundheitseinrichtungen in Betrieb befindliche Ultraschallgeräte fasst Tabelle 1 die fünf zentralen Produktcodes für diagnostischen Ultraschall und radiologische Bildverarbeitung zusammen, die aus dem 7,093 Datensätze umfassenden openFDA Device Classification-Datensatz (vayomed/openfda-device-classification, Snapshot 2026-09-21) extrahiert wurden 9.
Methodischer Hinweis zum Umfang der openFDA-Klassifikations-Array-Zählungen: Im harmonisierten Endpunktdevice/classificationder FDA erfassen die Array-Längen vonopenfda.k_numberdie Anzahl der mit diesem Produktcode in der openFDA-Harmonisierungstabelle verknüpften510(k)-Freigabekennungen (keine Erfassung aktiver kommerzieller Modelle oder des Marktvolumens), und die Array-Längen vonopenfda.registration_numbererfassen die Anzahl der verknüpften Betriebsstätten-Registrierungskennungen (keine Zählung aktiver Gerätelistungen oder externer Servicedepots, da Serviceanbieter ohne Wiederaufarbeitung nicht verpflichtet sind, sich gemäß21 CFR § 807.20zu registrieren) 1 9 10.
| Produktcode | Offizielle Gerätebezeichnung der FDA | 21 CFR-Regulierungszitat | Geräteklasse | Art der Vorvermarktungseinreichung | Für 3P510k berechtigt (third_party_flag) | Verknüpfte K-Nummern-Kennungen (k_number_count) | Verknüpfte Betriebsstätten-Registrierungskennungen (registration_number_count) | Primärer Hardware-/Baugruppenumfang bei der Vor-Ort-Instandhaltung |
|---|---|---|---|---|---|---|---|---|
IYN | System, Bildgebung, gepulster Doppler, Ultraschall | 21 CFR § 892.1550 | Klasse 2 | 510(k) (Typ 1) | Y | 1,183 | 223 | Mainframe-Konsolen, Sende-/Empfangs-Beamformer-Platinen (TX/RX), Doppler-Signalprozessoren, Hochspannungsnetzteile (HVPS), Trackballs/Bedienfelder und Lüfter 8 9. |
IYO | System, Bildgebung, gepulstes Echo, Ultraschall | 21 CFR § 892.1560 | Klasse 2 | 510(k) (Typ 1) | Y | 894 | 355 | B-Mode/M-Mode/3D/4D-Konsolen, Front-End-Multiplexer-Platinen (MUX), Back-End-Mainboards, interne Batterien und primäre diagnostische Displays 8 9. |
ITX | Schallkopf, Ultraschall, diagnostisch | 21 CFR § 892.1570 | Klasse 2 | 510(k) (Typ 1) | Y | 414 | 401 | Linear-, Konvex-, Phased-Array-, mechanische 3D-/4D-Volumen-, endokavitäre und transösophageale Sonden (TEE): akustische Linsen, Anpassungsschichten, PZT-/Einkristall-Arrays, Gehäuse, Biegegummis, Zugentlastungen, Koaxialkabelbäume und Systemstecker 2 8 9. |
LLZ | System, Bildverarbeitung, radiologisch | 21 CFR § 892.2050 | Klasse 2 | 510(k) (Typ 1) | Y | 2,287 | 636 | PACS-Workstations, DICOM-Betrachtungsdisplays, Cine-Loop-Speichermodule und Hardware zur Bildnachverarbeitung 9. |
QIH | Automatisierte radiologische Bildverarbeitungssoftware | 21 CFR § 892.2050 | Klasse 2 | 510(k) (Typ 1) | N | 326 | 237 | Softwaremodule für automatisierte Konturierung, Doppler-Hüllkurvenmessung und quantitative Bildanalyse (nicht für das 3P510k-Review berechtigt) 9. |
Tabelle 1: Produktklassifikationen für diagnostischen Ultraschall und radiologische Bildverarbeitung im openFDA-Device-Classification-Snapshot (2026-09-21, insgesamt 7,093 Produktcodes) 9.
Die drei akustischen Codes weisen Array-Längen verknüpfter Identifikatoren von 1,183 (IYN), 894 (IYO) und 414 (ITX) auf, was sich auf insgesamt 2,491 Einträge summiert. Diese Summe ist keine deduplizierte Zählung eindeutiger Freigaben über die Codes hinweg. Ein System oder eine Einreichung kann in mehr als einer harmonisierten Beziehung vorkommen. Die Arrays belegen weder die aktuell installierte Basis, aktive Lieferanten, Verkaufszahlen noch eine Erklärung für Unterschiede bei den Identifikatorverhältnissen. Nutzen Sie die Datensätze, um das tatsächliche Gerät und dessen autorisierte Konfiguration zu ermitteln, und nicht, um anhand einer Verknüpfungsanzahl einen Ersatzteilmarkt abzuschätzen 9.
1.2 Empirische Größenordnung des US-Instandhaltungsökosystems und US-Bundesausgaben für Ultraschallreparaturen
Warum behandelt die FDA den Komponentenaustausch und die Sondenreparatur im Rahmen eines gesonderten Regelwerks für Instandhaltung gegenüber Wiederaufarbeitung, anstatt von jedem Reparaturbetrieb die Registrierung als Hersteller fertiger Medizinprodukte zu verlangen? In ihrem Bericht an den Kongress vom Mai 2018, der durch Abschnitt 710 des FDA Reauthorization Act von 2017 (FDARA) vorgeschrieben wurde — FDA Report on the Quality, Safety, and Effectiveness of Servicing of Medical Devices (gedruckte Seiten i–iii, 1–28) — dokumentierte die FDA sowohl das enorme Ausmaß des Instandhaltungsökosystems für Medizinprodukte als auch die empirische Sicherheitsbilanz routinemäßiger Instandhaltung gegenüber unautorisierter Wiederaufarbeitung 3:
- Geschätzte Größe der US-Instandhaltungsbranche (
16,520 bis 20,830Unternehmen): Da Drittinstandhalter, die keine Wiederaufarbeitung durchführen, und medizintechnische Abteilungen von Krankenhäusern gemäß21 CFR Part 807nicht verpflichtet sind, sich bei der FDA zu registrieren, fragte die FDA gewerbliche Datensätze von Dun & Bradstreet (D&B) nach Codes der Standard Industrial Classification (SIC) ab und ermittelte4,791Unternehmen (Abschnitt 5.1, S. 19) 3. Als die FDA diese4,791Datensätze mit einer Gelegenheitsstichprobe von130bekannten Drittinstandhaltern von Medizinprodukten abglich, tauchten lediglich34(26%) in der SIC-Abfrage vonD&Bauf (S. 19). Durch Extrapolation dieser Erfassungsquote von26%schätzte die FDA, dass zwischen16,520und20,830Unternehmen in den Vereinigten Staaten Instandhaltungsleistungen für Medizinprodukte erbringen (Abschnitt 5.1, S. 19) 3. - Sicherheitsnachweise aus mehreren Quellen (
Abschnitt 5.2–5.5, S. 19–22): - Peer-Review-Literatur (
Abschnitt 5.2, S. 19–20): Die Sichtung von502infrage kommenden Artikeln ergab26Volltextarbeiten und nur1vergleichende empirische Studie zur Instandhaltungsqualität von OEMs gegenüber Drittinstandhaltern 3. - Datenbankübergreifende Überprüfung des ECRI Institute (
Abschnitt 5.3, S. 20–21): Unter2,114,303Datensätzen des Medical Device Reporting (MAUDE),528Datensätzen des Health Devices Alerts (HDA) Trackers und692ECRI-Unfalluntersuchungen identifizierte ECRI lediglich86MAUDE-Berichte (0.004%),4HDA-Berichte (0.8%) und6Unfalluntersuchungen (0.9%), die mit der Instandhaltung oder Wartung von Geräten in Verbindung standen 3. - FDA-interne MAUDE-Analyse bis zum 30. Juni 2017 (
Abschnitt 5.4, S. 21–22): Die FDA identifizierte4,301MDR-Meldungen, in denen Drittinstandhalter erwähnt wurden (40Todesfälle,294schwere Verletzungen,3,791Fehlfunktionen und176sonstige Berichte). Die manuelle Überprüfung der40Todesfallberichte zeigte, dass nur3Todesfälle einen eindeutigen kausalen Zusammenhang mit Instandhaltungsaktivitäten aufwiesen, während1weiterer Todesfall darauf zurückzuführen war, dass sich eine nicht zugelassene wiederaufgearbeitete nuklearmedizinische Bildgebungskamera von ihrer Gantry löste und auf einen Patienten fiel (S. 21) 3. - CDRH-Handelsbeschwerden seit 2009 (
Abschnitt 5.5, S. 22): Unter den68relevanten Handelsbeschwerden, die seit 2009 beim CDRH eingereicht wurden und eine unsichere Instandhaltung oder unbefugte Geräteveränderungen beanstandeten, betrafen28(41.18%) tatsächlich eine Wiederaufarbeitung (wie das Einsetzen nicht validierter Materialien, das Reverse-Engineering sicherheitskritischer Teile nach abweichenden Spezifikationen oder das Verändern von Software/Hardware des Geräts außerhalb der OEM-Parameter), wohingegen40(58.82%) eine unzureichende Instandhaltung betrafen—und von diesen40Instandhaltungsbeschwerden betrafen29(72.50%) OEMs,10(25.00%) ISOs und1(2.50%) Nachlässigkeit der Anwender (S. 22) 3.
Der Bericht der FDA aus dem Jahr 2018 fand unzureichende objektive Belege für eine weit verbreitete Gefährdung der öffentlichen Gesundheit durch Instandhaltung, um die dort erörterte zusätzliche Regulierung zu rechtfertigen. Er stellte zudem die Bedeutung der Unterscheidung zwischen Instandhaltung und Remanufacturing heraus. Die Reklamations- und MDR-Zahlen sind keine expositionsbereinigten Raten: Ihnen fehlen die Nenner für Instandhaltungsereignisse, Gerätenutzung, Dienstleisteraktivität und Meldevollständigkeit. Sie können weder belegen, dass OEM- oder unabhängige Instandhaltung vergleichsweise sicherer ist, noch dass eine einzelne Reparatur akzeptabel ist. Diese historische regulatorische Bewertung dient als Kontext für den aktuellen Rahmen, nicht als Ersatz für die Beurteilung der beschafften Arbeit 3.
Der archivierte USAspending-Auszug bietet einen eingegrenzten Beschaffungskontext: Er wählt die 10,000 Vergaben mit den höchsten gebundenen Beträgen in J065 und J066 aus, zwei breit gefassten Reparaturkategorien für Medizin- und Laborgeräte. Die erfassten Mittelbindungen belaufen sich in diesen ausgewählten Datensätzen auf insgesamt $6,576,249,940.06 bzw. $4,405,053,039.35. Ein nicht zwischen Groß- und Kleinschreibung unterscheidender ODER-Filter der übergeordneten Vergabebeschreibungen in J065 verwendet 17 Begriffe: ultrasound, sonograph, echocardiograph, transducer, probe, vivid, logiq, voluson, epiq, affiniti, acuson, xcelera, ie33, iu22, cx50, bk medical und sonosite. Daraus ergibt sich die unten stehende Kandidaten-Teilmenge; allgemeine Begriffe wie probe belegen nicht, dass jede ausgewählte Vergabe Ultraschall betrifft. Hierbei handelt es sich um ausgewählte Vergabe-Datensätze, nicht um eine Vollerhebung von Instandhaltungstransaktionen oder ein Maß für den gesamten Ultraschall-Reparaturmarkt 12.
| Datensatz-Stratum / Geschäftsjahr (USAspending.gov-Snapshot 2026-08-26) | Anzahl der Vergaben (n) | Gebundener Gesamtbetrag (USD) | Median des Vergabewerts (USD) | Mittelwert des Vergabewerts (USD) | Spannweite der Vergabewerte (Min – Max USD) | Anmerkungen zu Umfang und Behördenkonzentration |
|---|---|---|---|---|---|---|
PSC J065 Top-10,000-Stichprobe (alle Jahre, FY1999–FY2026) | 10,000 | $6,576,249,940.06 | $309,940.00 | $657,624.99 | $161,012.70 – $55,650,956.83 | Wartung, Reparatur und Überholung von medizinischen, zahnmedizinischen und veterinärmedizinischen Geräten (Top-10,000-Vergaben nach gebundenen Dollarbeträgen) 12. |
PSC J066 Top-10,000-Stichprobe (alle Jahre, FY1999–FY2026) | 10,000 | $4,405,053,039.35 | $219,009.10 | $440,505.30 | $112,265.17 – $98,872,304.90 | Wartung, Reparatur und Überholung von Labor- und wissenschaftlichen Geräten (Top-10,000-Vergaben nach gebundenen Dollarbeträgen) 12. |
PSC J065 — FY2023-Kohorte | 615 | $424,047,876.96 | $358,480.00 | $689,508.74 | $161,093.02 – $19,356,645.24 | Vollständiges Geschäftsjahr innerhalb der Stichprobe der Top-10,000 zu J065 12. |
PSC J065 — FY2024-Kohorte | 716 | $510,634,065.42 | $365,272.67 | $713,176.07 | $161,100.00 – $13,195,902.50 | Höchststand des jährlichen Vergabevolumens der letzten Jahre in der J065-Stichprobe 12. |
PSC J065 — FY2025-Kohorte | 520 | $301,136,447.67 | $336,617.34 | $579,108.55 | $161,012.70 – $10,598,083.39 | Vollständiges Geschäftsjahr innerhalb der Stichprobe der Top-10,000 zu J065 12. |
PSC J065 — FY2026-Kohorte (Teiljahr bis 2026-08-26) | 234 | $115,023,110.60 | $313,651.68 | $491,551.75 | $161,401.20 – $5,418,756.39 | Unvollständiges Geschäftsjahr bis zum Snapshot-Stichtag am 26. August 2026 12. |
PSC J065 — anhand von 17 Begriffen schlagwortbasiert ausgewählte Kandidaten-Teilmenge | 81 | $45,047,778.93 | $340,276.21 | $556,145.42 | $164,445.86 – $3,830,239.30 | Vergaben, die mit mindestens einem der 17 genannten Begriffe in description übereinstimmen; nicht einzeln als Ultraschallverträge verifiziert: 72 VA (88.89%), 6 DoD (7.41%), 3 HHS (3.70%) 12. |
Tabelle 2: Bundesbehördliche Vertrags-Benchmarks für die Wartung und Reparatur von Medizin- und Laborgeräten aus dem USAspending.gov-Datensatz der Top-10,000 pro PSC (Snapshot 2026-08-26) 12.
Die 81 anhand breiter Stichwörter ausgewählten infrage kommenden Vergaben belaufen sich auf insgesamt $45,047,778.93 an Gesamtvertragsverpflichtungen, mit einem Median von $340,276.21; 72 der 81 stehen mit Veterans Affairs in Verbindung. Ein Vertrag kann mehrere Modalitäten oder Dienstleistungen abdecken, sodass seine gesamte Verpflichtung nicht notwendigerweise ultraschallspezifische Ausgaben darstellt. Eine Beschreibung ohne das Stichwort kann dennoch Ultraschallarbeiten umfassen. Die Auswahl der größten Vergaben lässt kleinere Beschaffungen unberücksichtigt, und Vergabe-Verpflichtungen stellen weder Stückpreise noch jährliche Marktumsätze dar. Die Gruppierungen nach Geschäftsjahren folgen dem im Datenauszug erfassten Feld für das Vergabejahr; sie sollten nicht als transaktionsbezogene Ausgaben des jeweiligen Geschäftsjahres behandelt werden. Aus diesem Datensatz wird keine Schätzung der Reparaturpreise pro Sonde abgeleitet 12.
2. Einblick in die Datenbank anerkannter Konsensnormen der FDA (Momentaufnahme vom 2026-08-26): Was unter Abschnitt 514(c) anerkannt ist und warum IEC 62353, IEC 63077 und ISO 13485 fehlen
2.1 Wie die Anerkennung von Konsensnormen nach Abschnitt 514(c) funktioniert
Gemäß Abschnitt 514(c) des FD&C Act (21 U.S.C. § 360d(c)), wie im endgültigen Leitfaden der FDA vom 14. September 2018, Appropriate Use of Voluntary Consensus Standards in Premarket Submissions for Medical Devices (83 FR 46738, Dokument 2018-19989), dargelegt, veröffentlicht die FDA Bekanntmachungen im Federal Register, mit denen nationale und internationale freiwillige Konsensnormen ganz oder teilweise anerkannt werden, die von Normungsorganisationen (SDOs) wie der International Electrotechnical Commission (IEC), der International Organization for Standardization (ISO), der Association for the Advancement of Medical Instrumentation (AAMI) und der National Electrical Manufacturers Association (NEMA) erarbeitet wurden 4 5 7.
Wenn eine Norm in der Datenbank der anerkannten Konsensnormen der FDA mit einer aktiven Anerkennungsnummer und einem zugehörigen Supplemental Information Sheet (SIS) aufgeführt ist, kann ein Antragsteller, der eine 510(k), einen De-Novo-Antrag, eine IDE oder eine PMA einreicht, eine formelle Konformitätserklärung (DOC) gemäß Abschnitt 514(c)(1)(B) vorlegen, mit der bescheinigt wird, dass sein Produkt der anerkannten Norm (oder den anerkannten Abschnitten einer teilweise anerkannten Norm) entspricht, was den Umfang der von Grund auf neu zu prüfenden Rohprüfberichte reduziert 7. Entscheidend ist jedoch, dass die Anerkennung nach Abschnitt 514(c) speziell für die Prüfung fertiger Medizinprodukte vor dem Inverkehrbringen konzipiert ist 7.
In unserer archivierten Momentaufnahme der Datenbank anerkannter Konsensnormen der FDA (der archivierte Quellauszug, Momentaufnahme 2026-08-26) finden sich 1,898 normalisierte Anerkennungszeilen, die sich über 1,740 eindeutige Anerkennungsnummern der FDA erstrecken (die Differenz von 158 Zeilen spiegelt doppelt ausgewiesene internationale und US-nationale Übernahmen wider – wie etwa IEC und ANSI/AAMI –, die sich in der normalisierten Tabelle eine einzige Anerkennungsnummer der FDA teilen) 4:
1,722Zeilen (90.73%) weisen einevollständigeAnerkennung auf, wohingegen176Zeilen (9.27%) eineteilweiseAnerkennung aufweisen (was bedeutet, dass bestimmte Klauseln, Anmerkungen oder Anhänge von der Anerkennung durch die FDA ausgeschlossen sind, wie imSISder Norm dargelegt) 4 7.267Zeilen (14.07%) weisen ein aktivestransition_expiration_dateauf, was darauf hinweist, dass eine neuere Ausgabe der Norm in einer Änderungsliste des Federal Register (wie der Recognition List064,90 FR 27312, 26. Juni 2025) anerkannt wurde und dass die ältere Ausgabe in Premarket-Einreichungen nur bis zum angegebenen Übergangsstichtag akzeptabel bleibt 4 5.- Über die
18Specialty Task Group Areas der FDA hinweg entfallen aufRadiology150Zeilen (7.90%)—womit dieser Bereich an vierter Stelle hinterDental/ENT(238,12.54%),Materials(230,12.12%) undSterility(164,8.64%) sowie vorOrthopedic(146,7.69%),InVitro Diagnostics(138,7.27%),General Plastic Surgery/General Hospital(134,7.06%),Software/Informatics(129,6.80%),Cardiovascular(90,4.74%),Anesthesiology(85,4.48%),Biocompatibility(72,3.79%),General I (QS/RM)(47,2.48%) undGeneral II (ES/EMC)(41,2.16%) rangiert 4.
2.2 Master-Matrix der FDA-anerkannten gegenüber Nicht-514(c)-Normen für Ultraschall-Ersatzteile und die Reparatur von Ultraschallsonden
Wenn wir alle 1,898 Zeilen (1,740 eindeutige Anerkennungsnummern) des Snapshots der Recognized Consensus Standards der FDA (2026-08-26) zusammen mit der Bekanntmachung der FDA im Federal Register vom 26. Juni 2025 zur Recognition List 064 (90 FR 27312, Dokument 2025-11792) und der QMSR Final Rule (89 FR 7496) abfragen, tritt ein auffälliges strukturelles Muster hervor: die akustischen und elektrischen Konstruktionsnormen (IEC 60601-2-37, IEC 60601-1, IEC 60601-1-2, IEC 62127-1/-2/-3, IEC 62359, IEC 61391-1/-2, IEC 61161, ISO 14971, ISO 10993-1 und IEC 62304) sind alle formell in der Datenbank nach Section 514(c) anerkannt, wohingegen IEC 62353, IEC 63077 und ISO 13485 genau 0 Zeilen in der CSV nach Section 514(c) aufweisen 4 5 6. Tabelle 3 dokumentiert den genauen Anerkennungsstatus, die Übergangsfristen und den technischen Anwendungsbereich jeder Norm.
| Norm oder Regelwerk | Relevante Fragestellung | Evidenzgrenze |
|---|---|---|
| IEC 60601-2-37:2024, FDA-Anerkennung 12-380 | Basissicherheit und wesentliche Leistungsmerkmale bei Ultraschall | Lesen Sie die anwendbare Ausgabe und das Anerkennungsdatenblatt; die Anerkennung ist kein Zertifikat für ein repariertes Gerät 4 5 |
| IEC 60601-2-37:2015, Anerkennung 12-293 | Erklärungen früherer Ausgaben während der Übergangszeit | Das Datum vom 2. Juli 2028 betrifft die Akzeptanz von Erklärungen für Premarket-Einreichungen; es widerruft nicht automatisch die Freigabe installierter Geräte 4 5 |
| IEC 60601-1, Anerkennung 19-49 | Allgemeine elektrische Sicherheit und wesentliche Leistungsmerkmale | Das Datenblatt der FDA fordert anwendbare nationale US-Abweichungen; eine Angabe allein zur internationalen Ausgabe ist möglicherweise unvollständig 14 |
| IEC 60601-1-2, Anerkennung 19-36 | Elektromagnetische Störgrößen | Bewerten Sie die relevante Konfiguration und die Auswirkungen der Änderung, anstatt lediglich eine grundlegende Ableitstromprüfung als Ersatz heranzuziehen 4 |
| Reihe IEC 62127; IEC 62359 | Akustische Messung und Indexbestimmung | Messmethoden und -modelle belegen für sich allein nicht die Konformität aller Geräte 4 8 |
| ISO 14971:2019, Anerkennung 5-125 | Risikomanagement über den Lebenszyklus | Die Risikoanalyse verknüpft die Änderung mit Gefährdungen und der Verifizierung; eine Vorlage allein begründet keine Annehmbarkeit 1 4 |
| ISO 10993-1:2025, Anerkennung 2-313 | Biologische Beurteilung im Rahmen des Risikomanagements | Teilweise Anerkennung, einschließlich der im Anerkennungsdatenblatt genannten Ausschlüsse; bewerten Sie das fertige Medizinprodukt und den Kontaktkontext 15 |
| ISO 10993-1:2018, Anerkennung 2-258 | Frühere Ausgabe zur biologischen Beurteilung | Übergangsfrist bis zum 1. Juli 2029; beachten Sie die Einschränkungen des Datenblatts, einschließlich der Handhabung von Anhang A, Tabelle A.1 15 |
| IEC 62304, Anerkennung 13-79 | Software-Lebenszyklus-Prozesse | Ein Komponentenaustausch berechtigt nicht dazu, die Software oder ihre klinische Funktion zu verändern 4 |
| IEC 62353:2014 | Wiederkehrende Prüfungen und Prüfungen nach der Reparatur | Wählen Sie Methoden und Grenzwerte passend zur tatsächlichen Geräteklassifizierung, den Anweisungen und der Konfiguration; keine vollständige Typprüfung 16 |
| IEC 63077:2019 | Aufbereitungsprozess für bildgebende medizinische Geräte | Die Prozesskonformität entscheidet nicht über den FDA-Status bezüglich Servicing gegenüber Remanufacturing 17 |
| ISO 13485:2016 / QMSR | Qualitätssystem-Verpflichtungen für Organisationen im Anwendungsbereich | Die regulatorische Übernahme und die Zertifizierung durch Dritte sind unterschiedlich; keines von beiden berechtigt für sich allein zum Inverkehrbringen eines Medizinprodukts 6 |
Tabelle 3. Normen und regulatorische Rahmenwerke beantworten unterschiedliche Nachweisfragen; der genaue Anerkennungsumfang muss im jeweiligen FDA-Datenblatt geprüft werden.
2.3 Das Fehlen in einer Momentaufnahme der Anerkennungen ist keine Erklärung der FDA
Die untersuchte Momentaufnahme der Anerkennungen enthält keine Zeilen für IEC 62353, IEC 63077 oder ISO 13485. Dies ist eine begrenzte Beobachtung zu diesem Datensatz und kein Beleg für die Beweggründe der FDA oder eine Schlussfolgerung, dass die Normen irrelevant sind. Das Programm der FDA für freiwillige Konsensnormen ist ein Weg zur Unterstützung von Zulassungseinreichungen; operative Normen können andere Aufgaben erfüllen. ISO 13485 kommt durch die Übernahme in die QMSR eine separate rechtliche Rolle zu 4 6 7.
Die Anwendung einer anerkannten Norm ist grundsätzlich freiwillig, vorbehaltlich etwaiger gesondert anwendbarer rechtlicher Anforderungen. Die Anerkennung trägt dazu bei zu definieren, wann eine Konformitätserklärung eine Einreichung unterstützen kann; sie macht die vollständige Norm nicht zu einer universellen rechtlichen Verpflichtung für jede Reparatur. Umgekehrt verbietet das Fehlen in einer Momentaufnahme nicht die sachgerechte Anwendung einer operativen Norm. Ein Anbieter sollte die anwendbare Norm, Ausgabe, den Geltungsbereich, die Methoden, Ausschlüsse und die Konfiguration angeben, anstatt ohne diese Angaben mit „FDA-Normenkonformität“ zu werben 7.
IEC 62353 behandelt Prüfungen vor der Inbetriebnahme, während der Wartung oder Inspektion, nach der Reparatur sowie wiederkehrende Prüfungen innerhalb ihres Anwendungsbereichs. IEC 63077 behandelt Aufbereitungsverfahren. Diese Anwendungsbereiche erklären, warum sie für eine Serviceorganisation nützlich sein können, belegen jedoch nicht, warum die FDA sie aufgeführt oder nicht aufgeführt hat. Der Vertrag eines Käufers kann berechtigte Nachweiserwartungen festlegen, ohne jede vertragliche Anforderung fälschlicherweise als Bundesrecht darzustellen 16 17.
3. Was ein Prüfbericht über ein repariertes Ultraschallgerät nachweisen kann
Ein Prüfbericht ist dann am nützlichsten, wenn seine Aussage eng genug gefasst ist, um überprüfbar zu sein. Der Käufer sollte in der Lage sein, die geprüfte Einheit oder repräsentative Konfiguration, die durchgeführten Arbeiten, das Verfahren und die Ausgabe, die Abnahmegrundlage, das Ergebnis und die Grenzen der Schlussfolgerung zu identifizieren. „Bestanden“ ohne diese Elemente erklärt nicht, ob die relevanten Folgen der Reparatur bewertet wurden. Ein nützliches Abnahmeprotokoll verknüpft die Änderung mit einer Risikobewertung und anschließend mit den ausgewählten Verifizierungsnachweisen. Dies ist ein empfohlener Einkaufsansatz und keine Behauptung, dass die FDA eine bestimmte Berichtsvorlage vorschreibt 1.
3.1 Akustische Leistung und Konfigurationsabdeckung
Die Leitlinie der FDA für diagnostischen Ultraschall unterscheidet zwischen den für Systeme und Schallköpfe erforderlichen Nachweisen, einschließlich der akustischen Ausgangsleistung und anzeigebezogener Aspekte. Eine Sonde wird mit einer Konsole, Software, einer Betriebsart und Zubehör verwendet. Eine Reparaturaussage erfordert daher eine definierte Konfiguration. Es kann nicht davon ausgegangen werden, dass ein Bericht über ein Sondenmodell an einem System jede anschlusskompatible Plattform oder jede Softwareversion abdeckt. Der angemessene Umfang der Nachweise hängt von der geänderten Komponente und den potenziellen Auswirkungen auf das fertige Gerät ab 8.
Fragen Sie bei einem Kabel, Stecker, Array, einer Linse oder einer verwandten Komponente, welches technische Merkmal sich geändert hat und warum die ausgewählten Nachweise darauf eingehen. Prüfungen des elektrischen Durchgangs und des Element-Ansprechverhaltens können bestimmte Fehler identifizieren. Die Phantom-Bildgebung kann bestimmte Abbildungseigenschaften abdecken. Messungen der akustischen Ausgangsleistung behandeln eine andere Reihe von Fragen. Keines davon sollte als automatischer Ersatz für die anderen vermarktet werden. Das Fehlen eines offensichtlichen Bildartefakts ist für sich genommen kein Nachweis für die akustische Ausgangsleistung, das thermische Verhalten, die elektrische Isolation, die biologische Verträglichkeit oder die vollständige Konformität mit den wesentlichen Leistungsmerkmalen.
Thermische und mechanische Indizes sind bedingte, modellbasierte Indikatoren. Sie sollten nicht als direkte Garantien für einen Temperaturanstieg oder die Patientensicherheit dargestellt werden, und es sollte nicht angenommen werden, dass ihre Implementierung bei jedem Gerät im selben Speicherbaustein hinterlegt ist. Eine Änderung, die sich auf die Ausgangsleistung oder deren Anzeige auswirkt, erfordert eine gerätespezifische Bewertung. Ein Käufer muss kein improvisiertes Prüfprotokoll vorschreiben; der Käufer benötigt vom Lieferanten eine Erläuterung des anwendbaren Verfahrens, der Konfigurationsabdeckung und der begründeten Abnahmekriterien 8.
Die Ausgabe 2024 der IEC 60601-2-37 sollte nicht dadurch charakterisiert werden, dass Temperaturwerte aus einer früheren Änderung übernommen werden. Der vollständige aktuelle Abschnitt wurde nicht für jede hier betrachtete Konfiguration unabhängig nachgewiesen, daher liefert dieser Artikel keine universellen Temperaturgrenzwerte, Eintauchverfahren, Prüfspannungen oder Abnahmeschwellen. Diese gehören in die anwendbare Norm, die Herstelleranweisungen und das kontrollierte Verfahren eines kompetenten Labors. Diese Einschränkung verhindert, dass ein Beschaffungsartikel zu einer unzuverlässigen Arbeitsanweisung wird 4 5.
Ein Laborbericht sollte, sofern relevant, die Kalibrierung und Messunsicherheit angeben, Messgrößen von berechneten Indizes unterscheiden und die repräsentative Auswahl oder Worst-Case-Auswahl erläutern. Er sollte auch Ausschlüsse benennen. Wurde nur eine Teilmenge der Konfigurationen untersucht, sollte der Lieferant eine Begründung für die beanspruchte Abdeckung liefern, anstatt den Kunden annehmen zu lassen, dass alle Kombinationen gleichwertig seien. Eine ausgelagerte kompetente Prüfung kann angemessen sein; der Besitz eines hauseigenen Tanks oder Analysators ist keine universelle Voraussetzung für einen akzeptablen Lieferanten.
Für einen Käufer besteht die praktische Unterscheidung zwischen einer Freigabeprüfung des einzelnen Geräts und einer Design- oder Komponentenqualifizierung. Die erste befasst sich mit der Frage, ob das reparierte Gerät die spezifizierten Freigabekriterien erfüllt. Die zweite befasst sich mit der Frage, warum das Austauschdesign oder -material für die abgedeckten Konfigurationen geeignet ist. Eine bestandene Geräteprüfung kann eine unbegründete Designänderung nicht automatisch ausräumen, und ein Qualifizierungsbericht kann die Identifizierung und Prüfung des tatsächlich zurückgesendeten Geräts nicht ersetzen. Beides kann erforderlich sein, doch der jeweilige Umfang sollte sich an den Risiken der Reparatur orientieren und nicht an einer festen Anzahl von Dokumenten.
3.2 Elektrische Sicherheit, biologische Beurteilung und Wiederaufbereitung sind getrennte Fragestellungen
IEC 60601-1 und die besondere Festlegung für Ultraschallgeräte behandeln die Basissicherheit und die wesentlichen Leistungsmerkmale; IEC 60601-1-2 behandelt elektromagnetische Störgrößen. IEC 62353 hat einen Anwendungsbereich für Wiederholungsprüfungen und Prüfungen nach einer Reparatur. Eine elektrische Prüfung im Feld belegt keine vollständige Konformität mit jeder Typprüfungsanforderung. Ebenso ist die Wiederholung eines Belastungstests aus der Entwicklungsphase an einem installierten Gerät ohne ein begründetes Verfahren nicht automatisch die korrekte Freigabemethode. Die tatsächliche Gerätekennzeichnung, die Schutzklasse, der Typ des Anwendungsteils, der Aufbau, die Anweisungen und der Reparaturumfang bestimmen, welche Methode und welcher Grenzwert angemessen sind 14 16.
| Nachweiskategorie | Was der Käufer feststellen sollte | Aussage, die sich nicht automatisch daraus ableitet |
|---|---|---|
| Elektrische Prüfung nach der Reparatur | Geräteklassifizierung, gewählte Methode, anwendbarer Grenzwert, Geräteidentifikation, Ergebnis | Vollständige Konformität mit IEC 60601 |
| Bewertung der EMV-Auswirkungen | Geänderte Abschirmung, Erdung, Komponenten, Konfiguration und begründete Verifizierung | Vollständige elektromagnetische Störfestigkeit aus einem Ableitstromergebnis |
| Biologische Beurteilung | Materialien/Prozesse des fertigen Geräts, Art und Dauer des Kontakts, vorhandene Nachweise und verbleibende Lücken | Eignung allein aus einer Rohstoffzertifizierung |
| Wiederaufbereitungskompatibilität | Relevanter OEM-Prozess, Materialkompatibilität und validierte Anwendungsbedingungen | High-Level-Desinfektion aus einer Wischkompatibilitätsprüfung |
| Beurteilung der Bildgebung oder des Arrays | Gemessene Kenngröße, Konfiguration und Abnahmegrundlage | Vollständige akustische, thermische oder klinische Leistungsäquivalenz |
Die biologische Beurteilung ist ein Risikomanagementprozess und kein universelles Drei-Tests-Paket, das lediglich auf einer kurzen Kontaktdauer basiert. Art und Dauer des Patientenkontakts, Materialien des fertigen Geräts, Fertigungs- und Reparaturrückstände, die Prozesshistorie und verfügbare Nachweise spielen allesamt eine Rolle. ISO 10993-23 betrifft die Reizung; sie sollte nicht als Norm für die Sensibilisierung zitiert werden. Der Austausch einer Linse, eines Klebstoffs, einer Beschichtung oder eines Gehäusematerials erfordert möglicherweise eine andere Beurteilung als das Ersetzen eines internen Bauteils, das nicht mit dem Patienten in Kontakt kommt. Die Beurteilung sollte feststellen, welche Endpunkte und Nachweise relevant sind, anstatt automatisch eine feste Liste einzufordern oder auszulassen 15 18.
Die Materialkompatibilität mit einem Desinfektionsmittel unterscheidet sich zudem von der Validierung der mikrobiellen Wirksamkeit. Ein Wischtuch mit quartären Ammoniumverbindungen sollte nicht pauschal als High-Level-Desinfektion bezeichnet werden. Die Kontaktkategorie der Sonde und die validierten Aufbereitungsanweisungen des OEM spielen eine Rolle, und ein Test am Nassprüfstand oder die Handhabung in der Werkstatt können bedeuten, dass vor dem klinischen Einsatz weiterhin eine angemessene Wiederaufbereitung erforderlich ist. Der Käufer sollte nachfragen, wie das Gerät zurückgesendet wird, welche Aufbereitung bereits durchgeführt wurde und was die empfangende Einrichtung noch tun muss. Dieser Artikel schreibt weder Konzentrationen noch Tauchzeiten oder ein alternatives Protokoll zur Infektionsprävention vor 19.
3.3 Nachweise zum Aufbereitungsprozess und Aussagen zum fertigen Gerät
IEC 63077 beschreibt bewährte Verfahren für die Aufbereitung medizinischer Bildgebungsgeräte. Ein Aufbereitungssystem kann dabei helfen, Auswahl, Wiederherstellung, Installation und Support zu organisieren. Sein Anwendungsbereich hebt nicht die Notwendigkeit auf, die tatsächliche Arbeit anhand der Unterscheidung der FDA zwischen Servicing und Remanufacturing zu bewerten. Ein Unternehmen kann über einen dokumentierten Aufbereitungsprozess verfügen und dennoch eine bestimmte Tätigkeit durchführen, die ein fertiges Gerät wesentlich verändert. Umgekehrt sollte eine kosmetische Aktivität oder Instandhaltungsaktivität nicht allein deshalb als Remanufacturing bezeichnet werden, weil sie von einem Dritten durchgeführt wird 17 1.
Dieselbe Unterscheidung gilt für ein ISO 13485-Zertifikat. Überprüfen Sie Rechtsträger, Standort, Geltungsbereich und Status des Zertifikats, aber betrachten Sie es nicht als FDA-Freigabe, Zulassung einer Ersatzsonde oder Nachweis dafür, dass jedes gelieferte Teil für ein bestimmtes System geeignet ist. Lenkungsmaßnahmen des Qualitätsmanagementsystems beschreiben, wie die Arbeit gesteuert wird. Gerätezulassung und konfigurationsspezifische Nachweise behandeln die Frage, was vermarktet werden darf und was das jeweilige Produkt unterstützen kann. Eine Beschaffungsentscheidung sollte beide Aspekte klären, ohne sie miteinander zu vermengen 6 10.
4. Wenden Sie das aktuelle Remanufacturing-Rahmenwerk auf die tatsächliche Arbeit an
4.1 Eine wesentliche Änderung erfordert eine Bewertung, kein Etikett
Der finale Leitfaden der FDA von 2024 erklärt, wie Aktivitäten anhand der Definition von Remanufacturing zu bewerten sind: Arbeiten, die die Leistungs- oder Sicherheitsspezifikationen oder die Zweckbestimmung eines fertigen Geräts wesentlich verändern. Der Leitfaden ist unverbindlich, außer dort, wo er bestehende Anforderungen zitiert. Arbeiten als „Reparatur“, „Aufbereitung“ oder „OEM-äquivalent“ zu bezeichnen, entscheidet nicht über die regulatorische Frage. Die Bewertung sollte das Gerät nach der Tätigkeit untersuchen, einschließlich Wechselwirkungen und kumulativer Änderungen, und nicht nur, ob das Ersatzteil mechanisch passt 1.
Zu den Leitprinzipien gehören die Prüfung von Änderungen der Zweckbestimmung, die Bewertung von Risiken, die Berücksichtigung kumulativer Effekte und die Beurteilung des fertigen Geräts, anstatt davon auszugehen, dass ein Nicht-OEM-Teil kategorisch inakzeptabel ist. Unvollständige Spezifikationen schaffen ein Nachweisproblem, das gelöst werden muss; ihr Fehlen beweist für sich genommen nicht, dass die Tätigkeit Remanufacturing darstellt. Ebenso ist die Verwendung einer Nicht-OEM-Komponente nicht automatisch die Herstellung eines neuen fertigen Geräts. Die Art und die Wesentlichkeit der resultierenden Änderung sind die zentralen Fragen 1.
Verwenden Sie die vollständige Abbildung 1 der FDA und die zugehörigen Erläuterungen für die Hardware-Bewertung. Vereinfachen Sie das Flussdiagramm nicht zu „jedes neue Risiko bedeutet Remanufacturing“. Seine Fragen zu Materialien mit Patientenkontakt, Komponenten/Spezifikationen und Risiken enthalten nachgelagerte Wesentlichkeitsprüfungen. Insbesondere umfasst der Zweig A3 A3.1; eine positive Antwort bezüglich eines neuen Risikos oder einer modifizierten Risikobeherrschungsmaßnahme darf die nachfolgende Bewertung einer wesentlichen Änderung nicht überspringen. Wenn die verfügbaren Nachweise keine Schlussfolgerung stützen können, dokumentieren Sie die Unsicherheit und beschaffen Sie die fehlenden Informationen oder eine entsprechende Rückmeldung der FDA, anstatt eine kategorische Antwort zu konstruieren 1.
Eine praktische interne Dokumentation kann Folgendes festhalten: das Gerät und die Basiskonfiguration; den Anlass der Arbeiten; die betroffene Komponente, das betroffene Material, die betroffene Software oder Spezifikation; die identifizierten Gefährdungen und Beherrschungsmaßnahmen; die zur Bewertung der Wesentlichkeit herangezogenen Nachweise; kumulative vorherige Änderungen; sowie die daraus resultierende Schlussfolgerung mit Einschränkungen. Dies ist eine vom Autor vorgeschlagene Dokumentationsstruktur. Sie ersetzt weder das Flussdiagramm der FDA noch begründet sie eine neue rechtliche Ausnahme. Lautet die Schlussfolgerung Remanufacturing, bewerten Sie die anwendbaren Herstellerpflichten und ermitteln Sie separat, ob nach den relevanten Vorschriften eine neue Einreichung vor dem Inverkehrbringen erforderlich ist 1 10.
Bei Software sind eine autorisierte Servicetätigkeit und das Recht, eine Platine oder eine Softwarekopie zu erwerben, unterschiedliche Sachverhalte. Identifizieren Sie die Softwareversion und was durch die Tätigkeit geändert wird; bewerten Sie Funktionalität, Spezifikationen, Zweckbestimmung, Cybersicherheit und sonstige relevante Risiken unter dem anwendbaren Regelwerk. Leiten Sie aus einem Hardwarekauf oder einem erfolgreichen Boot-Test keine Autorisierung zur Aktivierung einer neuen klinischen Funktion ab. Ebenso können der Austausch einer Komponente in einem bestehenden Gerät und das Inverkehrbringen einer neu gelieferten vollständigen Ultraschallsonde unterschiedliche Fragen hinsichtlich des Fertigprodukts aufwerfen 1.
4.2 Historische Diskussionsbeispiele von der endgültigen Leitlinie trennen
Das Whitepaper der FDA aus dem Jahr 2018 war ein Diskussionsdokument für einen öffentlichen Workshop. Seine Szenarien zu Ultraschall und Platinen tragen dazu bei, Fragen zu veranschaulichen, die während der Entwicklung der Leitlinie aufgeworfen wurden; sie sollten nicht als endgültige Festlegungen der FDA zitiert werden, dass ein bestimmter Austausch Instandhaltung oder Wiederaufarbeitung darstellt. Die maßgebliche endgültige Leitlinie von 2024 liefert den aktuellen Rahmen. Ähnlich lautende Beispiele aus den beiden Dokumenten sollten weder zusammengeführt noch mit den Beispielsnummern des jeweils anderen Dokuments versehen werden 2 1.
Anhang B der endgültigen Leitlinie enthält ein Beispiel zu „Pump ABC“ mit einer identischen OEM-Klappe, nicht das erfundene Qualifizierungsszenario für eine Drittanbieter-Batterieklappe, das manchmal daraus abgeleitet wird. Die darin enthaltene exemplarische Dokumentation ist kein ultraschallspezifischer Prüfplan. Die Beispiele E.3–E.6 betreffen eine MR-Spule, Heizmatten, Schläuche und ein Wasserbad; sie sollten nicht als Platinen- oder Batteriebeispiele umdeklariert werden. Ein Käufer kann nachvollziehen, wie die FDA eine Bewertung strukturiert, ohne vorzugeben, dass die FDA das spezifische Sondenmodell des Käufers bewertet hat 1.
Betrachten wir als anschaulichen Ultraschallfall die Annahme, dass ein Lieferant eine akustische Linse durch eine andere Formulierung ersetzt. Die Bewertung würde Patientenkontakt, akustische Transmission, Abdichtung, Aufbereitungskompatibilität und relevante Spezifikationen des Fertigprodukts berücksichtigen. Dies ist eine hypothetische ingenieurtechnische Frage, keine Festlegung der FDA. Ersetzt ein Lieferant stattdessen eine Platine ohne Patientenkontakt durch das spezifizierte Bauteil und in der vorgegebenen Konfiguration, können sich die relevanten Fragen unterscheiden. Keines der beiden Szenarien lässt sich allein aus dem Aussehen der Komponente oder dem Preis ableiten. Die Dokumentation muss die tatsächliche Änderung und die Nachweise darlegen.
4.3 Den erworbenen Liefergegenstand mit den Nachweisen abgleichen
Drei gängige Beschaffungssituationen erfordern unterschiedliche Fragestellungen. Fragen Sie bei der Reparatur eines bestimmten kundeneigenen Geräts danach, was geändert wurde und wie dieses Gerät vor der Rückgabe bewertet wurde. Fragen Sie bei einer Ersatzkomponente, welche Konfigurationen sie unterstützen soll und welche Nachweise zur Komponentenqualifizierung der Partei vorliegen, die den Einbau vornimmt. Stellen Sie bei einem vollständigen Ersatzschallkopf fest, ob es sich um ein Fertigprodukt handelt, und überprüfen Sie dessen eigenen regulatorischen Status sowie die Kompatibilität. Die bloße Bezeichnung als „Teilelieferant“ löst diese Unterscheidungen nicht auf.
| Erworbener Artikel oder Tätigkeit | Zentrale Nachweisfrage | Zu vermeidende Annahme |
|---|---|---|
| Austausch von Linse, Beschichtung oder Klebstoff | Was hat sich bei den Kontakt-, akustischen, thermischen, Dichtungs- und Aufbereitungseigenschaften des Fertigprodukts geändert? | Die Identität der Rohstoffe belegt die gesamte Leistung des Fertigprodukts |
| Kabel- oder Steckerreparatur | Welches Design und welche Konfiguration wurden wiederhergestellt und welche relevanten elektrischen/mechanischen Funktionen wurden verifiziert? | Der Durchgang allein beweist vollständige Sicherheit |
| Platine oder Leistungskomponente | Welche Spezifikationen, Software-/Konfigurationsabhängigkeiten und Risikobeherrschungsmaßnahmen sind betroffen? | Ein erfolgreicher Systemstart belegt vollständige Gleichwertigkeit |
| Vollständige Ersatz-Ultraschallsonde | Was ist die tatsächliche Geräteidentität, Autorisierung und der unterstützte Systemumfang? | Die Freigabe der Konsole deckt automatisch jede kompatible Sonde ab |
| Aufbereitetes System | Welche Arbeiten und kumulativen Änderungen wurden durchgeführt und wie wurde die fertige Konfiguration bewertet? | Ein Aufbereitungszertifikat entscheidet über den FDA-Status |
Tabelle 5. Exemplarische Käuferfragen; Schlussfolgerungen erfordern eine gerätespezifische Beurteilung und werden durch diese Tabelle nicht vorweggenommen.
5. Wie die Quality Management System Regulation von 2026 (QMSR, 21 CFR Part 820) und ISO 13485:2016 für OEMs, Remanufacturer, Teilelieferanten und Dritt-Serviceanbieter gelten
5.1 Was sich am 2. Februar 2026 gemäß 89 FR 7496 (21 CFR Part 820) geändert hat
Am 2. Februar 2024 veröffentlichte die FDA die Final Rule zur Quality Management System Regulation (QMSR) (Medical Devices; Quality System Regulation Amendments, 89 FR 7496, Federal Register Document 2024-01709), die nach einer zweijährigen Übergangsfrist am 2. Februar 2026 vollumfänglich in Kraft trat 6. In Ablösung der bisherigen Quality System Regulation von 1996 (QS Regulation) bindet der überarbeitete Teil 21 CFR Part 820 die Norm ISO 13485:2016(E) (Medical devices — Quality management systems — Requirements for regulatory purposes, Third Edition, 2016-03-01) sowie Abschnitt 3 von ISO 9000:2015 in 21 CFR § 820.7 (89 FR 7496 auf S. 7524) direkt durch Verweisung ein 6.
Um genau zu verstehen, wer der QMSR rechtlich unterliegt – und welche Aufzeichnungen ein Lieferant von Ultraschallteilen oder eine Serviceorganisation führen muss –, untersuchen wir den genauen kodifizierten Wortlaut von 21 CFR §§ 820.1, 820.3, 820.10, 820.35 und 820.45 (89 FR 7496 auf S. 7523–7525) sowie die Erwiderung der FDA in der Präambel auf öffentliche Stellungnahmen zur Instandhaltung (89 FR 7496 auf S. 7501–7502) 6:
- Anwendbarkeit auf Hersteller von Fertigprodukten und Remanufacturer (
21 CFR § 820.1(a)):
21 CFR § 820.1(a) legt fest, dass die QMSR „die Verfahren, die angewandt werden bei, sowie die Einrichtungen und Kontrollen, die eingesetzt werden für die Entwicklung, Herstellung, Verpackung, Kennzeichnung, Lagerung, Installation und Instandhaltung aller für die Anwendung am Menschen bestimmten Fertigprodukte“ regelt, und führt ausdrücklich an, dass „zu den Herstellern, die diesem Teil unterliegen, unter anderem Hersteller gehören, die Funktionen wie Auftragssterilisation, Installation, Neukennzeichnung, Remanufacturing, Umverpackung oder Spezifikationsentwicklung ausführen, sowie Erstvertreiber ausländischer Unternehmen, die diese Funktionen ausführen“ (89 FR 7496 auf S. 7523) 6.
- Beibehaltene Ausnahme für Hersteller von Komponenten und Ersatzteilen (
21 CFR § 820.1(a)(2)):
21 CFR § 820.1(a)(2) behält die Ausnahme für Komponenten wortgleich bei:
„Komponenten oder Teile. Die Bestimmungen dieses Teils gelten nicht für Hersteller von Komponenten oder Teilen von Fertigprodukten, doch wird solchen Herstellern empfohlen, die Bestimmungen dieser Verordnung soweit angemessen zu berücksichtigen.“ (89 FR 7496 auf S. 7523) 6.Wenn ein Hersteller von Fertigprodukten oder Remanufacturer jedoch Komponenten oder Ersatzbaugruppen (wie akustische Linsen, Kabel oder Platinen) erwirbt, ist dieser Hersteller von Fertigprodukten oder Remanufacturer über 21 CFR § 820.10 durch ISO 13485:2016 Abschnitt 7.4 (Beschaffung) rechtlich verpflichtet, seine Komponentenlieferanten auf Grundlage des Risikos zu qualifizieren, zu überwachen und zu verifizieren 6.
- Status von Dritt-Serviceanbietern ohne Remanufacturing (
89 FR 7496, Kommentar 3):
Während des QMSR-Regelsetzungsverfahrens fragten Kommentatoren, ob die Übernahme von ISO 13485:2016 Klausel 7.5.4 (Instandhaltungsaktivitäten) in 21 CFR Part 820 unabhängige Serviceanbieter als Dritte (ISOs) und klinische Medizintechnikabteilungen von Krankenhäusern neu QMSR-Inspektionen der FDA unterwerfen würde. In der Präambel (89 FR 7496) stellte die FDA klar, dass die QMSR den Kreis der als Hersteller regulierten Stellen nicht erweitert: 21 CFR Part 820 gilt für Fertiggerätehersteller (einschließlich Remanufacturern gemäß Definition in 21 CFR § 820.3(a)), während Dritte, die echte Instandhaltung durchführen (Rückführung eines Geräts in die ursprünglichen Sicherheits- und Leistungsspezifikationen des OEM, ohne diese wesentlich zu verändern), außerhalb des verbindlichen Geltungsbereichs von Part 820 bleiben 1 3 6.
- Felder für Instandhaltungsaufzeichnungen gemäß
21 CFR § 820.35(b)(verbindlich für regulierte Hersteller/Remanufacturer; freiwillige Benchmark für unabhängige Serviceanbieter):
Für regulierte Fertiggerätehersteller und Remanufacturer, die Instandhaltung durchführen (§ 820.1(a))—und als freiwillige Best-Practice-Referenzbenchmark für nicht als Remanufacturer tätige unabhängige Serviceanbieter (ISOs), klinische Medizintechnikabteilungen von Krankenhäusern und Komponenten-/Ersatzteildepots (§ 820.1(a)(2))—schreibt 21 CFR § 820.35(b) (Aufzeichnungen über Instandhaltungsaktivitäten, in Ergänzung zu ISO 13485 Klausel 7.5.4, 89 FR 7496 auf 7525) die Erfassung von sechs Mindestdatenelementen für Instandhaltungsaktivitäten vor 6:
(1)Der Name des instandgehaltenen Geräts;(2)Jeder Unique Device Identifier (UDI) oder Universal Product Code (UPC) sowie sonstige Gerätekennzeichnung(en) (wie etwa Seriennummer und Teilenummer von Konsole oder Schallkopf);(3)Das Datum der Instandhaltung;(4)Die Person(en), die das Gerät instandgehalten hat/haben;(5)Die durchgeführte Instandhaltung (einschließlich ausgetauschter Komponenten und durchgeführter Verfahren); und(6)Jegliche Test- und Inspektionsdaten (wie etwa Ausdrucke von Ableitstromprüfungen nachIEC 62353, FirstCall-Array-Kapazitätsprofile und Phantom-Verifikationsprotokolle nachIEC 61391-1) 6.- Produktkennzeichnungs- und Verpackungskontrollen (
21 CFR § 820.45):
In Ergänzung zu ISO 13485 Klausel 7.5.1 schreibt 21 CFR § 820.45 (89 FR 7496 auf 7525) dokumentierte Verfahren vor, um Kennzeichnung und Verpackung vor der Freigabe auf Richtigkeit zu prüfen—einschließlich korrekter UDI/UPC oder sonstiger Gerätekennzeichnungen, Verfallsdatum, Lagerungsanweisungen, Handhabungsanweisungen und Verarbeitungsanweisungen—mit dokumentierter Freigabe gemäß ISO 13485 Klausel 4.2.5 6.
5.2 Öffentliche Konsultation ist Kontext, kein Nachweis für die Absicht von Interessengruppen
Die öffentliche Verfahrensakte dokumentiert die Entwicklung der Grundsätze zu Instandhaltung/Remanufacturing. Ihr Index ist hilfreich beim Auffinden eingereichter Unterlagen, doch ein Indextitel oder der Name einer Organisation kann die vollständige, in einer Anlage vertretene Position nicht belegen. Dieser Artikel ordnet einem Branchenverband keine bestimmte technische Position zu und leitet auch nicht ab, dass eine Stellungnahme eine Bestimmung in der endgültigen Leitlinie veranlasst hat, ohne den tatsächlichen Inhalt und die zugrundeliegende Dokumentation zu prüfen 13.
Zitieren Sie für operative Entscheidungen die Erläuterungen der finalen Leitlinie selbst sowie die anwendbaren Vorschriften. Die FDA empfiehlt nützliche Instandhaltungsinformationen in der Kennzeichnung; sie schreibt nicht die erfundene Liste aus acht Kategorien vor, die mitunter aus mehreren Dokumenten zusammengestellt wird. Ein Käufer kann im Rahmen eines Vertrags detaillierte Anweisungen und Spezifikationen anfordern, sollte eine solche Anfrage jedoch von einer universellen bundesstaatlichen Anforderung unterscheiden. Ebenso liefert Anhang B Beispiele für die Dokumentation, begründet jedoch keine Anforderung, dass jeder Lieferant denselben benannten Bericht verwenden oder jeder Lieferung jede interne Aufzeichnung beifügen muss 1.
6. Ein verhältnismäßiges Nachweispaket für den Teilekauf und die Reparaturfreigabe
6.1 Qualifizierung von der Stückfreigabe trennen
Eine zweckmäßige Einkaufsstruktur umfasst zwei miteinander verknüpfte Ebenen: Qualifizierungsnachweise für eine Komponente oder einen Reparaturansatz und eine Aufzeichnung für die tatsächlich gelieferte oder instand gehaltene Einheit. Dies ist eine praktische Empfehlung, keine zusätzliche von der FDA vorgeschriebene Architektur. Ihr Nutzen liegt in der Rückverfolgbarkeit. Ein Käufer sollte in der Lage sein, den gelieferten Artikel dem relevanten Qualifizierungsumfang zuzuordnen, ohne vom Lieferanten die Offenlegung nicht zugehöriger vertraulicher Informationen zu verlangen oder ein allgemeines Zertifikat mit einem stückspezifischen Nachweis zu verwechseln.
Geben Sie auf Qualifizierungsebene die Teilenummer und Revision, vorgesehene kompatible Konfigurationen, relevante Spezifikationen, die Änderungsbewertung und die Nachweise an, die den beanspruchten Umfang stützen. Basiert die Qualifizierung auf repräsentativen Prüfungen, dokumentieren Sie, warum das ausgewählte Muster oder die Konfiguration repräsentativ ist und was außerhalb dieses Anspruchs bleibt. Legen Sie ohne eine begründete gerätespezifische Basis keine willkürlichen universellen Maßtoleranzen, keine universelle Regel zu „null toten Elementen“ oder eine feste Anzahl elektrischer Kanäle fest. Solche Zahlen können streng wirken, adressieren das tatsächliche Risiko jedoch nicht.
Die Qualifizierungsaufzeichnung sollte zudem erläutern, wie mit neuen Informationen umgegangen wird. Ein Lieferant erfährt möglicherweise, dass eine OEM-Software-Revision die Kompatibilität verändert, dass sich eine Materialrezeptur geändert hat oder dass ein zuvor nicht beobachteter Fehler eine Reparaturmethode beeinträchtigt. Eine gepflegte Konfigurationsliste und ein kontrollierter Änderungsprozess sind daher nützlicher als eine undatierte Aussage, dass ein Teil mit einer gesamten Marke funktioniert. Der Käufer kann nachfragen, welche Änderungen eine Neubewertung auslösen und wie betroffene Kunden informiert werden. Dies ist eine vertragliche Qualitätserwartung; ihre rechtliche Grundlage hängt von der tatsächlichen Rolle des Lieferanten und den anwendbaren Anforderungen ab 6.
Unterscheiden Sie bei Komponenten mit Patientenkontakt die Bewertung von Materialien und Verarbeitung von den Nachweisen, die für die elektrische oder akustische Leistung erforderlich sind. Eine einzelne Kennzeichnung als „biokompatibel“ sollte den Umfang angeben, den sie stützt. Die Exposition gegenüber dem fertigen Produkt kann sich vom Rohmaterial unterscheiden, und die Verarbeitungshistorie der reparierten Baugruppe kann von Bedeutung sein. Falls keine Nachweise verfügbar sind, dokumentieren Sie die Lücke und legen Sie vor der Freigabe fest, wie diese zu schließen ist, anstatt entweder von einer automatischen Annehmbarkeit oder einem automatischen Remanufacturing auszugehen 15 18.
Erfassen Sie auf Stückebene das Gerät, die Seriennummer oder eine sonstige relevante Kennung, das Servicedatum, die Person oder Organisation, die die Arbeiten durchführt, die tatsächlich durchgeführten Arbeiten sowie die anwendbaren Prüf- oder Inspektionsergebnisse. Für Hersteller im Anwendungsbereich der QMSR legt Abschnitt 820.35(b) Instandhaltungsaufzeichnungen fest. Für einen unabhängigen Serviceanbieter außerhalb dieses Bereichs können vergleichbare Felder eine freiwillige Qualitäts- und Einkaufspraxis darstellen. Eine gesetzliche Aufbewahrungspflicht für Aufzeichnungen unterscheidet sich von der Anforderung, jeden internen Begleitschein an den Kunden zu senden; vereinbaren Sie die Freigabedokumentation und Zugangsregelungen ausdrücklich 6.
Ein Freigabeprotokoll sollte ungelöste Einschränkungen ausweisen. Wenn der Lieferant nur bestimmte Funktionen verifiziert hat, sollte die Schlussfolgerung dies angeben. Muss die empfangende Einrichtung vor dem klinischen Einsatz Installationsprüfungen oder eine Aufbereitung durchführen, sollte diese Übergabe eindeutig geregelt sein. Das Protokoll sollte „geprüft“ nicht anstelle einer Beschreibung dessen verwenden, was geprüft wurde, oder „konform“ anstelle einer Angabe des geltenden Geltungsbereichs. Kunden sollten die Dokumentation in einer Form aufbewahren, die sich mit künftigen Serviceeinsätzen, Reklamationen oder Konfigurationsänderungen verknüpfen lässt.
6.2 Diskrepanzen vor der Annahme weitreichender Behauptungen bewerten
Die folgenden Fragen helfen dabei, ein fehlendes Dokument von einer wesentlichen Nachweislücke zu unterscheiden. Sie stellen keine Unterstellungen hinsichtlich der Häufigkeit mangelhafter Anbieter dar. Ein Lieferant verfügt möglicherweise über eine legitime, verhältnismäßige alternative Methode; die Aufgabe besteht darin festzustellen, ob seine Nachweise die konkrete Behauptung stützen, und Unstimmigkeiten vor der Annahme auszuräumen.
| Behauptung oder Diskrepanz | Folgefrage |
|---|---|
| „Gemäß FDA-Standard zertifiziert“ ohne gerätespezifischen Geltungsbereich | Welche Norm, Ausgabe, welchen Anerkennungsumfang, welche geprüfte Konfiguration und welche Organisation deckt das Dokument ab? |
| Bestandene elektrische Prüfung als vollständige Sondenvalidierung vorgelegt | Welche relevanten akustischen, bildgebenden, thermischen, biologischen oder aufbereitungsbezogenen Fragen wurden separat betrachtet? |
| Ersatzteil ohne Vergleichsbasis als identisch beschrieben | Welche Spezifikationen und Nachweise belegen die behauptete Äquivalenz, und welche Unsicherheit verbleibt? |
| ISO 13485-Zertifikat als Marktzulassung vorgelegt | Wie lauten der tatsächliche regulatorische Gerätestatus und die Zulassung für das gelieferte Endprodukt? |
| Ein Bericht für alle Modelle verwendet | Welche Konfigurationsabdeckung oder Begründung für die repräsentative Auswahl stützt diese Übertragung? |
Ein Einkäufer kann diesen Prozess effizient gestalten, indem er mit dem Angebot ein kompaktes, konsistentes Nachweisverzeichnis anfordert: Identität des Geräts oder Teils, unterstützte Konfigurationen, Leistungsumfang, Bewertungsgrundlage, Prüfzusammenfassung, Ausschlüsse, Gewährleistung und Rückgabebedingungen. Dieses Verzeichnis sollte auf gelenkte Aufzeichnungen verweisen, statt jeden Prüfbericht zu reproduzieren. Prüfen Sie während der Qualifizierung eine repräsentative vollständige Akte und verifizieren Sie, dass sich die Dokumentation der gelieferten Einheit darauf zurückführen lässt. Dieser Ansatz ermöglicht eine nachprüfbare Kaufentscheidung, ohne vorzugeben, dass eine Checkliste allein regulatorische Konformität begründet.
Das Angebot von Rongtao Medical an Ultraschallteilen und Reparaturen kann anhand desselben evidenzfokussierten Anforderungsprofils besprochen werden: System- und Sondenmodell, Teilenummer und Revision, Fehlerbeschreibung, gewünschte Arbeiten und erforderliche Nachweisdokumentation. Umfang und Verfügbarkeit von Kompatibilitätsnachweisen, Prüfungen, Gewährleistung und Freigabeprotokollen sollten für die tatsächliche Bestellung bestätigt werden. Kein Fachartikel, kein Vertriebsversprechen und kein allgemeines Zertifikat ersetzt die Bewertung der fertigen Konfiguration und der vorgesehenen klinischen Verwendung durch die empfangende Organisation.
7. Grenzen und praktische Auswirkungen
Die wichtigste Schlussfolgerung lautet, dass Nachweise der tatsächlichen Änderung folgen sollten. Normenanerkennung, Typprüfung, Prüfungen nach der Reparatur, Risikomanagement, biologische Beurteilung, Validierung der Aufbereitung und Lenkungsmaßnahmen des Qualitätsmanagementsystems haben einander ergänzende Rollen. Eine akzeptable Kaufentscheidung erklärt, welche Rollen relevant sind und welche Aufzeichnungen diese stützen. Sie fasst diese nicht zu einem einzigen Zertifikat zusammen und behandelt einen Übergang bei der Normenanerkennung nicht als automatische Außerbetriebsetzung vorhandener Geräte.
Die Daten in diesem Bericht sind deskriptiv. Klassifikationsarrays sind keine eindeutigen Zählungen installierter Geräte; Anerkennungszeilen sind keine Grundgesamtheit konformer Produkte; ausgewählte Beschaffungsverpflichtungen sind keine Ultraschall-Marktgröße; und Reklamationszahlen sind keine vergleichenden Sicherheitsraten. Vollständige urheberrechtlich geschützte Normen lagen nicht für jede detaillierte Klausel vor, sodass keine universellen Prüfgrenzwerte oder Betriebsverfahren bereitgestellt werden. Gerätespezifische Anforderungen müssen den anwendbaren Dokumenten und einer fachkundigen Bewertung entnommen werden. Diese Einschränkungen wahren den Verwendungszweck des Berichts: die Bewertung von Lieferantenangaben und -nachweisen, nicht die Anleitung unqualifizierten Personals zur Durchführung von Reparaturen.