
Résumé
Lorsqu'un service de génie biomédical hospitalier, un prestataire de maintenance indépendant (ISO) ou un distributeur international de pièces d'imagerie diagnostique évalue un transducteur d'échographie réparé ou un sous-ensemble de console de remplacement — tel qu'une carte de formation de faisceau d'émission/réception (TX/RX), un module d'alimentation haute tension, un panneau de commande opérateur ou un moniteur à diodes électroluminescentes organiques (OLED) —, la transaction est fréquemment accompagnée d'un ensemble de références normatives. Les certificats de conformité des fournisseurs et les fiches de banc de réparation invoquent couramment IEC 60601-1, IEC 60601-2-37, IEC 62353, IEC 63077 et ISO 13485:2016 comme si ces cinq désignations étaient des gages interchangeables de « conformité reconnue par la FDA ». Ce n'est pas le cas 1 4 6 7.
Chaque norme traite d'une problématique d'ingénierie distincte et d'une étape différente du cycle de vie du dispositif. Un test électrique post-réparation au périmètre délimité selon la norme IEC 62353 peut fournir des éléments de preuve concernant les caractéristiques électriques testées ; il n'établit pas une conformité complète sur le plan acoustique, thermique, biologique ou des performances essentielles. Ces questions exigent des éléments de preuve adaptés au composant modifié, à la configuration de l'appareil, à l'édition applicable de la norme et aux instructions du fabricant. Un fournisseur devrait préciser ce que couvrent ses tests ainsi que toute exclusion. Le recours à des tests externalisés compétents peut être approprié ; la détention d'un analyseur, d'un hydrophone ou d'une cuve à eau en particulier ne constitue pas un prérequis universel pour être un fournisseur acceptable 4 5 8 16.
En 2026, trois jalons réglementaires convergents rendent la précision technique entourant ces normes essentielle pour toute organisation qui répare des sondes d'échographie ou fournit des pièces de rechange pour l'imagerie :
- Pleine application du règlement sur le système de management de la qualité (
QMSR,21 CFR Part 820) : En vertu de la règle finale du 2 février 2024 de la Food and Drug Administration (FDA) (Medical Devices; Quality System Regulation Amendments,89 FR 7496, Document2024-01709), qui a pris effet juridique le 2 février 2026, la FDA a incorporé l'ISO 13485:2016(Dispositifs médicaux — Systèmes de management de la qualité — Exigences à des fins réglementaires) et l'article 3 de l'ISO 9000:2015directement par référence dans le21 CFR § 820.76. Alors que le21 CFR § 820.1(a)lie explicitement les fabricants d'équipement d'origine (OEMs) et les remanufacturiers (21 CFR § 820.3(a)), le21 CFR § 820.1(a)(2)maintient l'exemption relative aux composants et pièces détachées (« Les dispositions de la présente partie ne s'appliquent pas aux fabricants de composants ou de pièces de dispositifs finis, mais ces fabricants sont encouragés à prendre en considération les dispositions du présent règlement selon qu'il convient »), et la FDA a continué de distinguer la maintenance de routine par des tiers du remanufacturing réglementé 1 3 6. - Mise en œuvre du guide final sur le remanufacturing du 10 mai 2024 de la FDA (
GUI00017048) : Dans Remanufacturing of Medical Devices: Guidance for Industry, Entities That Perform Servicing or Remanufacturing, and Food and Drug Administration Staff (GUI00017048, dossierFDA-2018-N-3741-0098, p. imprimées 1–37), la FDA a formalisé six principes directeurs, un organigramme décisionnel matériel à trois nœuds (Figure 1:Node A1/A1.1matériaux en contact avec le patient,Node A2/A2.1ajout/retrait de composants ou modifications des spécifications dimensionnelles/de performance, etNode A3/A3.1risque cumulé et modifications des spécifications de performance/sécurité), des critères de maintenance logicielle (Section VII), ainsi que des exigences explicites pour démontrer la conformité continue aux normes consensuelles applicables reconnues par la FDA (Section VI.B, p. 14) 1. Comme la FDA le note dans l'en-tête du document, les documents d'orientation énoncent la position actuelle de l'Agence et des recommandations non contraignantes, à moins que des exigences légales ou réglementaires spécifiques — telles que le21 CFR § 820.3(a)ou le21 CFR § 807.81(a)(3)— ne soient citées 1 6 10. - Liste de reconnaissance n°
064de la FDA (90 FR 27312, 26 juin 2025) et transition des normes d'échographie de2028: Dans la liste de reconnaissance064(document du Federal Register2025-11792), la FDA a reconnu l'IEC 60601-2-37 Édition 3.0 2024-07(Reconnaissance#12-380), l'IEC 62127-2 Édition 2.0 2025-01(Reconnaissance#12-379) et l'IEC 62127-3 Édition 2.0 2022-12(Reconnaissance#12-377), tout en assignant une date d'expiration de transition au07/02/2028à leurs éditions remplacées (IEC 60601-2-37 Édition 2.1 2015[#12-293],IEC 62127-2 Édition 1.2[#12-291] etIEC 62127-3 Édition 1.1[#12-279]) 4 5.
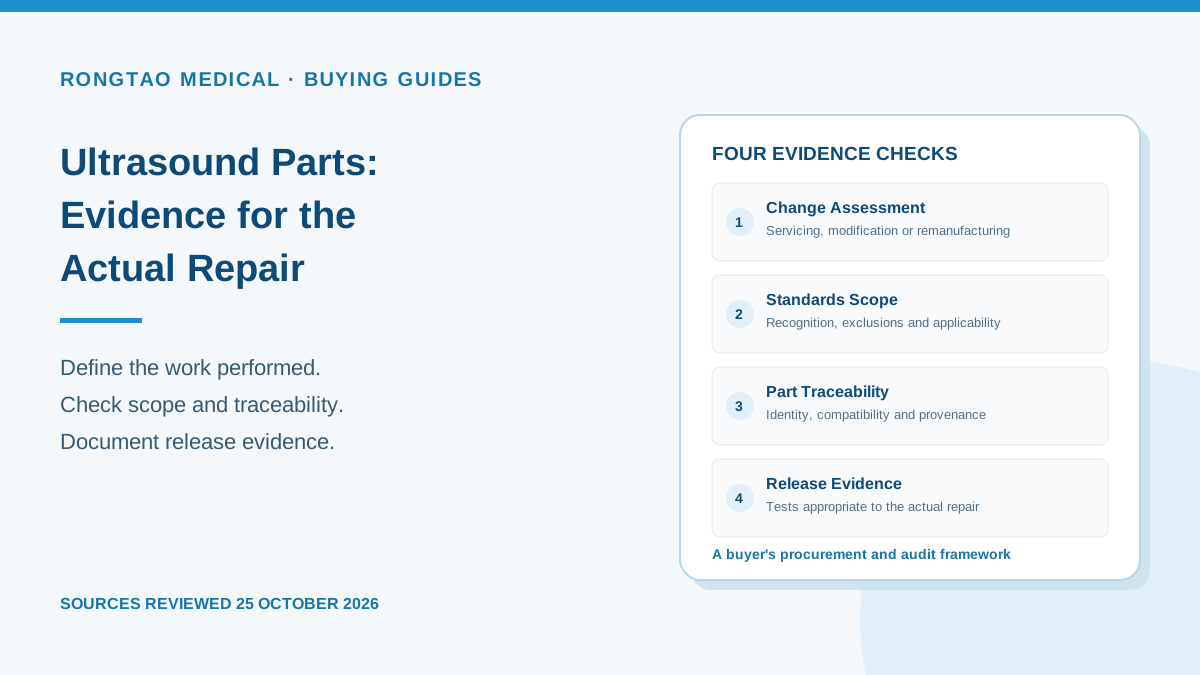
Ce rapport est un guide d'approvisionnement et d'évaluation des éléments de preuve axé sur les États-Unis, destiné aux équipes d'ingénierie hospitalières, aux prestataires de maintenance indépendants et aux acheteurs de pièces. Il ne s'agit pas d'une procédure de réparation ni d'un substitut aux instructions spécifiques au dispositif et à une évaluation technique compétente. Sa question centrale est de savoir si les éléments de preuve présentés pour une pièce de rechange couvrent réellement le composant remplacé et la configuration du dispositif fini. La reconnaissance d'une norme, un certificat de fournisseur, un essai sur banc et une autorisation de la FDA répondent chacun à une question différente. Les acheteurs doivent les mettre en relation sans considérer l'un d'entre eux comme une preuve de tous les autres.
1. Le contexte réglementaire et de marché pour les pièces d'échographie diagnostique et la maintenance des sondes
1.1 Comment la FDA classe les consoles d'échographie diagnostique, les transducteurs et les sous-systèmes de traitement d'images
Conformément au 21 CFR Part 892 Subpart B (Diagnostic Devices), les systèmes d'échographie diagnostique et les transducteurs sont réglementés en tant que dispositifs médicaux de classe II soumis à une autorisation de notification préalable à la commercialisation (510(k)) ainsi qu'à des contrôles généraux et spéciaux 8 9. Plutôt que d'exiger un 510(k) distinct pour chaque réparation courante sur le terrain ou chaque composant de remplacement, la FDA autorise la console finie et sa gamme de transducteurs compatibles selon une architecture harmonisée de codes produits, et évalue les modifications postérieures à la distribution selon la définition du remanufacturing du 21 CFR § 820.3(a) et le déclencheur de modification 510(k) du 21 CFR § 807.81(a)(3) 1 6 9 10.
Afin d'établir la référence réglementaire de base pour les équipements d'échographie en service dans les établissements de santé américains, le tableau 1 résume les cinq principaux codes produits d'échographie diagnostique et de traitement d'images radiologiques extraits du jeu de données openFDA Device Classification de 7,093 enregistrements (vayomed/openfda-device-classification, instantané 2026-09-21) 9.
Note méthodologique sur le périmètre des décomptes des tableaux de classification openFDA : dans le point de terminaison harmonisédevice/classificationde la FDA, la longueur du tableauopenfda.k_numberenregistre le nombre d'identifiants d'autorisation510(k)associés à ce code produit dans la table d'harmonisation d'openFDA (et non un recensement des modèles commerciaux actifs ou du volume du marché), et la longueur du tableauopenfda.registration_numberenregistre le nombre d'identifiants d'enregistrement d'établissement associés (et non un décompte des inscriptions actives de dispositifs ou des ateliers de maintenance tiers, dans la mesure où les prestataires de maintenance n'effectuant pas de remanufacturing ne sont pas tenus de s'enregistrer en vertu du21 CFR § 807.20) 1 9 10.
| Code produit | Dénomination officielle du dispositif selon la FDA | Citation réglementaire du 21 CFR | Classe du dispositif | Type de soumission préalable à la commercialisation | Éligible au 3P510k (third_party_flag) | Identifiants de numéro K associés (k_number_count) | Identifiants d'enregistrement d'établissement associés (registration_number_count) | Périmètre principal du matériel / des sous-ensembles en maintenance sur site |
|---|---|---|---|---|---|---|---|---|
IYN | Système d'imagerie ultrasonore à Doppler pulsé | 21 CFR § 892.1550 | Classe 2 | 510(k) (type 1) | Y | 1,183 | 223 | Consoles principales, cartes de formation de faisceau d'émission/réception (TX/RX), processeurs de signaux Doppler, alimentations haute tension (HVPS), trackballs/panneaux de commande et ventilateurs de refroidissement 8 9. |
IYO | Système d'imagerie ultrasonore à écho pulsé | 21 CFR § 892.1560 | Classe 2 | 510(k) (Type 1) | Y | 894 | 355 | Consoles mode B/mode M/3D/4D, cartes de multiplexage front-end (MUX), cartes mères back-end, batteries internes et écrans de diagnostic principaux 8 9. |
ITX | Transducteur ultrasonore de diagnostic | 21 CFR § 892.1570 | Classe 2 | 510(k) (Type 1) | Y | 414 | 401 | Sondes linéaires, convexes, à réseau phasé, volumiques mécaniques 3D/4D, endocavitaires et transœsophagiennes (TEE) : lentilles acoustiques, couches d'adaptation, réseaux PZT/monocristal, boîtiers, caoutchoucs de flexion, manchons anti-pliure, faisceaux de câbles coaxiaux et connecteurs système 2 8 9. |
LLZ | Système de traitement d'images radiologiques | 21 CFR § 892.2050 | Classe 2 | 510(k) (Type 1) | Y | 2,287 | 636 | Stations de travail PACS, écrans de visualisation DICOM, modules de stockage de boucles ciné et matériel de post-traitement d'images 9. |
QIH | Logiciel de traitement automatisé d'images radiologiques | 21 CFR § 892.2050 | Classe 2 | 510(k) (Type 1) | N | 326 | 237 | Modules logiciels de contourage automatisé, de mesure de l'enveloppe Doppler et d'analyse quantitative d'images (non éligibles à l'examen 3P510k) 9. |
Tableau 1 : classifications des produits d'échographie diagnostique et de traitement d'images radiologiques dans l'instantané openFDA Device Classification (2026-09-21, 7,093 codes produit au total) 9.
Les trois codes acoustiques présentent des longueurs de tableau d'identifiants liés de 1,183 (IYN), 894 (IYO) et 414 (ITX), totalisant 2,491 entrées. Cette somme n'est pas un décompte dédoublonné d'autorisations uniques entre les codes. Un système ou une soumission peut apparaître dans plus d'une relation harmonisée. Les tableaux n'établissent pas les unités actuellement installées, les fournisseurs actifs, les ventes, ni d'explication concernant les différences de ratios d'identifiants. Utilisez les enregistrements pour trouver le dispositif réel et sa configuration autorisée, non pour estimer un marché de pièces de rechange à partir d'un nombre de liaisons 9.
1.2 Échelle empirique de l'écosystème de maintenance américain et dépenses fédérales de réparation en échographie
Pourquoi la FDA traite-t-elle le remplacement de composants et la réparation de sondes selon un cadre dédié maintenance contre refabrication plutôt que d'exiger de chaque atelier de réparation qu'il s'enregistre en tant que fabricant de dispositifs finis ? Dans son rapport au Congrès de mai 2018 prescrit par l'article 710 du FDA Reauthorization Act de 2017 (FDARA) — FDA Report on the Quality, Safety, and Effectiveness of Servicing of Medical Devices (pages imprimées i–iii, 1–28) —, la FDA a documenté à la fois la vaste ampleur de l'écosystème de maintenance des dispositifs médicaux et le bilan empirique de sécurité de la maintenance de routine par rapport à la refabrication non autorisée 3 :
- Taille estimée du secteur de la maintenance aux États-Unis (
16,520 à 20,830entreprises) : Comme les prestataires tiers de maintenance n'effectuant pas de remanufacturing et les services hospitaliers de génie biomédical ne sont pas tenus de s'enregistrer auprès de la FDA en vertu du21 CFR Part 807, la FDA a interrogé les registres commerciaux de Dun & Bradstreet (D&B) par codes Standard Industrial Classification (SIC) et a identifié4,791entreprises (Section 5.1, p. 19) 3. Lorsque la FDA a recoupé ces4,791dossiers avec un échantillon de convenance de130prestataires tiers connus de maintenance de dispositifs médicaux, seuls34(26%) figuraient dans la requête SIC deD&B(p. 19). En extrapolant à partir de ce taux de capture de26%, la FDA a estimé qu'entre16,520et20,830entreprises effectuent la maintenance de dispositifs médicaux aux États-Unis (Section 5.1, p. 19) 3. - Données probantes de sécurité multisources (
Section 5.2–5.5, pp. 19–22) : - Littérature évaluée par les pairs (
Section 5.2, pp. 19–20) : L'examen de502articles candidats a abouti à26articles en texte intégral et seulement1étude empirique comparative sur la qualité de la maintenance des OEM par rapport à celle des tiers 3. - Examen multibases de données de l'ECRI Institute (
Section 5.3, pp. 20–21) : Parmi les2,114,303enregistrements de Medical Device Reporting (MAUDE), les528enregistrements du Health Devices Alerts (HDA) Tracker et les692enquêtes d'accident de l'ECRI, l'ECRI n'a identifié que86rapports MAUDE (0.004%),4rapports HDA (0.8%) et6enquêtes d'accident (0.9%) liés à la maintenance ou à l'entretien des dispositifs 3. - Analyse interne des données MAUDE par la FDA jusqu'au 30 juin 2017 (
Section 5.4, pp. 21–22) : La FDA a identifié4,301rapports MDR mentionnant des prestataires tiers de maintenance (40décès,294blessures graves,3,791dysfonctionnements et176autres rapports). L'examen manuel des40rapports de décès a montré que seuls3décès avaient un lien de causalité clair avec des activités de maintenance, tandis qu'1décès supplémentaire résultait d'une caméra d'imagerie de médecine nucléaire remanufacturée non approuvée qui s'est détachée de son portique et est tombée sur un patient (p. 21) 3. - Plaintes commerciales du CDRH depuis 2009 (
Section 5.5, p. 22) : Parmi les68plaintes commerciales pertinentes soumises au CDRH depuis 2009 alléguant une maintenance non sécurisée ou des altérations non autorisées de dispositifs,28(41.18%) concernaient en réalité du remanufacturing (comme la substitution de matériaux non validés, la rétro-ingénierie de pièces critiques pour la sécurité selon des spécifications différentes ou la modification du logiciel/matériel du dispositif en dehors des paramètres de l'OEM), tandis que40(58.82%) concernaient une maintenance inadéquate — et sur ces40plaintes relatives à la maintenance,29(72.50%) concernaient des OEM,10(25.00%) concernaient des ISO et1(2.50%) concernaient une négligence de l'utilisateur (p. 22) 3.
Le rapport de 2018 de la FDA a conclu à l'insuffisance de preuves objectives d'un problème de santé publique généralisé lié à la maintenance pour justifier la réglementation supplémentaire qui y était examinée. Il a également souligné l'importance de distinguer la maintenance de la remise à neuf. Les décomptes de plaintes et de rapports MDR ne sont pas des taux ajustés à l'exposition : ils manquent de dénominateurs relatifs aux interventions de maintenance, à l'utilisation des dispositifs, à l'activité des prestataires et à l'exhaustivité des signalements. Ils ne peuvent établir que la maintenance OEM ou indépendante est comparativement plus sûre, ni qu'une réparation individuelle est acceptable. Cette évaluation historique des politiques sert de contexte au cadre actuel, et non de substitut à l'évaluation des prestations achetées 3.
L'extrait USAspending conservé fournit un contexte de passation de marchés délimité : il sélectionne les 10,000 attributions ayant les montants engagés les plus élevés dans chacune des catégories J065 et J066, de vastes catégories de réparation d'équipements médicaux et de laboratoire. Les montants engagés enregistrés totalisent respectivement $6,576,249,940.06 et $4,405,053,039.35 dans ces ensembles sélectionnés. Un filtrage OU insensible à la casse des descriptions d'attributions de premier niveau de J065 utilise 17 termes : ultrasound, sonograph, echocardiograph, transducer, probe, vivid, logiq, voluson, epiq, affiniti, acuson, xcelera, ie33, iu22, cx50, bk medical et sonosite. Il produit le sous-ensemble candidat ci-dessous ; des termes généraux tels que probe n'établissent pas que chaque attribution sélectionnée concerne l'échographie. Il s'agit d'enregistrements d'attributions sélectionnés, et non d'un recensement des transactions de maintenance ni d'une mesure de l'ensemble du marché de la réparation en échographie 12.
| Strate du jeu de données / Exercice fiscal (instantané USAspending.gov 2026-08-26) | Nombre d'attributions (n) | Montant total engagé (USD) | Valeur médiane des attributions (USD) | Valeur moyenne des attributions (USD) | Fourchette de valeur des attributions (Min – Max USD) | Remarques sur le périmètre et la concentration par agence |
|---|---|---|---|---|---|---|
PSC J065 Échantillon Top-10,000 (toutes les années, FY1999–FY2026) | 10,000 | $6,576,249,940.06 | $309,940.00 | $657,624.99 | $161,012.70 – $55,650,956.83 | Maintenance, réparation et remise en état d'équipements médicaux, dentaires et vétérinaires (top-10,000 des attributions par montants engagés) 12. |
PSC J066 Échantillon Top-10,000 (toutes les années, FY1999–FY2026) | 10,000 | $4,405,053,039.35 | $219,009.10 | $440,505.30 | $112,265.17 – $98,872,304.90 | Maintenance, réparation et remise en état d'instruments de laboratoire et scientifiques (top-10,000 des attributions par montants engagés) 12. |
PSC J065 — Cohorte FY2023 | 615 | $424,047,876.96 | $358,480.00 | $689,508.74 | $161,093.02 – $19,356,645.24 | Exercice fiscal complet au sein de l'échantillon top-10,000 pour J065 12. |
PSC J065 — Cohorte FY2024 | 716 | $510,634,065.42 | $365,272.67 | $713,176.07 | $161,100.00 – $13,195,902.50 | Pic récent du volume annuel d'attributions dans l'échantillon J065 12. |
PSC J065 — Cohorte FY2025 | 520 | $301,136,447.67 | $336,617.34 | $579,108.55 | $161,012.70 – $10,598,083.39 | Exercice fiscal complet au sein de l'échantillon top-10,000 pour J065 12. |
PSC J065 — Cohorte FY2026 (année partielle jusqu'au 2026-08-26) | 234 | $115,023,110.60 | $313,651.68 | $491,551.75 | $161,401.20 – $5,418,756.39 | Exercice fiscal partiel jusqu'à la date d'arrêt de l'instantané du 26 août 2026 12. |
PSC J065 — Sous-ensemble candidat sélectionné par 17 mots-clés | 81 | $45,047,778.93 | $340,276.21 | $556,145.42 | $164,445.86 – $3,830,239.30 | Attributions correspondant à au moins l'un des 17 termes mentionnés dans description ; non vérifiées individuellement comme étant des contrats d'échographie : 72 VA (88.89%), 6 DoD (7.41%), 3 HHS (3.70%) 12. |
Tableau 2 : Données de référence des contrats fédéraux de maintenance et de réparation d'équipements médicaux et de laboratoire issues du jeu de données top-10,000 par PSC d'USAspending.gov (instantané 2026-08-26) 12.
Les 81 attributions candidates sélectionnées par mots-clés larges totalisent $45,047,778.93 d'obligations sur l'ensemble de l'attribution, avec une médiane de $340,276.21 ; 72 des 81 sont associées aux Veterans Affairs. Un contrat peut couvrir plusieurs modalités ou services, de sorte que son obligation totale ne constitue pas nécessairement une dépense spécifique à l'échographie. Une description ne comportant pas le mot-clé peut tout de même couvrir des travaux d'échographie. La sélection des attributions les plus importantes omet les achats plus modestes, et les obligations d'attribution ne sont pas des prix unitaires ni des revenus annuels du marché. Les regroupements par exercice fiscal suivent le champ de l'année d'attribution consigné dans l'extrait ; ils ne doivent pas être traités comme des dépenses de transaction par exercice fiscal. Aucune estimation du prix de réparation par sonde n'est tirée de ce jeu de données 12.
2. Au sein de la base de données des normes de consensus reconnues de la FDA (instantané du 2026-08-26) : ce qui est reconnu en vertu de l'article 514(c) et pourquoi l'IEC 62353, l'IEC 63077 et l'ISO 13485 sont absentes
2.1 Comment fonctionne la reconnaissance des normes de consensus au titre de l'article 514(c)
En vertu de l'article 514(c) du FD&C Act (21 U.S.C. § 360d(c)), comme l'expliquent les lignes directrices définitives de la FDA du 14 septembre 2018, Appropriate Use of Voluntary Consensus Standards in Premarket Submissions for Medical Devices (83 FR 46738, document 2018-19989), la FDA publie des avis dans le Federal Register reconnaissant tout ou partie des normes de consensus volontaires nationales et internationales élaborées par des organismes de normalisation (SDOs) tels que la Commission électrotechnique internationale (IEC), l'Organisation internationale de normalisation (ISO), l'Association for the Advancement of Medical Instrumentation (AAMI) et la National Electrical Manufacturers Association (NEMA) 4 5 7.
Lorsqu'une norme est répertoriée dans la base de données des normes de consensus reconnues de la FDA avec un numéro de reconnaissance actif et une fiche d'information complémentaire (SIS) correspondante, un demandeur soumettant un 510(k), une demande De Novo, une IDE ou une PMA peut soumettre une déclaration de conformité (DOC) formelle en vertu de l'article 514(c)(1)(B) certifiant que son dispositif est conforme à la norme reconnue (ou aux clauses reconnues d'une norme partiellement reconnue), ce qui réduit le volume de rapports d'essais bruts devant être examinés de zéro 7. Toutefois, point essentiel, la reconnaissance au titre de l'article 514(c) est spécifiquement conçue pour l'examen préalable à la mise sur le marché de dispositifs médicaux finis 7.
Dans notre instantané conservé de la base de données des normes de consensus reconnues de la FDA (l'extrait source conservé, instantané 2026-08-26), il y a 1,898 lignes de reconnaissance normalisées couvrant 1,740 numéros de reconnaissance FDA uniques (la différence de 158 lignes reflète les adoptions internationales et nationales américaines à double désignation — telles que l'IEC et l'ANSI/AAMI — qui partagent un seul numéro de reconnaissance de la FDA dans la table normalisée) 4 :
1,722lignes (90.73%) comportent une reconnaissancecomplète, tandis que176lignes (9.27%) comportent une reconnaissancepartielle(ce qui signifie que des clauses, notes ou annexes spécifiques sont exclues de la reconnaissance de la FDA, comme détaillé dans laSISde la norme) 4 7.267lignes (14.07%) comportent unetransition_expiration_dateactive, ce qui indique qu'une édition plus récente de la norme a été reconnue dans une liste de modifications du Federal Register (telle que la liste de reconnaissance064,90 FR 27312, 26 juin 2025) et que l'ancienne édition ne demeure recevable dans les soumissions préalables à la commercialisation que jusqu'à l'échéance de transition indiquée 4 5.- Parmi les
18domaines de groupes de travail spécialisés de la FDA,Radiologyreprésente150lignes (7.90%)— se classant au quatrième rang derrièreDental/ENT(238,12.54%),Materials(230,12.12%) etSterility(164,8.64%), et devantOrthopedic(146,7.69%),InVitro Diagnostics(138,7.27%),General Plastic Surgery/General Hospital(134,7.06%),Software/Informatics(129,6.80%),Cardiovascular(90,4.74%),Anesthesiology(85,4.48%),Biocompatibility(72,3.79%),General I (QS/RM)(47,2.48%) etGeneral II (ES/EMC)(41,2.16%) 4.
2.2 Matrice principale des normes reconnues par la FDA par rapport aux normes non visées par l'article 514(c) régissant les pièces d'échographe et la réparation de sondes
Lorsque l'on interroge l'ensemble des 1,898 lignes (1,740 numéros de reconnaissance uniques) de l'instantané des normes consensuelles reconnues par la FDA (2026-08-26) ainsi que l'avis publié au Federal Register par la FDA le 26 juin 2025 pour la liste de reconnaissance 064 (90 FR 27312, document 2025-11792) et la règle finale QMSR (89 FR 7496), une configuration structurelle frappante se dégage : les normes de conception acoustique et électrique (IEC 60601-2-37, IEC 60601-1, IEC 60601-1-2, IEC 62127-1/-2/-3, IEC 62359, IEC 61391-1/-2, IEC 61161, ISO 14971, ISO 10993-1 et IEC 62304) sont toutes formellement reconnues dans la base de données de l'article 514(c), tandis que IEC 62353, IEC 63077 et ISO 13485 comptent exactement 0 ligne dans le fichier CSV de l'article 514(c) 4 5 6. Le tableau 3 documente le statut de reconnaissance exact, les échéances de transition et le domaine d'application technique de chaque norme.
| Norme ou référentiel | Question pertinente | Périmètre des éléments de preuve |
|---|---|---|
| IEC 60601-2-37:2024, reconnaissance FDA 12-380 | Sécurité de base et performances essentielles des appareils d'échographie | Consultez l'édition applicable et la fiche de reconnaissance ; la reconnaissance ne constitue pas un certificat pour un appareil réparé 4 5 |
| IEC 60601-2-37:2015, reconnaissance 12-293 | Déclarations relatives aux éditions antérieures pendant la transition | La date du 2 juillet 2028 concerne l'acceptation des déclarations pour les soumissions préalables à la commercialisation ; elle ne révoque pas automatiquement l'autorisation des dispositifs installés 4 5 |
| IEC 60601-1, reconnaissance 19-49 | Sécurité électrique générale et performances essentielles | La fiche de la FDA requiert les divergences nationales américaines applicables ; une allégation portant uniquement sur l'édition internationale peut être incomplète 14 |
| IEC 60601-1-2, reconnaissance 19-36 | Perturbations électromagnétiques | Évaluez la configuration pertinente et l'impact de la modification, plutôt que d'y substituer un simple test de courant de fuite 4 |
| Série IEC 62127 ; IEC 62359 | Mesure acoustique et détermination des indices | Les méthodes et modèles de mesure ne prouvent pas à eux seuls la conformité de l'ensemble du dispositif 4 8 |
| ISO 14971:2019, reconnaissance 5-125 | Gestion des risques tout au long du cycle de vie | L'analyse des risques relie la modification aux dangers et à la vérification ; un modèle à lui seul n'établit pas l'acceptabilité 1 4 |
| ISO 10993-1:2025, reconnaissance 2-313 | Évaluation biologique au sein de la gestion des risques | Reconnaissance partielle, y compris les exclusions mentionnées dans la fiche de reconnaissance ; évaluez le dispositif fini et le contexte de contact 15 |
| ISO 10993-1:2018, reconnaissance 2-258 | Édition antérieure de l'évaluation biologique | Transition jusqu'au 1 juillet 2029 ; lisez les limites de la fiche, y compris le traitement de l'annexe A, tableau A.1 15 |
| IEC 62304, reconnaissance 13-79 | Processus du cycle de vie du logiciel | Le remplacement d'un composant ne confère pas l'autorisation de modifier le logiciel ou sa fonction clinique 4 |
| IEC 62353:2014 | Essais récurrents et après réparation | Sélectionnez les méthodes et les limites adaptées à la classification, aux instructions et à la configuration réelles de l'équipement ; il ne s'agit pas d'un essai de type complet 16 |
| IEC 63077:2019 | Processus de reconditionnement des équipements d'imagerie médicale | La conformité du processus ne détermine pas le statut de maintenance par rapport à la remanufacturation selon la FDA 17 |
| ISO 13485:2016 / QMSR | Obligations relatives au système qualité pour les entités entrant dans le champ d'application | L'incorporation réglementaire et la certification par un tiers sont distinctes ; aucune des deux n'autorise à elle seule la commercialisation d'un dispositif 6 |
Tableau 3. Les normes et les cadres réglementaires répondent à des questions de preuve différentes ; la portée exacte de la reconnaissance doit être vérifiée dans la fiche applicable de la FDA.
2.3 L'absence dans un instantané de reconnaissance ne constitue pas une explication de la FDA
L'instantané de reconnaissance examiné ne comporte aucune ligne pour IEC 62353, IEC 63077 ou ISO 13485. Il s'agit d'une observation circonscrite à ce jeu de données, et non d'une preuve des motivations de la FDA ni d'une conclusion selon laquelle ces normes ne seraient pas pertinentes. Le programme de normes consensuelles volontaires de la FDA constitue une voie pour étayer les soumissions préalables à la mise sur le marché ; les normes opérationnelles peuvent avoir d'autres rôles. ISO 13485 joue un rôle juridique distinct du fait de son incorporation dans le QMSR 4 6 7.
L'utilisation d'une norme reconnue est généralement volontaire, sous réserve de toute exigence légale applicable séparément. La reconnaissance aide à définir dans quels cas une déclaration de conformité peut étayer une soumission ; elle ne fait pas de la norme complète une obligation légale universelle pour chaque réparation. Inversement, le fait de ne pas figurer dans un instantané n'interdit pas l'utilisation appropriée d'une norme opérationnelle. Un fournisseur devrait préciser la norme applicable, l'édition, le champ d'application, les méthodes, les exclusions et la configuration, plutôt que d'annoncer une « conformité aux normes de la FDA » sans ces détails 7.
IEC 62353 traite des essais avant la mise en service, pendant la maintenance ou l'inspection, après réparation, ainsi que des essais récurrents dans le cadre de son champ d'application. IEC 63077 traite des pratiques de reconditionnement. Ces champs d'application expliquent pourquoi ces normes peuvent être utiles à un prestataire de maintenance, mais ils ne prouvent pas pourquoi la FDA les a ou ne les a pas répertoriées. Le contrat d'un acheteur peut spécifier des attentes justifiées en matière d'éléments de preuve sans présenter faussement chaque exigence contractuelle comme relevant de la loi fédérale 16 17.
3. Ce qu'un rapport d'essai peut établir au sujet d'un dispositif d'échographie réparé
Un rapport d'essai est particulièrement utile lorsque son allégation est suffisamment circonscrite pour pouvoir être vérifiée. L'acheteur doit pouvoir identifier l'unité testée ou la configuration représentative, les travaux effectués, la méthode et l'édition, la base d'acceptation, le résultat ainsi que les limites de la conclusion. La mention « Conforme » sans ces éléments n'explique pas si les conséquences pertinentes de la réparation ont été évaluées. Un enregistrement de réception utile relie la modification à une évaluation des risques, puis aux éléments de preuve de vérification retenus. Il s'agit d'une approche d'achat recommandée, et non d'une affirmation selon laquelle la FDA imposerait un modèle unique de rapport 1.
3.1 Performances acoustiques et couverture des configurations
Les lignes directrices de la FDA relatives à l'échographie diagnostique distinguent les preuves nécessaires pour les systèmes et pour les transducteurs, y compris les questions relatives à la sortie acoustique et à l'affichage. Une sonde est utilisée avec une console, un logiciel, un mode de fonctionnement et des accessoires. Une allégation de réparation nécessite donc une configuration définie. Un rapport portant sur un modèle de sonde sur un système donné ne peut être présumé couvrir toutes les plateformes compatibles au niveau du connecteur ou toutes les versions logicielles. L'étendue appropriée des preuves dépend du composant modifié et de l'effet potentiel sur le dispositif fini 8.
Pour un câble, un connecteur, une barrette, une lentille ou un composant connexe, demandez quelle caractéristique technique a changé et pourquoi les éléments de preuve retenus permettent d'y répondre. Les contrôles de continuité électrique et de réponse des éléments peuvent identifier certains défauts. L'imagerie sur fantôme peut évaluer des caractéristiques d'imagerie particulières. Les mesures de sortie acoustique répondent à une autre série de questions. Aucun ne doit être commercialisé comme un substitut automatique aux autres. L'absence d'artefact d'image évident ne constitue pas, en soi, une preuve quant à la sortie acoustique, au comportement thermique, à l'isolation électrique, à la biocompatibilité ou à la conformité intégrale des performances essentielles.
Les indices thermique et mécanique sont des indicateurs conditionnels fondés sur des modèles. Ils ne doivent pas être présentés comme des garanties directes de l'élévation de température ou de la sécurité du patient, et il ne faut pas présumer que leur implémentation réside dans le même composant de mémoire sur tous les appareils. Une modification affectant la sortie ou son indication affichée nécessite une évaluation propre au dispositif. Un acheteur n'a pas besoin de prescrire un protocole d'essai improvisé ; l'acheteur a besoin que le fournisseur explique la méthode applicable, la couverture des configurations et les critères d'acceptation justifiés 8.
L'édition 2024 de l'IEC 60601-2-37 ne doit pas être caractérisée en recopiant des valeurs de température issues d'un amendement antérieur. L'intégralité de la clause actuelle n'a pas été établie de manière indépendante pour chaque configuration examinée ici, si bien que cet article ne fournit pas de limites universelles de température, de procédures d'immersion, de tensions d'essai ni de seuils d'acceptation. Ces éléments relèvent de la norme applicable, des instructions du fabricant et de la méthode maîtrisée d'un laboratoire compétent. Cette limitation empêche un article d'approvisionnement de devenir un mode opératoire peu fiable 4 5.
Un rapport de laboratoire doit mentionner l'étalonnage et l'incertitude de mesure le cas échéant, distinguer les grandeurs mesurées des indices calculés et expliquer le choix d'un cas représentatif ou du pire des cas. Il doit également identifier les exclusions. Si seul un sous-ensemble de configurations a été examiné, le fournisseur doit fournir une justification de la couverture revendiquée plutôt que de laisser le client supposer que toutes les combinaisons sont équivalentes. Des essais externalisés menés avec compétence peuvent être appropriés ; la possession en interne d'une cuve ou d'un analyseur n'est pas un prérequis universel pour un fournisseur acceptable.
Pour un acheteur, la distinction pratique s'établit entre un contrôle de libération d'une unité et la qualification de la conception ou des composants. Le premier cherche à savoir si l'unité réparée satisfait aux critères de libération spécifiés. La seconde cherche à savoir pourquoi la conception ou le matériau de remplacement convient aux configurations couvertes. Un contrôle d'unité réussi ne peut pas résoudre automatiquement une modification de conception non étayée, et un rapport de qualification ne peut pas se substituer à l'identification et à l'inspection de l'unité réellement retournée. Les deux peuvent être nécessaires, mais leur étendue doit suivre les risques de la réparation plutôt qu'un nombre fixe de documents.
3.2 La sécurité électrique, l'évaluation biologique et le retraitement sont des questions distinctes
IEC 60601-1 et la norme particulière applicable aux ultrasons traitent de la sécurité de base et des performances essentielles ; IEC 60601-1-2 traite des perturbations électromagnétiques. IEC 62353 a un champ d'application récurrent/après réparation. Un test électrique sur le terrain n'établit pas une conformité totale à chaque exigence d'essai de type. De même, répéter un test de contrainte de phase de développement sur un dispositif installé sans procédure justifiée ne constitue pas automatiquement la méthode de libération appropriée. L'étiquetage réel du dispositif, sa classe de protection, le type de pièce appliquée, sa construction, ses instructions et le périmètre de la réparation déterminent quelle méthode et quelle limite sont appropriées 14 16.
| Catégorie de preuves | Ce que l'acheteur doit établir | Allégation qui n'en découle pas automatiquement |
|---|---|---|
| Test électrique après réparation | Classification du dispositif, méthode sélectionnée, limite applicable, identification de l'équipement, résultat | Conformité totale à IEC 60601 |
| Évaluation de l'impact CEM | Blindage, mise à la terre, composants, configuration modifiés et vérification justifiée | Toute l'immunité électromagnétique à partir d'un résultat de courant de fuite |
| Évaluation biologique | Matériaux/procédés du dispositif fini, nature et durée du contact, preuves existantes et lacunes restantes | Adéquation à partir de la seule certification des matières premières |
| Compatibilité avec le retraitement | Procédé OEM pertinent, compatibilité des matériaux et conditions d'utilisation validées | Désinfection de haut niveau à partir d'un test de compatibilité des lingettes |
| Évaluation de l'imagerie ou du réseau | Caractéristique mesurée, configuration et base d'acceptation | Équivalence acoustique, thermique ou de performance clinique totale |
L'évaluation biologique est un processus de gestion des risques, et non un ensemble universel de trois tests reposant uniquement sur une courte durée de contact. La nature et la durée du contact avec le patient, les matériaux du dispositif fini, les résidus de fabrication et de réparation, l'historique de traitement et les preuves disponibles ont tous leur importance. ISO 10993-23 concerne l'irritation ; elle ne doit pas être citée comme une norme de sensibilisation. La substitution d'une lentille, d'un adhésif, d'un revêtement ou d'un matériau de boîtier peut nécessiter une évaluation différente du remplacement d'une pièce interne qui n'entre pas en contact avec le patient. L'évaluation doit établir quels critères d'évaluation et quelles preuves sont pertinents, plutôt que d'exiger ou d'omettre automatiquement une liste fixe 15 18.
La compatibilité des matériaux avec un désinfectant est également différente de la validation de l'efficacité microbienne. Une lingette aux ammoniums quaternaires ne doit pas être décrite de manière générique comme une désinfection de haut niveau. La catégorie de contact de la sonde et les instructions de traitement validées de l'OEM ont leur importance, et un test sur banc humide ou des manipulations en atelier peuvent signifier qu'un retraitement approprié reste nécessaire avant utilisation clinique. L'acheteur doit demander comment le dispositif est retourné, quel traitement a été réalisé et ce que l'établissement destinataire doit encore accomplir. Cet article ne prescrit pas de concentrations, de temps d'immersion ni de protocole substitutif de contrôle des infections 19.
3.3 Preuves du processus de reconditionnement et allégations relatives au dispositif fini
IEC 63077 décrit les bonnes pratiques de reconditionnement pour les équipements d'imagerie médicale. Un système de reconditionnement peut aider à organiser la sélection, la remise en état, l'installation et le support. Son champ d'application ne dispense pas d'évaluer le travail réellement effectué au regard de la distinction servicing/remanufacturing de la FDA. Une entreprise peut disposer d'un processus de reconditionnement documenté tout en réalisant une activité particulière qui modifie de manière significative un dispositif fini. Inversement, une activité cosmétique ou de maintenance ne doit pas être qualifiée de remanufacturing au seul motif qu'elle est effectuée par un tiers 17 1.
La même distinction s'applique à un certificat ISO 13485. Vérifiez l'entité, le site, le champ d'application et le statut du certificat, mais ne le considérez pas comme une autorisation de la FDA, une approbation d'une sonde de remplacement ou la preuve que chaque pièce fournie est adaptée à un système particulier. Les contrôles du système qualité décrivent la manière dont le travail est géré. L'autorisation du dispositif et les preuves spécifiques à la configuration concernent ce qui peut être commercialisé et ce que le produit particulier peut prendre en charge. Une décision d'achat doit traiter ces deux aspects sans les confondre 6 10.
4. Appliquer le cadre actuel du remanufacturing au travail réellement effectué
4.1 Une modification significative exige une évaluation, pas une étiquette
Le guide final de 2024 de la FDA explique comment évaluer les activités par rapport à la définition du remanufacturing : un travail qui modifie de manière significative les spécifications de performance ou de sécurité d'un dispositif fini, ou son utilisation prévue. Le guide est non contraignant, sauf lorsqu'il cite des exigences existantes. Qualifier un travail de « réparation », de « reconditionnement » ou d'« équivalent OEM » ne tranche pas la question réglementaire. L'évaluation doit examiner le dispositif après l'activité, y compris les interactions et les modifications cumulées, et pas seulement si la pièce de rechange s'adapte mécaniquement 1.
Les principes directeurs comprennent l'examen des modifications apportées à l'utilisation prévue, l'évaluation des risques, la prise en compte des effets cumulés et l'évaluation du dispositif fini plutôt que de supposer qu'une pièce non-OEM est catégoriquement inacceptable. Des spécifications incomplètes créent un problème de preuve qui doit être résolu ; leur absence ne prouve pas en soi que l'activité constitue un remanufacturing. De même, l'utilisation d'un composant non-OEM ne constitue pas automatiquement la fabrication d'un nouveau dispositif fini. La nature et le caractère significatif de la modification résultante constituent les questions centrales 1.
Utilisez la figure 1 complète de la FDA et les explications qui l'accompagnent pour l'évaluation du matériel. Ne simplifiez pas l'organigramme en « tout nouveau risque signifie remanufacturing ». Ses questions relatives aux matériaux en contact avec le patient, aux composants/spécifications et aux risques comportent des évaluations de suivi du caractère significatif. En particulier, la branche A3 comprend A3.1 ; une réponse positive concernant un nouveau risque ou une mesure de maîtrise des risques modifiée ne doit pas faire l'impasse sur l'évaluation ultérieure d'une modification significative. Lorsque les éléments de preuve disponibles ne permettent pas d'étayer une conclusion, consignez l'incertitude et obtenez les informations manquantes ou l'avis approprié de la FDA plutôt que de fabriquer une réponse catégorique 1.
Un enregistrement interne pratique peut consigner : le dispositif et la configuration de référence ; le motif de l'intervention ; le composant, le matériau, le logiciel ou la spécification concernés ; les dangers et les mesures de maîtrise identifiés ; les éléments de preuve utilisés pour évaluer le caractère significatif ; les modifications antérieures cumulées ; ainsi que la conclusion qui en résulte avec ses limites. Il s'agit d'une structure d'enregistrement proposée par l'auteur. Elle ne remplace pas l'organigramme de la FDA et ne crée pas de nouvelle exemption légale. Si la conclusion est le remanufacturing, évaluez les obligations applicables aux fabricants et déterminez séparément si une nouvelle soumission préalable à la commercialisation est requise en vertu des règles applicables 1 10.
En ce qui concerne les logiciels, une activité de maintenance autorisée et le droit d'acheter une carte ou une copie logicielle sont des questions différentes. Identifiez la version du logiciel et ce que l'activité modifie ; évaluez les fonctionnalités, les spécifications, l'utilisation prévue, la cybersécurité et les autres risques pertinents dans le cadre applicable. Ne déduisez pas l'autorisation d'activer une nouvelle fonction clinique d'un achat de matériel ou d'un test de démarrage réussi. De même, remplacer un composant dans un dispositif existant et commercialiser une sonde complète nouvellement fournie peuvent soulever des questions différentes concernant le dispositif fini 1.
4.2 Séparer les exemples de discussion historiques de la politique finale
Le livre blanc de la FDA de 2018 était un document de discussion destiné à un atelier public. Ses scénarios relatifs aux ultrasons et aux cartes de circuits imprimés aident à illustrer les questions soulevées lors de l'élaboration de la politique ; ils ne doivent pas être cités comme des déterminations finales de la FDA selon lesquelles un remplacement particulier relève de la maintenance ou du remanufacturing. Le guide final de 2024 en vigueur fournit le cadre actuel. Des exemples aux formulations similaires issus des deux documents ne doivent pas être fusionnés ni se voir attribuer les numéros d'exemple l'un de l'autre 2 1.
L'annexe B du guide final comprend un exemple de pompe ABC impliquant une porte OEM identique, et non le scénario inventé de qualification d'une porte de batterie tierce parfois déduit de celui-ci. Sa documentation illustrative ne constitue pas un plan de test spécifique aux ultrasons. Les exemples E.3–E.6 concernent une antenne IRM, des coussins chauffants, des tubulures et un bain-marie ; ils ne doivent pas être réétiquetés comme des exemples de cartes ou de batteries. Un acheteur peut apprendre comment la FDA structure une évaluation sans prétendre que la FDA a évalué le modèle de sonde particulier de l'acheteur 1.
À titre d'exemple dans le domaine des ultrasons, supposons qu'un fournisseur remplace une lentille acoustique par une formulation différente. L'évaluation prendrait en compte le contact avec le patient, la transmission acoustique, l'étanchéité, la compatibilité avec le traitement et les spécifications pertinentes du dispositif fini. Il s'agit d'une question d'ingénierie hypothétique, non d'une détermination de la FDA. Si un fournisseur remplace plutôt une carte sans contact avec le patient par la pièce et la configuration spécifiées, les questions pertinentes peuvent différer. Aucun de ces scénarios ne peut être tranché sur la seule base de l'apparence du composant ou de son prix. Le dossier doit expliquer la modification réelle et les preuves à l'appui.
4.3 Faire correspondre le livrable acheté aux éléments de preuve
Trois situations d'achat courantes nécessitent des questions différentes. Pour la réparation d'une unité identifiée appartenant au client, demandez ce qui a été modifié et comment cette unité a été évaluée avant son retour. Pour un composant de remplacement, demandez quelles configurations il est destiné à prendre en charge et quels éléments de preuve de qualification du composant sont à la disposition de la partie réalisant l'installation. Pour un transducteur de remplacement complet, déterminez s'il s'agit d'un dispositif fini et vérifiez son propre statut réglementaire et de compatibilité. Une simple étiquette de « fournisseur de pièces » ne résout pas ces distinctions.
| Article ou activité achetés | Question clé sur les éléments de preuve | Éviter de présumer |
|---|---|---|
| Remplacement de lentille, de revêtement ou d'adhésif | Qu'est-ce qui a changé dans les caractéristiques de contact, acoustiques, thermiques, d'étanchéité et de traitement du dispositif fini ? | L'identité de la matière première établit toutes les performances du dispositif fini |
| Réparation de câble ou de connecteur | Quelles conception et configuration sont restaurées, et quelles fonctions électriques/mécaniques pertinentes ont été vérifiées ? | La seule continuité prouve une sécurité complète |
| Carte ou composant d'alimentation | Quelles spécifications, dépendances logicielles/de configuration et mesures de maîtrise des risques sont affectées ? | Un démarrage réussi établit une équivalence totale |
| Sonde de remplacement complète | Quelles sont l'identité réelle du dispositif, son autorisation et la portée des systèmes pris en charge ? | L'homologation de la console couvre automatiquement chaque sonde compatible |
| Système reconditionné | Quels travaux et modifications cumulées ont eu lieu, et comment la configuration finale a-t-elle été évaluée ? | Un certificat de reconditionnement détermine le statut au regard de la FDA |
Tableau 5. Questions indicatives pour l'acheteur ; les conclusions exigent une évaluation spécifique au dispositif et ne sont pas prédéterminées par ce tableau.
5. Comment le règlement sur les systèmes de management de la qualité de 2026 (QMSR, 21 CFR Part 820) et la norme ISO 13485:2016 s'appliquent aux OEM, remanufacturiers, fournisseurs de pièces et prestataires de maintenance tiers
5.1 Ce qui a changé le 2 février 2026 en vertu du 89 FR 7496 (21 CFR Part 820)
Le 2 février 2024, la FDA a publié la règle finale relative au règlement sur les systèmes de management de la qualité (QMSR) (Medical Devices; Quality System Regulation Amendments, 89 FR 7496, document du Federal Register 2024-01709), qui a pris plein effet juridique le 2 février 2026 à l'issue d'une période de transition de deux ans 6. Remplaçant l'ancien règlement sur les systèmes de qualité de 1996 (QS Regulation), la version révisée de la 21 CFR Part 820 incorpore directement par référence la norme ISO 13485:2016(E) (Dispositifs médicaux — Systèmes de management de la qualité — Exigences à des fins réglementaires, troisième édition, 2016-03-01) et l'article 3 de ISO 9000:2015 dans la section 21 CFR § 820.7 (89 FR 7496, page 7524) 6.
Pour comprendre précisément qui est légalement soumis au QMSR — et quels enregistrements un fournisseur de pièces pour échographes ou un prestataire de maintenance doit conserver —, nous examinons le texte codifié exact des sections 21 CFR §§ 820.1, 820.3, 820.10, 820.35 et 820.45 (89 FR 7496, pages 7523–7525) et la réponse formulée par la FDA dans le préambule aux commentaires publics sur la maintenance (89 FR 7496, pages 7501–7502) 6 :
- Applicabilité aux fabricants de dispositifs finis et aux remanufacturiers (
21 CFR § 820.1(a)) :
La section 21 CFR § 820.1(a) stipule que le QMSR régit « les méthodes utilisées pour, ainsi que les installations et les contrôles utilisés pour, la conception, la fabrication, le conditionnement, l'étiquetage, le stockage, l'installation et la maintenance de tous les dispositifs finis destinés à l'usage humain » et énumère explicitement que « les fabricants soumis à cette partie comprennent, sans s'y limiter, les fabricants qui exercent les fonctions de stérilisation sous contrat, d'installation, de réétiquetage, de remanufacturation, de réemballage ou d'élaboration de spécifications, ainsi que les distributeurs initiaux d'entités étrangères qui exercent ces fonctions » (89 FR 7496, page 7523) 6.
- Maintien de l'exemption pour les fabricants de composants et de pièces de rechange (
21 CFR § 820.1(a)(2)) :
La section 21 CFR § 820.1(a)(2) maintient textuellement l'exemption relative aux composants :
« Composants ou pièces. Les dispositions de la présente partie ne s'appliquent pas aux fabricants de composants ou de pièces de dispositifs finis, mais ces fabricants sont encouragés à prendre en considération les dispositions du présent règlement, selon le cas. » (89 FR 7496, page 7523) 6.Toutefois, si un fabricant de dispositifs finis ou un remanufacturier achète des composants ou des sous-ensembles de rechange (tels que des lentilles acoustiques, des câbles ou des cartes électroniques), ce fabricant de dispositifs finis ou ce remanufacturier est légalement tenu par ISO 13485:2016, article 7.4 (Achats), via la section 21 CFR § 820.10, de qualifier, de surveiller et de vérifier ses fournisseurs de composants en fonction du risque 6.
- Statut des prestataires de maintenance tiers n'effectuant pas de remanufacturation (
89 FR 7496, commentaire 3) :
Lors de l'élaboration de la réglementation QMSR, des commentateurs ont demandé si l'incorporation de l'ISO 13485:2016, article 7.5.4 (Activités de maintenance), dans le 21 CFR Part 820 assujettissait nouvellement les prestataires de maintenance indépendants tiers (ISOs) et les services de génie biomédical hospitaliers aux inspections QMSR de la FDA. Dans le préambule (89 FR 7496), la FDA a clarifié que le QMSR n'élargit pas le champ des entités réglementées en tant que fabricants : le 21 CFR Part 820 s'applique aux fabricants de dispositifs finis (y compris les remanufacturiers tels que définis au 21 CFR § 820.3(a)), tandis que les entités tierces effectuant une véritable maintenance (remettant un dispositif dans ses spécifications de sécurité et de performances d'origine OEM sans les modifier de manière significative) restent en dehors du champ d'application obligatoire de la Part 820 1 3 6.
- Champs des dossiers de maintenance selon le
21 CFR § 820.35(b)(obligatoires pour les fabricants/remanufacturiers réglementés ; référence volontaire pour les prestataires de maintenance indépendants) :
Pour les fabricants et remanufacturiers réglementés de dispositifs finis réalisant des activités de maintenance (§ 820.1(a)) — et comme référence volontaire de bonnes pratiques pour les prestataires de maintenance indépendants non remanufacturiers (ISOs), les services de génie biomédical hospitaliers et les dépôts de composants/pièces (§ 820.1(a)(2)) —, le 21 CFR § 820.35(b) (Enregistrements des activités de maintenance, complétant l'ISO 13485, article 7.5.4, 89 FR 7496 à la page 7525) exige l'enregistrement de six éléments de données minimaux pour les activités de maintenance 6 :
(1)Le nom du dispositif ayant fait l'objet de la maintenance ;(2)Tout identifiant unique de dispositif (UDI) ou code universel des produits (UPC), ainsi que toute autre identification du dispositif (tels que le numéro de série et la référence de la console ou du transducteur) ;(3)La date de la maintenance ;(4)La ou les personnes ayant réalisé la maintenance du dispositif ;(5)La maintenance effectuée (y compris les composants remplacés et les procédures exécutées) ; et(6)Toutes les données d'essai et de contrôle (telles que les relevés imprimés de tests de courant de fuiteIEC 62353, les profils de capacité de barrette FirstCall et les journaux de vérification sur fantômeIEC 61391-1) 6.- Contrôles de l'étiquetage et du conditionnement des dispositifs (
21 CFR § 820.45) :
En complément de l'ISO 13485, article 7.5.1, le 21 CFR § 820.45 (89 FR 7496 à la page 7525) exige des procédures documentées pour examiner l'exactitude de l'étiquetage et du conditionnement avant libération — y compris un UDI/UPC correct ou d'autres identifications du dispositif, la date d'expiration, les instructions de stockage, les instructions de manipulation et les instructions de traitement —, avec une libération documentée selon l'ISO 13485, article 4.2.5 6.
5.2 La consultation publique constitue un contexte, non une preuve de l'intention des parties prenantes
Le registre public documente l'élaboration de la politique relative à la maintenance et au remanufacturing. Son index est utile pour localiser les documents soumis, mais le titre d'un index ou le nom d'une organisation ne peut établir la position complète adoptée dans une pièce jointe. Le présent article n'attribue aucune position technique particulière à une association professionnelle ni ne déduit qu'un commentaire a entraîné une disposition dans les lignes directrices définitives sans examiner le contenu réel et le dossier à l'appui 13.
Pour les décisions opérationnelles, citez les explications mêmes du guide final et la réglementation applicable. La FDA recommande d'inclure des informations de maintenance utiles dans l'étiquetage ; elle ne prescrit pas la liste inventée de huit catégories parfois assemblée à partir de plusieurs documents. Un acheteur peut demander des instructions et des spécifications détaillées dans le cadre d'un contrat, mais doit distinguer cette demande d'une exigence fédérale universelle. De même, l'annexe B fournit des exemples de documentation, et non une exigence imposant à chaque fournisseur d'utiliser le même rapport ainsi désigné ou de joindre chaque enregistrement interne à chaque expédition 1.
6. Un dossier de preuves proportionné pour l'achat de pièces et la libération après réparation
6.1 Séparer la qualification de la libération unitaire
Une structure d'achat utile comporte deux niveaux connectés : des preuves de qualification pour un composant ou une méthode de réparation, et un enregistrement pour l'unité effectivement fournie ou ayant fait l'objet d'une maintenance. Il s'agit d'une recommandation pratique, et non d'une architecture supplémentaire imposée par la FDA. Sa valeur réside dans la traçabilité. Un acheteur doit pouvoir relier l'article livré au périmètre de qualification pertinent, sans obliger le fournisseur à divulguer des informations confidentielles sans rapport ni confondre un certificat générique avec des preuves spécifiques à l'unité.
Au niveau de la qualification, identifiez la référence de la pièce et sa révision, les configurations compatibles prévues, les spécifications pertinentes, l'évaluation des modifications ainsi que les preuves appuyant le périmètre revendiqué. Si la qualification repose sur des essais représentatifs, documentez les raisons pour lesquelles l'échantillon ou la configuration sélectionné est représentatif et ce qui reste en dehors de la revendication. N'imposez pas de tolérances dimensionnelles universelles arbitraires, de règle universelle de « zéro élément mort » ou de nombre fixe de canaux électriques sans base justifiée propre au dispositif. Ces chiffres peuvent sembler rigoureux tout en ne répondant pas au risque réel.
Le dossier de qualification doit également expliquer comment les nouvelles informations sont traitées. Un fournisseur peut apprendre qu'une révision logicielle OEM modifie la compatibilité, qu'une formulation de matériau a changé ou qu'une défaillance inédite affecte une méthode de réparation. Une liste de configurations tenue à jour et un processus maîtrisé de gestion des modifications sont donc plus utiles qu'une déclaration non datée affirmant qu'une pièce fonctionne avec toute une marque. L'acheteur peut demander quelles modifications déclenchent une réévaluation et de quelle façon les clients concernés sont informés. Il s'agit d'une attente de qualité contractuelle ; son fondement juridique dépend du rôle effectif du fournisseur et des exigences applicables 6.
Pour les composants en contact avec le patient, distinguez l'évaluation des matériaux et des procédés de la preuve requise pour les performances électriques ou acoustiques. Une simple mention « biocompatible » doit préciser le périmètre qu'elle couvre. L'exposition liée au dispositif fini peut différer de celle de la matière première, et l'historique de traitement de l'ensemble réparé peut avoir une incidence. Si les preuves ne sont pas disponibles, consignez l'écart et déterminez comment le résoudre avant la libération, plutôt que de présumer soit d'une acceptabilité automatique, soit d'un remanufacturing automatique 15 18.
Au niveau unitaire, identifiez le dispositif, le numéro de série ou tout autre identifiant pertinent, la date d'intervention, la personne ou l'organisme ayant réalisé les travaux, les travaux effectivement réalisés ainsi que les résultats des tests ou contrôles applicables. Pour les fabricants relevant du champ d'application du QMSR, la section 820.35(b) spécifie les enregistrements de maintenance. Pour un prestataire de maintenance indépendant situé hors de ce champ d'application, des champs comparables peuvent relever d'une pratique volontaire de qualité et d'achat. Une obligation légale de conservation des enregistrements est différente de l'exigence d'envoyer chaque fiche suiveuse interne au client ; convenez explicitement de la documentation de libération et des modalités d'accès 6.
Un enregistrement de libération doit identifier les limitations non résolues. Si le fournisseur n'a vérifié que des fonctions spécifiées, la conclusion doit le mentionner. Si l'établissement destinataire doit effectuer des vérifications d'installation ou un retraitement avant l'utilisation clinique, ce transfert de responsabilité doit être clair. L'enregistrement ne doit pas substituer le terme « testé » à une description de ce qui a été testé, ni le terme « conforme » à une déclaration du périmètre applicable. Les clients doivent conserver la documentation sous une forme permettant de la relier aux futures opérations de maintenance, réclamations ou modifications de configuration.
6.2 Évaluer les divergences avant d'accepter des allégations générales
Les questions suivantes aident à distinguer un document manquant d'une lacune substantielle dans les éléments de preuve. Elles ne constituent pas des allégations sur la prévalence de fournisseurs défaillants. Un fournisseur peut disposer d'une méthode alternative légitime et proportionnée ; la tâche consiste à déterminer si ses éléments de preuve étayent l'allégation spécifique et à résoudre les incohérences avant acceptation.
| Allégation ou divergence | Question de suivi |
|---|---|
| « Certifié conforme aux normes FDA » sans périmètre de dispositif | Quels norme, édition, périmètre de reconnaissance, configuration testée et entité le document couvre-t-il ? |
| Succès aux essais électriques présenté comme une validation complète de la sonde | Quelles questions pertinentes d'ordre acoustique, thermique, biologique, d'imagerie ou de traitement ont été examinées séparément ? |
| Remplacement décrit comme identique sans base de référence | Quelles spécifications et quels éléments de preuve établissent l'équivalence revendiquée, et quelle incertitude subsiste ? |
| Certificat ISO 13485 présenté comme une autorisation de mise sur le marché | Quels sont le statut réglementaire réel du dispositif et l'autorisation applicable au produit fini fourni ? |
| Un rapport unique utilisé pour tous les modèles | Quelle couverture de configuration ou quelle justification du choix d'un modèle représentatif étaye cette extension ? |
Un acheteur peut optimiser ce processus en demandant un index de preuves concis et cohérent avec le devis : identité du dispositif ou de la pièce, configurations prises en charge, étendue des travaux, base d'évaluation, synthèse des essais, exclusions, garantie et conditions de retour. Cet index doit renvoyer à des enregistrements maîtrisés plutôt que de reproduire chaque rapport. Lors de la qualification, examinez un dossier complet représentatif et vérifiez que la documentation de l'unité livrée peut y être rattachée. Cette démarche permet d'aboutir à une décision d'achat vérifiable sans prétendre qu'une simple liste de contrôle suffit à établir la conformité réglementaire.
L'offre de pièces pour échographes et de réparation de Rongtao Medical peut être abordée selon le même canevas axé sur les preuves : modèle du système et de la sonde d'échographie, référence et révision de la pièce, description de la panne, travaux demandés et documentation justificative requise. La portée et la disponibilité des preuves de compatibilité, des essais, de la garantie et des enregistrements de libération doivent être confirmées pour la commande effective. Aucun article, promesse commerciale ou certificat général ne remplace l'évaluation par l'organisme destinataire de la configuration finale et de l'utilisation clinique prévue.
7. Limites et implications pratiques
La principale conclusion est que les éléments de preuve doivent suivre la modification réelle. La reconnaissance des normes, les essais de type, les contrôles post-réparation, la gestion des risques, l'évaluation biologique, la validation du retraitement et les contrôles du système de management de la qualité jouent des rôles complémentaires. Une décision d'achat acceptable explique quels rôles sont pertinents et quels enregistrements les étayent. Elle ne les réduit pas à un certificat unique et ne traite pas une transition de reconnaissance comme un retrait automatique du service des équipements existants.
Les données de ce rapport sont descriptives. Les tableaux de classification ne sont pas des décomptes de dispositifs uniques installés ; les lignes de reconnaissance ne constituent pas une population de produits conformes ; les obligations d'approvisionnement sélectionnées ne représentent pas la taille du marché de l'échographie ; et les décomptes de réclamations ne sont pas des taux comparatifs de sécurité. Les normes complètes protégées par le droit d'auteur n'étaient pas disponibles pour chaque clause détaillée, de sorte qu'aucune limite d'essai universelle ni procédure opérationnelle n'est fournie. Les exigences spécifiques aux dispositifs doivent être tirées des documents applicables et d'une évaluation compétente. Ces limites préservent l'utilisation prévue du rapport : évaluer les allégations et les éléments de preuve des fournisseurs, et non donner des instructions à du personnel non qualifié pour effectuer des réparations.