
Resumo
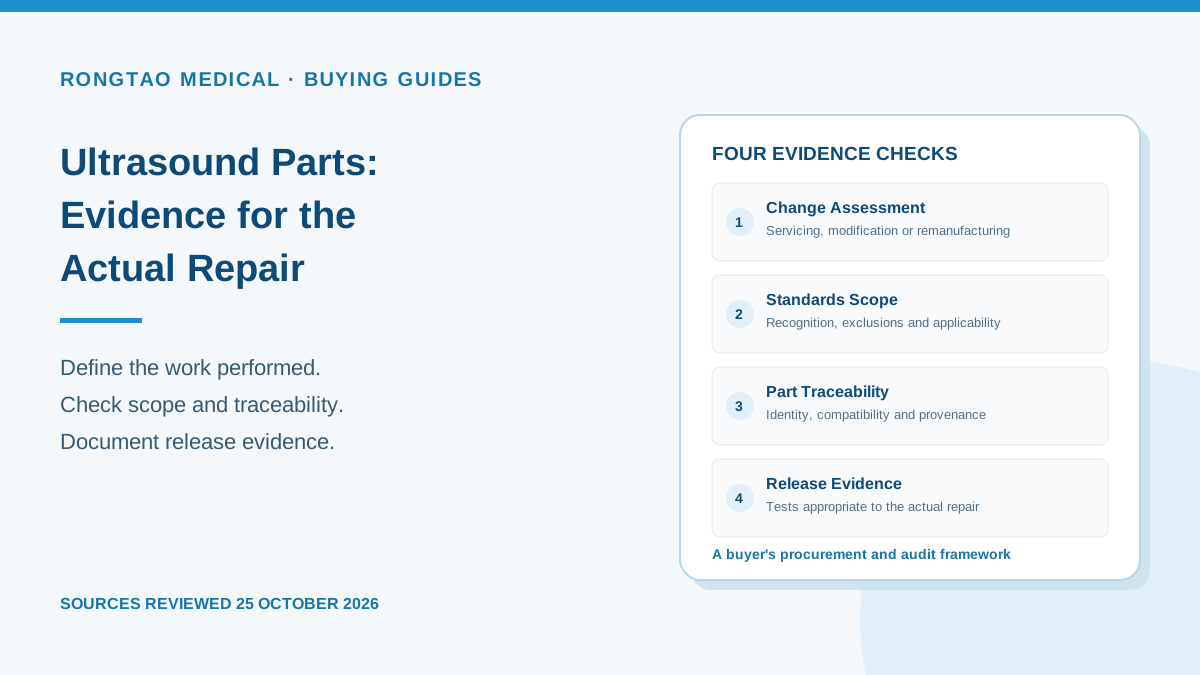
Quando um departamento de engenharia clínica hospitalar, uma empresa independente de manutenção (ISO) ou um distribuidor internacional de peças para diagnóstico por imagem avalia um transdutor de ultrassom reparado ou um subconjunto de reposição do console — como uma placa formadora de feixe de transmissão/recepção (TX/RX), um módulo de fonte de alimentação de alta tensão, um painel de controle do operador ou um monitor de diodo orgânico emissor de luz (OLED) —, a transação é frequentemente acompanhada por um conjunto de referências a normas. Certificados de conformidade de fornecedores e fichas de bancada de reparo rotineiramente invocam IEC 60601-1, IEC 60601-2-37, IEC 62353, IEC 63077 e ISO 13485:2016 como se essas cinco designações fossem selos intercambiáveis de "conformidade reconhecida pela FDA". Não são 1 4 6 7.
Cada norma aborda uma questão de engenharia e uma etapa diferentes do ciclo de vida do dispositivo. Um teste elétrico pós-reparo com escopo delimitado conforme a IEC 62353 pode fornecer evidências sobre as características elétricas testadas; ele não estabelece a conformidade completa acústica, térmica, biológica ou de desempenho essencial. Essas questões exigem evidências apropriadas ao componente alterado, à configuração do dispositivo, à edição aplicável da norma e às instruções do fabricante. Um fornecedor deve identificar o que seus testes abrangem e quaisquer exclusões. Testes terceirizados competentes podem ser apropriados; a posse de um analisador, hidrofone ou tanque de água específico não é um pré-requisito universal para um fornecedor aceitável 4 5 8 16.
Em 2026, três marcos regulatórios convergentes tornam a precisão técnica em torno dessas normas essencial para toda organização que repara transdutores de ultrassom ou fornece peças de reposição para diagnóstico por imagem:
- Aplicação Integral do Regulamento do Sistema de Gestão da Qualidade (
QMSR,21 CFR Parte 820): Sob a Regra Final de 2 de fevereiro de 2024 da Food and Drug Administration (FDA) (Medical Devices; Quality System Regulation Amendments,89 FR 7496, Documento2024-01709), que entrou em vigor legal em 2 de fevereiro de 2026, a FDA incorporou aISO 13485:2016(Dispositivos médicos — Sistemas de gestão da qualidade — Requisitos para fins regulamentares) e a Cláusula 3 daISO 9000:2015diretamente por referência no21 CFR § 820.76. Embora o21 CFR § 820.1(a)vincule explicitamente os fabricantes de equipamentos originais (OEMs) e remanufaturadores (21 CFR § 820.3(a)), o21 CFR § 820.1(a)(2)mantém a isenção para componentes e peças ("As disposições desta parte não se aplicam a fabricantes de componentes ou peças de dispositivos acabados, mas tais fabricantes são incentivados a considerar as disposições deste regulamento conforme apropriado"), e a FDA tem continuado a distinguir a manutenção rotineira por terceiros da remanufatura regulamentada 1 3 6. - Implementação da Orientação Final de Remanufatura da FDA de 10 de maio de 2024 (
GUI00017048): Em Remanufacturing of Medical Devices: Guidance for Industry, Entities That Perform Servicing or Remanufacturing, and Food and Drug Administration Staff (GUI00017048, DocketFDA-2018-N-3741-0098, pp. impressas 1–37), a FDA formalizou seis princípios orientadores, um fluxograma de decisão de hardware de três nós (Figura 1:Nó A1/A1.1materiais em contato com o paciente,Nó A2/A2.1adição/remoção de componentes ou alterações nas especificações dimensionais/de desempenho eNó A3/A3.1risco cumulativo e alterações nas especificações de desempenho/segurança), critérios de manutenção de software (Seção VII) e expectativas explícitas para demonstrar a conformidade contínua com as normas de consenso aplicáveis reconhecidas pela FDA (Seção VI.B, p. 14) 1. Como a FDA observa no cabeçalho do documento, os documentos de orientação expressam o posicionamento atual da Agência e recomendações de políticas não vinculativas, a menos que requisitos estatutários ou regulamentares específicos — tais como o21 CFR § 820.3(a)ou o21 CFR § 807.81(a)(3)— sejam citados 1 6 10. - Lista de Reconhecimento da FDA Número
064(90 FR 27312, 26 de junho de 2025) e a Transição das Normas de Ultrassom de2028: Na Lista de Reconhecimento064(Documento do Federal Register2025-11792), a FDA reconheceu aIEC 60601-2-37 Edição 3.0 2024-07(Reconhecimento#12-380), aIEC 62127-2 Edição 2.0 2025-01(Reconhecimento#12-379) e aIEC 62127-3 Edição 2.0 2022-12(Reconhecimento#12-377), enquanto atribuía uma data de expiração da transição em07/02/2028às suas edições substituídas (IEC 60601-2-37 Edição 2.1 2015[#12-293],IEC 62127-2 Edição 1.2[#12-291] eIEC 62127-3 Edição 1.1[#12-279]) 4 5.
Este relatório é um guia de aquisições e avaliação de evidências com foco nos EUA para equipes de engenharia hospitalar, empresas independentes de manutenção e compradores de peças. Não se trata de um procedimento de reparo nem de um substituto para instruções específicas do dispositivo e uma avaliação de engenharia competente. Sua questão central é se as evidências apresentadas para uma peça de reposição realmente cobrem o componente modificado e a configuração do dispositivo acabado. O reconhecimento de uma norma, um certificado de fornecedor, um teste de bancada e a liberação da FDA respondem, cada um, a uma pergunta diferente. Os compradores precisam conectá-los sem tratar um como prova de todos os outros.
1. O contexto regulatório e de mercado para manutenção de peças e transdutores de ultrassom diagnóstico
1.1 Como a FDA classifica consoles de ultrassom diagnóstico, transdutores e subsistemas de processamento de imagem
De acordo com o 21 CFR Parte 892 Subparte B (Dispositivos de Diagnóstico), os sistemas e transdutores de ultrassom diagnóstico são regulamentados como dispositivos médicos de Classe II sujeitos à liberação por notificação pré-mercado (510(k)) e a controles gerais e especiais 8 9. Em vez de exigir um 510(k) separado para cada reparo rotineiro em campo ou componente de reposição, a FDA libera o console finalizado e seu portfólio de transdutores compatíveis sob uma arquitetura harmonizada de códigos de produto e avalia modificações pós-distribuição de acordo com a definição de remanufatura no 21 CFR § 820.3(a) e o gatilho de modificação do 510(k) no 21 CFR § 807.81(a)(3) 1 6 9 10.
Para estabelecer a base regulatória para equipamentos de ultrassom em serviço nas instituições de saúde dos EUA, a Tabela 1 resume os cinco códigos de produto principais de ultrassom diagnóstico e processamento de imagem radiológica extraídos do conjunto de dados de Classificação de Dispositivos do openFDA com 7,093 registros (vayomed/openfda-device-classification, snapshot 2026-09-21) 9.
Nota metodológica de escopo sobre as contagens de arrays de classificação do openFDA: No endpoint harmonizadodevice/classificationda FDA, os comprimentos dos arraysopenfda.k_numberregistram o número de identificadores de liberação510(k)vinculados a esse código de produto na tabela de harmonização do openFDA (não um censo de modelos comerciais ativos ou volume de mercado), e os comprimentos dos arraysopenfda.registration_numberregistram o número de identificadores de registro de estabelecimento vinculados (não uma contagem de listagens ativas de dispositivos ou centros de manutenção terceirizados, uma vez que prestadores de serviços de manutenção que não realizam remanufatura não são obrigados a se registrar segundo o21 CFR § 807.20) 1 9 10.
| Código do produto | Nome oficial do dispositivo na FDA | Citação regulatória do 21 CFR | Classe do dispositivo | Tipo de submissão pré-mercado | Elegível para 3P510k (third_party_flag) | Identificadores de número K vinculados (k_number_count) | Identificadores de registro de estabelecimento vinculados (registration_number_count) | Escopo principal de hardware/subconjuntos na manutenção em campo |
|---|---|---|---|---|---|---|---|---|
IYN | Sistema, imagem, Doppler pulsado, ultrassônico | 21 CFR § 892.1550 | Classe 2 | 510(k) (Tipo 1) | Y | 1,183 | 223 | Consoles principais, placas de beamformer de transmissão/recepção (TX/RX), processadores de sinal Doppler, fontes de alimentação de alta tensão (HVPS), trackballs/painéis de controle e ventoinhas de resfriamento 8 9. |
IYO | Sistema, imagem, eco pulsado, ultrassônico | 21 CFR § 892.1560 | Classe 2 | 510(k) (Tipo 1) | S | 894 | 355 | Consoles modo B/modo M/3D/4D, placas multiplexadoras front-end (MUX), placas-mãe back-end, baterias internas e monitores diagnósticos primários 8 9. |
ITX | Transdutor, ultrassônico, diagnóstico | 21 CFR § 892.1570 | Classe 2 | 510(k) (Tipo 1) | S | 414 | 401 | Transdutores lineares, curvos, phased-array, volumétricos mecânicos 3D/4D, endocavitários e transesofágicos (TEE): lentes acústicas, camadas de casamento acústico, arrays de PZT/cristal único, carcaças, borrachas de articulação, aliviadores de tensão, chicotes de cabos coaxiais e conectores do sistema 2 8 9. |
LLZ | Sistema, processamento de imagem, radiológico | 21 CFR § 892.2050 | Classe 2 | 510(k) (Tipo 1) | S | 2,287 | 636 | Estações de trabalho PACS, monitores de visualização DICOM, módulos de armazenamento de cine-loop e hardware de pós-processamento de imagens 9. |
QIH | Software automatizado de processamento de imagens radiológicas | 21 CFR § 892.2050 | Classe 2 | 510(k) (Tipo 1) | N | 326 | 237 | Módulos de software de contorno automatizado, medição de envelope Doppler e análise quantitativa de imagens (inelegíveis para revisão 3P510k) 9. |
Tabela 1: Classificações de produtos de ultrassom diagnóstico e processamento de imagens radiológicas no snapshot do openFDA Device Classification (2026-09-21, 7,093 códigos de produto no total) 9.
Os três códigos acústicos possuem comprimentos de array de identificadores vinculados de 1,183 (IYN), 894 (IYO) e 414 (ITX), totalizando 2,491 entradas. Essa soma não é uma contagem desduplicada de liberações únicas entre os códigos. Um sistema ou submissão pode aparecer em mais de uma relação harmonizada. Os arrays não estabelecem unidades atualmente instaladas, fornecedores ativos, vendas nem uma explicação para as diferenças nas proporções de identificadores. Use os registros para localizar o dispositivo real e sua configuração autorizada, e não para estimar um mercado de peças de reposição a partir de uma contagem de vinculações 9.
1.2 Escala Empírica do Ecossistema de Manutenção dos EUA e dos Gastos Federais com Reparo de Ultrassom
Por que a FDA trata a substituição de componentes e o reparo de transdutores sob uma estrutura dedicada de manutenção versus remanufatura, em vez de exigir que todo centro de reparo se registre como fabricante de dispositivos acabados? Em seu relatório ao Congresso de maio de 2018, exigido pela Seção 710 do FDA Reauthorization Act de 2017 (FDARA)—FDA Report on the Quality, Safety, and Effectiveness of Servicing of Medical Devices (páginas impressas i–iii, 1–28)—a FDA documentou tanto a vasta escala do ecossistema de manutenção de dispositivos médicos quanto o histórico empírico de segurança da manutenção de rotina versus a remanufatura não autorizada 3:
- Tamanho estimado do setor de manutenção dos EUA (
16,520 a 20,830empresas): Como prestadores terceirizados de serviços de manutenção não remanufaturadores e departamentos hospitalares de engenharia clínica não são obrigados a se registrar junto à FDA sob a norma21 CFR Part 807, a FDA consultou registros comerciais da Dun & Bradstreet (D&B) por códigos da Classificação Industrial Padrão (SIC) e identificou4,791empresas (Seção 5.1, p. 19) 3. Quando a FDA cruzou esses4,791registros com uma amostra de conveniência de130prestadores terceirizados conhecidos de manutenção de dispositivos médicos, apenas34(26%) constavam na consulta SIC daD&B(p. 19). Extrapolando a partir dessa taxa de captura de26%, a FDA estimou que entre16,520e20,830empresas realizam serviços de manutenção de dispositivos médicos nos Estados Unidos (Seção 5.1, p. 19) 3. - Evidências de segurança de múltiplas fontes (
Seções 5.2–5.5, pp. 19–22): - Literatura revisada por pares (
Seção 5.2, pp. 19–20): A triagem de502artigos candidatos resultou em26artigos em texto completo e em apenas1estudo empírico comparativo da qualidade da manutenção por OEMs versus terceiros 3. - Revisão em múltiplos bancos de dados do ECRI Institute (
Seção 5.3, pp. 20–21): Entre2,114,303registros do Medical Device Reporting (MAUDE),528registros do rastreador Health Devices Alerts (HDA) e692investigações de acidentes do ECRI, o ECRI identificou apenas86relatórios do MAUDE (0.004%),4relatórios do HDA (0.8%) e6investigações de acidentes (0.9%) vinculados à manutenção ou conservação de dispositivos 3. - Análise interna da FDA sobre o MAUDE até 30 de junho de 2017 (
Seção 5.4, pp. 21–22): A FDA identificou4,301MDRs que mencionavam prestadores terceirizados de serviços de manutenção (40óbitos,294lesões graves,3,791falhas de funcionamento e176outros relatórios). A revisão manual dos40relatórios de óbito mostrou que apenas3óbitos tinham um vínculo causal claro com atividades de manutenção, enquanto1óbito adicional resultou de uma câmera de imagem de medicina nuclear remanufaturada não aprovada que se desprendeu de seu gantry e caiu sobre um paciente (p. 21) 3. - Reclamações comerciais do CDRH desde 2009 (
Seção 5.5, p. 22): Entre as68reclamações comerciais relevantes apresentadas ao CDRH desde 2009 que alegavam manutenção insegura ou alterações não autorizadas em dispositivos,28(41.18%) efetivamente envolveram remanufatura (como a substituição por materiais não validados, engenharia reversa de peças críticas para a segurança com especificações diferentes ou alteração do software/hardware do dispositivo fora dos parâmetros do OEM), ao passo que40(58.82%) envolveram manutenção inadequada — e, dessas40reclamações de manutenção,29(72.50%) envolveram OEMs,10(25.00%) envolveram ISOs e1(2.50%) envolveu negligência do usuário (p. 22) 3.
O relatório de 2018 da FDA constatou evidências objetivas insuficientes de uma preocupação generalizada de saúde pública decorrente da manutenção para justificar a regulamentação adicional ali discutida. Também identificou a importância de distinguir manutenção de remanufatura. As contagens de reclamações e de MDRs não são taxas ajustadas pela exposição: elas carecem de denominadores para eventos de manutenção, uso de dispositivos, atividade de prestadores e completude das notificações. Elas não podem estabelecer que a manutenção pelo OEM ou independente seja comparativamente mais segura, nem que um reparo individual seja aceitável. Essa avaliação histórica de políticas serve como contexto para a estrutura atual, e não como substituto para avaliar o trabalho que está sendo adquirido 3.
O extrato preservado do USAspending fornece um contexto delimitado de contratações: ele seleciona os 10,000 contratos com os maiores valores empenhados em cada um dos códigos J065 e J066, categorias amplas de reparo de equipamentos médicos e laboratoriais. Os valores empenhados registrados totalizam $6,576,249,940.06 e $4,405,053,039.35, respectivamente, nesses conjuntos selecionados. Uma triagem com operador OR insensível a maiúsculas e minúsculas nas descrições de contratos de nível superior de J065 utiliza 17 termos: ultrasound, sonograph, echocardiograph, transducer, probe, vivid, logiq, voluson, epiq, affiniti, acuson, xcelera, ie33, iu22, cx50, bk medical e sonosite. Ela produz o subconjunto candidato abaixo; termos amplos como probe não estabelecem que cada contrato selecionado diga respeito a ultrassom. Estes são registros selecionados de contratos, e não um censo de transações de serviços ou uma medida de todo o mercado de reparo de ultrassom 12.
| Estrato do conjunto de dados / Ano fiscal (Snapshot do USAspending.gov 2026-08-26) | Contagem de contratos (n) | Valor total empenhado (USD) | Valor mediano do contrato (USD) | Valor médio do contrato (USD) | Faixa de valor do contrato (Mín. – Máx. USD) | Notas sobre escopo e concentração por agência |
|---|---|---|---|---|---|---|
PSC J065 — Amostra top-10,000 (Todos os anos, FY1999–FY2026) | 10,000 | $6,576,249,940.06 | $309,940.00 | $657,624.99 | $161,012.70 – $55,650,956.83 | Manutenção, reparo e reconstrução de equipamentos médicos, odontológicos e veterinários (top-10,000 contratos por dólares empenhados) 12. |
PSC J066 — Amostra top-10,000 (Todos os anos, FY1999–FY2026) | 10,000 | $4,405,053,039.35 | $219,009.10 | $440,505.30 | $112,265.17 – $98,872,304.90 | Manutenção, reparo e reconstrução de instrumentos laboratoriais e científicos (top-10,000 contratos por dólares empenhados) 12. |
PSC J065 — Coorte do FY2023 | 615 | $424,047,876.96 | $358,480.00 | $689,508.74 | $161,093.02 – $19,356,645.24 | Ano fiscal completo dentro da amostra top-10,000 de J065 12. |
PSC J065 — Coorte do FY2024 | 716 | $510,634,065.42 | $365,272.67 | $713,176.07 | $161,100.00 – $13,195,902.50 | Pico recente de volume anual de contratos na amostra de J065 12. |
PSC J065 — Coorte do FY2025 | 520 | $301,136,447.67 | $336,617.34 | $579,108.55 | $161,012.70 – $10,598,083.39 | Ano fiscal completo dentro da amostra top-10,000 de J065 12. |
PSC J065 — Coorte do FY2026 (Ano parcial até 2026-08-26) | 234 | $115,023,110.60 | $313,651.68 | $491,551.75 | $161,401.20 – $5,418,756.39 | Ano fiscal parcial até a data de corte do snapshot de 26 de agosto de 2026 12. |
PSC J065 — Subconjunto candidato selecionado por palavras-chave de 17 termos | 81 | $45,047,778.93 | $340,276.21 | $556,145.42 | $164,445.86 – $3,830,239.30 | Contratos que correspondem a pelo menos um dos 17 termos informados em description; não verificados individualmente como contratos de ultrassom: 72 VA (88.89%), 6 DoD (7.41%), 3 HHS (3.70%) 12. |
Tabela 2: Referenciais para contratos federais de manutenção e reparo de equipamentos médicos e laboratoriais a partir do conjunto de dados top-10,000 por PSC do USAspending.gov (snapshot 2026-08-26) 12.
As 81 adjudicações candidatas selecionadas por palavras-chave amplas totalizam $45,047,778.93 em obrigações integrais de adjudicação, com uma mediana de $340,276.21; 72 das 81 estão associadas ao Veterans Affairs. Um contrato pode cobrir múltiplas modalidades ou serviços, de modo que sua obrigação integral não representa necessariamente gastos específicos com ultrassom. Uma descrição sem a palavra-chave ainda pode cobrir serviços de ultrassom. A seleção das maiores adjudicações omite compras menores, e as obrigações das adjudicações não são preços unitários nem receita anual de mercado. Os agrupamentos por ano fiscal seguem o campo de ano de adjudicação registrado no extrato; eles não devem ser tratados como gastos de transação do ano fiscal. Nenhuma estimativa de preço de reparo por transdutor é derivada deste conjunto de dados 12.
2. Por dentro do banco de dados de normas de consenso reconhecidas da FDA (instantâneo de 2026-08-26): o que é reconhecido nos termos da Seção 514(c) e por que a IEC 62353, a IEC 63077 e a ISO 13485 estão ausentes
2.1 Como funciona o reconhecimento de normas de consenso da Seção 514(c)
Nos termos da Seção 514(c) da Lei FD&C (21 U.S.C. § 360d(c)), conforme explicado no guia final da FDA de 14 de setembro de 2018, Appropriate Use of Voluntary Consensus Standards in Premarket Submissions for Medical Devices (83 FR 46738, Documento 2018-19989), a FDA publica avisos no Federal Register reconhecendo a totalidade ou parte de normas de consenso voluntárias nacionais e internacionais desenvolvidas por organizações de desenvolvimento de normas (SDOs), tais como a Comissão Eletrotécnica Internacional (IEC), a Organização Internacional de Normalização (ISO), a Association for the Advancement of Medical Instrumentation (AAMI) e a National Electrical Manufacturers Association (NEMA) 4 5 7.
Quando uma norma está listada no banco de dados de normas de consenso reconhecidas da FDA com um Número de Reconhecimento ativo e uma respectiva Folha de Informações Suplementares (SIS), um patrocinador que submete um 510(k), solicitação De Novo, IDE ou PMA pode apresentar uma Declaração de Conformidade (DOC) formal nos termos da Seção 514(c)(1)(B) certificando que seu dispositivo está em conformidade com a norma reconhecida (ou com as cláusulas reconhecidas de uma norma parcialmente reconhecida), reduzindo o volume de relatórios de ensaio brutos que precisam ser analisados do zero 7. Crucialmente, no entanto, o reconhecimento da Seção 514(c) é projetado especificamente para a análise pré-mercado de dispositivos médicos acabados 7.
Em nosso instantâneo preservado do banco de dados de normas de consenso reconhecidas da FDA (o extrato de origem preservado, instantâneo 2026-08-26), há 1,898 linhas de reconhecimento normalizadas abrangendo 1,740 números de reconhecimento únicos da FDA (a diferença de 158 linhas reflete adoções internacionais e nacionais dos EUA de dupla designação — como IEC e ANSI/AAMI — que compartilham um único número de reconhecimento da FDA na tabela normalizada) 4:
1,722linhas (90.73%) possuem reconhecimentoComplete, ao passo que176linhas (9.27%) possuem reconhecimentoPartial(o que significa que cláusulas, notas ou anexos específicos estão excluídos do reconhecimento da FDA, conforme detalhado noSISda norma) 4 7.267linhas (14.07%) apresentam umatransition_expiration_dateativa, indicando que uma edição mais recente da norma foi reconhecida em uma Lista de Modificações do Federal Register (como a Lista de Reconhecimento064,90 FR 27312, 26 de junho de 2025) e que a edição mais antiga permanece aceitável em submissões pré-mercado apenas até o prazo-limite de transição indicado 4 5.- Entre as
18Áreas de Grupos de Trabalho Especializados da FDA, aRadiologyrepresenta150linhas (7.90%)—ocupando o quarto lugar, atrás deDental/ENT(238,12.54%),Materials(230,12.12%) eSterility(164,8.64%), e à frente deOrthopedic(146,7.69%),InVitro Diagnostics(138,7.27%),General Plastic Surgery/General Hospital(134,7.06%),Software/Informatics(129,6.80%),Cardiovascular(90,4.74%),Anesthesiology(85,4.48%),Biocompatibility(72,3.79%),General I (QS/RM)(47,2.48%) eGeneral II (ES/EMC)(41,2.16%) 4.
2.2 Matriz Principal de Normas Reconhecidas pela FDA vs. Não Reconhecidas pela Seção 514(c) que Regem Peças de Ultrassom e Reparo de Transdutores
Quando consultamos todas as 1,898 linhas (1,740 números de reconhecimento únicos) do instantâneo de Normas de Consenso Reconhecidas da FDA (2026-08-26) juntamente com o Aviso do Federal Register da FDA de 26 de junho de 2025 para a Lista de Reconhecimento 064 (90 FR 27312, Documento 2025-11792) e a Regra Final do QMSR (89 FR 7496), surge um padrão estrutural marcante: as normas de projeto acústico e elétrico (IEC 60601-2-37, IEC 60601-1, IEC 60601-1-2, IEC 62127-1/-2/-3, IEC 62359, IEC 61391-1/-2, IEC 61161, ISO 14971, ISO 10993-1 e IEC 62304) são todas formalmente reconhecidas no banco de dados da Seção 514(c), enquanto IEC 62353, IEC 63077 e ISO 13485 têm exatamente 0 linhas no CSV da Seção 514(c) 4 5 6. A Tabela 3 documenta o status exato de reconhecimento, os prazos de transição e o escopo técnico de cada norma.
| Norma ou estrutura | Questão relevante | Limite de evidência |
|---|---|---|
| IEC 60601-2-37:2024, reconhecimento da FDA 12-380 | Segurança básica e desempenho essencial em ultrassom | Leia a edição aplicável e a folha de reconhecimento; o reconhecimento não é um certificado para uma unidade reparada 4 5 |
| IEC 60601-2-37:2015, reconhecimento 12-293 | Declarações de edições anteriores durante a transição | A data de 2 de julho de 2028 diz respeito à aceitação de declarações para submissões pré-mercado; ela não revoga automaticamente a liberação de dispositivos instalados 4 5 |
| IEC 60601-1, reconhecimento 19-49 | Segurança elétrica geral e desempenho essencial | A folha da FDA exige as diferenças nacionais aplicáveis dos EUA; uma declaração referente apenas à edição internacional pode estar incompleta 14 |
| IEC 60601-1-2, reconhecimento 19-36 | Perturbações eletromagnéticas | Avalie a configuração relevante e o impacto da alteração, em vez de substituí-la por um teste básico de corrente de fuga 4 |
| Série IEC 62127; IEC 62359 | Medição acústica e determinação de índices | Métodos e modelos de medição não comprovam, por si sós, a conformidade de todos os equipamentos 4 8 |
| ISO 14971:2019, reconhecimento 5-125 | Gerenciamento de risco do ciclo de vida | A análise de risco conecta a alteração aos perigos e à verificação; um modelo por si só não estabelece a aceitabilidade 1 4 |
| ISO 10993-1:2025, reconhecimento 2-313 | Avaliação biológica no âmbito do gerenciamento de risco | Reconhecimento parcial, incluindo exclusões declaradas na ficha de reconhecimento; avalie o dispositivo acabado e o contexto de contato 15 |
| ISO 10993-1:2018, reconhecimento 2-258 | Edição anterior de avaliação biológica | Transição até 1 de julho de 2029; leia os limites da ficha, incluindo o tratamento do Anexo A, Tabela A.1 15 |
| IEC 62304, reconhecimento 13-79 | Processos de ciclo de vida de software | A substituição de um componente não confere autorização para alterar o software ou sua função clínica 4 |
| IEC 62353:2014 | Testes recorrentes e pós-reparo | Selecione métodos e limites para a classificação real do equipamento, instruções e configuração; não se trata de ensaio de tipo completo 16 |
| IEC 63077:2019 | Processo de recondicionamento para equipamentos de diagnóstico por imagem | A conformidade do processo não determina o status de manutenção versus remanufatura perante a FDA 17 |
| ISO 13485:2016 / QMSR | Obrigações do sistema de gestão da qualidade para entidades dentro do escopo | Incorporação regulatória e certificação por terceira parte são diferentes; nenhuma das duas, isoladamente, autoriza a comercialização de um dispositivo 6 |
Tabela 3. Normas e estruturas regulatórias respondem a diferentes questões de evidência; o escopo exato de reconhecimento deve ser verificado na ficha aplicável da FDA.
2.3 A ausência em um instantâneo de reconhecimento não é uma explicação da FDA
O instantâneo de reconhecimento inspecionado não possui linhas para IEC 62353, IEC 63077 ou ISO 13485. Esta é uma observação delimitada sobre esse conjunto de dados, e não uma evidência dos motivos da FDA ou uma conclusão de que as normas sejam irrelevantes. O programa de normas de consenso voluntárias da FDA é uma das vias para respaldar submissões pré-mercado; normas operacionais podem ter outras funções. A ISO 13485 tem um papel jurídico próprio por meio da incorporação ao QMSR 4 6 7.
O uso de uma norma reconhecida é geralmente voluntário, sujeito a qualquer requisito legal aplicável de forma separada. O reconhecimento ajuda a definir quando uma declaração de conformidade pode respaldar uma submissão; ele não torna a norma completa uma obrigação legal universal para todo reparo. Por outro lado, o fato de não constar em um instantâneo não proíbe o uso apropriado de uma norma operacional. Um fornecedor deve informar a norma aplicável, edição, escopo, métodos, exclusões e configuração, em vez de anunciar “conformidade com as normas da FDA” sem esses detalhes 7.
A IEC 62353 aborda testes antes da entrada em serviço, durante a manutenção ou inspeção, após o reparo e ensaios recorrentes dentro de seu escopo. A IEC 63077 aborda práticas de recondicionamento. Esses escopos explicam por que elas podem ser úteis para uma empresa de manutenção, mas não comprovam por que a FDA as listou ou não. O contrato de um comprador pode especificar expectativas justificadas de comprovação sem apresentar falsamente cada exigência contratual como lei federal 16 17.
3. O que um relatório de teste pode estabelecer sobre um dispositivo de ultrassom reparado
Um relatório de teste é mais útil quando sua alegação é suficientemente delimitada para ser verificada. O comprador deve ser capaz de identificar a unidade testada ou a configuração representativa, o trabalho executado, o método e a edição, a base de aceitação, o resultado e os limites da conclusão. “Aprovado” sem esses elementos não explica se as consequências relevantes do reparo foram avaliadas. Um registro de aceitação útil conecta a alteração a uma avaliação de risco e, em seguida, às evidências de verificação selecionadas. Esta é uma abordagem de aquisição recomendada, e não uma alegação de que a FDA exige um modelo único de relatório 1.
3.1 Desempenho acústico e cobertura de configuração
As orientações da FDA para ultrassom diagnóstico distinguem as evidências necessárias para sistemas e transdutores, incluindo saída acústica e questões relacionadas à exibição. Um transdutor é utilizado com um console, software, modo de operação e acessórios. Uma alegação de reparo precisa, portanto, de uma configuração definida. Não se pode presumir que um relatório de um modelo de transdutor em um sistema cubra todas as plataformas compatíveis com o conector ou todas as versões de software. A abrangência adequada das evidências depende do componente alterado e do efeito potencial sobre o dispositivo acabado 8.
Para um cabo, conector, array, lente ou componente relacionado, pergunte qual característica de engenharia foi alterada e por que a evidência selecionada a aborda. Verificações de continuidade elétrica e de resposta dos elementos podem identificar falhas específicas. O imageamento com fantoma pode contemplar características de imagem específicas. Medições de saída acústica abordam outro conjunto de questões. Nenhum deve ser comercializado como substituto automático dos demais. A ausência de um artefato evidente na imagem não é, por si só, prova de saída acústica, comportamento térmico, isolamento elétrico, compatibilidade biológica ou conformidade total do desempenho essencial.
Os índices térmicos e mecânicos são indicadores condicionais, baseados em modelos. Eles não devem ser representados como garantias diretas de elevação de temperatura ou de segurança do paciente, e não se deve presumir que sua implementação resida no mesmo componente de memória em todos os dispositivos. Uma alteração que afete a saída ou sua indicação exibida necessita de uma avaliação específica para o dispositivo. O comprador não precisa prescrever um protocolo de teste improvisado; o comprador precisa que o fornecedor explique o método aplicável, a cobertura de configuração e os critérios de aceitação justificados 8.
A edição de 2024 da IEC 60601-2-37 não deve ser caracterizada pela cópia de valores de temperatura de uma emenda anterior. A cláusula atual completa não foi estabelecida de forma independente para todas as configurações consideradas aqui; portanto, este artigo não fornece limites universais de temperatura, procedimentos de imersão, tensões de teste ou limiares de aceitação. Esses elementos pertencem à norma aplicável, às instruções do fabricante e ao método controlado de um laboratório competente. Essa limitação impede que um artigo sobre aquisições se torne um procedimento operacional não confiável 4 5.
Um relatório de laboratório deve identificar a calibração e a incerteza de medição, quando relevante, distinguir grandezas medidas de índices calculados e explicar a seleção representativa ou de pior caso. Também deve identificar exclusões. Se apenas um subconjunto de configurações foi examinado, o fornecedor deve fornecer uma justificativa para a cobertura declarada, em vez de deixar o cliente presumir que todas as combinações são equivalentes. Testes terceirizados competentes podem ser apropriados; a posse de um tanque ou analisador próprio não é um pré-requisito universal para um fornecedor aceitável.
Para o comprador, a distinção prática está entre uma verificação de liberação da unidade e a qualificação de projeto ou de componentes. A primeira avalia se a unidade reparada atende aos critérios de liberação especificados. A segunda questiona por que o projeto ou material de reposição é adequado para as configurações contempladas. Uma aprovação na verificação da unidade não pode solucionar automaticamente uma alteração de projeto não fundamentada, e um relatório de qualificação não pode substituir a identificação e a inspeção da unidade real devolvida. Ambos podem ser necessários, mas sua extensão deve acompanhar os riscos do reparo, em vez de uma quantidade fixa de documentos.
3.2 Segurança elétrica, avaliação biológica e reprocessamento são questões distintas
A IEC 60601-1 e a norma particular para ultrassom tratam da segurança básica e do desempenho essencial; a IEC 60601-1-2 aborda perturbações eletromagnéticas. A IEC 62353 tem escopo de ensaios recorrentes/pós-reparo. Um teste elétrico em campo não estabelece conformidade total com todos os requisitos de ensaio de tipo. Da mesma forma, repetir um teste de estresse da fase de desenvolvimento em um dispositivo instalado sem um procedimento justificado não é automaticamente o método correto de liberação. A rotulagem real do dispositivo, a classe de proteção, o tipo de parte aplicada, a construção, as instruções e o escopo do reparo determinam qual método e limite são adequados 14 16.
| Categoria de evidência | O comprador deve estabelecer | Alegação que não decorre automaticamente |
|---|---|---|
| Teste elétrico pós-reparo | Classificação do dispositivo, método selecionado, limite aplicável, identificação do equipamento, resultado | Conformidade total com a IEC 60601 |
| Avaliação de impacto de EMC | Blindagem, aterramento, componentes e configuração alterados e verificação justificada | Toda a imunidade eletromagnética a partir de um resultado de corrente de fuga |
| Avaliação biológica | Materiais/processos do dispositivo acabado, natureza e duração do contato, evidências existentes e lacunas remanescentes | Adequação apenas com base na certificação da matéria-prima |
| Compatibilidade de reprocessamento | Processo relevante do OEM, compatibilidade de materiais e condições de uso validadas | Desinfecção de alto nível a partir de um teste de compatibilidade com lenços |
| Avaliação de imagem ou do array | Característica medida, configuração e base de aceitação | Equivalência acústica, térmica ou de desempenho clínico completa |
A avaliação biológica é um processo de gerenciamento de risco, e não um pacote universal de três testes baseado apenas em uma curta duração de contato. A natureza e a duração do contato com o paciente, os materiais do dispositivo acabado, os resíduos de fabricação e de reparo, o histórico de processamento e as evidências disponíveis são todos relevantes. A ISO 10993-23 refere-se à irritação; ela não deve ser citada como uma norma de sensibilização. A substituição de uma lente, adesivo, revestimento ou material de carcaça pode exigir uma avaliação diferente da substituição de uma peça interna que não entra em contato com o paciente. A avaliação deve estabelecer quais desfechos e evidências são relevantes, em vez de exigir ou omitir automaticamente uma lista fixa 15 18.
A compatibilidade do material com um desinfetante também é diferente da validação da eficácia microbiana. Um lenço com quaternário de amônio não deve ser descrito genericamente como desinfecção de alto nível. A categoria de contato do transdutor e as instruções de processamento validadas pelo OEM são relevantes, e um teste em bancada úmida ou o manuseio na oficina podem significar que o reprocessamento adequado continue sendo necessário antes do uso clínico. O comprador deve perguntar como o dispositivo é devolvido, qual processamento foi concluído e o que a instituição recebedora ainda precisa fazer. Este artigo não prescreve concentrações, tempos de imersão ou um protocolo substituto de controle de infecção 19.
3.3 Evidências do processo de recondicionamento e alegações sobre o dispositivo acabado
IEC 63077 descreve boas práticas de recondicionamento para equipamentos médicos de imagem. Um sistema de recondicionamento pode ajudar a organizar a seleção, restauração, instalação e suporte. Seu escopo não elimina a necessidade de avaliar o trabalho real em relação à distinção da FDA entre manutenção e remanufatura. Uma empresa pode ter um processo de recondicionamento documentado e, ainda assim, realizar uma atividade específica que altere significativamente um dispositivo acabado. Por outro lado, uma atividade cosmética ou de manutenção não deve ser denominada remanufatura unicamente por ser realizada por terceiros 17 1.
A mesma distinção se aplica a um certificado ISO 13485. Confirme a entidade, a unidade, o escopo e o status do certificado, mas não o trate como liberação da FDA, aprovação de um transdutor de reposição ou prova de que todas as peças fornecidas são adequadas para um sistema específico. Os controles do sistema de qualidade descrevem como o trabalho é gerenciado. A autorização do dispositivo e as evidências específicas de configuração abordam o que pode ser comercializado e o que o produto específico pode suportar. Uma decisão de compra deve resolver ambos sem confundi-los 6 10.
4. Aplique a estrutura atual de remanufatura ao trabalho real
4.1 Alteração significativa exige uma avaliação, não um rótulo
O guia final de 2024 da FDA explica como avaliar as atividades em relação à definição de remanufatura: trabalho que altera significativamente as especificações de desempenho ou de segurança, ou o uso pretendido de um dispositivo acabado. O guia não é vinculativo, exceto onde cita requisitos existentes. Chamar o trabalho de “reparo”, “recondicionamento” ou “equivalente ao OEM” não decide a questão regulatória. A avaliação deve examinar o dispositivo após a atividade, incluindo interações e alterações cumulativas, e não apenas se a peça de reposição se encaixa mecanicamente 1.
Os princípios orientadores incluem examinar alterações no uso pretendido, avaliar o risco, considerar efeitos cumulativos e avaliar o dispositivo acabado em vez de presumir que uma peça não OEM seja categoricamente inaceitável. Especificações incompletas criam um problema de evidência que deve ser resolvido; sua ausência não prova, por si só, que a atividade seja remanufatura. Da mesma forma, o uso de um componente não OEM não é automaticamente a fabricação de um novo dispositivo acabado. A natureza e a significância da alteração resultante são as questões centrais 1.
Utilize a Figura 1 completa da FDA e as explicações que a acompanham para a avaliação de hardware. Não simplifique o fluxograma para “qualquer novo risco significa remanufatura”. Suas perguntas sobre materiais em contato com o paciente, componentes/especificações e riscos possuem avaliações subsequentes de significância. Em particular, a ramificação A3 inclui A3.1; uma resposta positiva sobre um novo risco ou controle de risco modificado não deve ignorar a avaliação subsequente de alteração significativa. Quando as evidências disponíveis não puderem fundamentar uma conclusão, registre a incerteza e obtenha as informações ausentes ou a orientação apropriada da FDA, em vez de fabricar uma resposta categórica 1.
Um registro interno prático pode indicar: o dispositivo e a configuração de referência; o motivo da realização do trabalho; o componente, material, software ou especificação afetados; os perigos e controles identificados; as evidências utilizadas para avaliar a significância; alterações anteriores cumulativas; e a conclusão resultante, com suas limitações. Esta é uma estrutura de registro proposta pelo autor. Ela não substitui o fluxograma da FDA nem cria uma nova isenção legal. Se a conclusão for remanufatura, avalie as obrigações aplicáveis ao fabricante e determine, separadamente, se uma nova submissão pré-mercado é exigida de acordo com as normas pertinentes 1 10.
Para software, uma atividade de serviço autorizada e o direito de adquirir uma placa ou cópia de software são questões distintas. Identifique a versão do software e o que a atividade altera; avalie a funcionalidade, as especificações, o uso pretendido, a segurança cibernética e outros riscos relevantes sob a estrutura aplicável. Não deduza a autorização para ativar uma nova função clínica a partir da aquisição de hardware ou de um teste de inicialização bem-sucedido. Da mesma forma, substituir um componente em um dispositivo existente e comercializar um transdutor completo recém-fornecido podem levantar diferentes questões relativas ao dispositivo acabado 1.
4.2 Mantenha exemplos históricos de discussão separados da política final
O white paper de 2018 da FDA foi um documento de discussão para workshop público. Seus cenários sobre ultrassom e placas de circuito ajudam a ilustrar questões levantadas durante o desenvolvimento de políticas; eles não devem ser citados como determinações finais da FDA de que uma substituição específica constitui serviço ou remanufatura. A orientação final vigente de 2024 fornece a estrutura atual. Exemplos com redação semelhante dos dois documentos não devem ser mesclados nem ter os números de exemplo de um atribuídos ao outro 2 1.
O Apêndice B da orientação final inclui um exemplo da Bomba ABC envolvendo uma porta OEM idêntica, e não o cenário inventado de qualificação de tampa de bateria de terceiros às vezes inferido a partir dele. Sua documentação ilustrativa não é um plano de testes específico para ultrassom. Os Exemplos E.3–E.6 tratam de uma bobina de RM, mantas térmicas, tubos e um banho-maria; eles não devem ser rotulados novamente como exemplos de placa ou bateria. Um comprador pode aprender como a FDA estrutura uma avaliação sem fingir que a FDA avaliou o modelo específico de transdutor do comprador 1.
Para um caso ilustrativo de ultrassom, suponha que um fornecedor substitua uma lente acústica por uma formulação diferente. A avaliação consideraria o contato com o paciente, a transmissão acústica, a vedação, a compatibilidade de processamento e as especificações relevantes do dispositivo acabado. Esta é uma questão hipotética de engenharia, não uma determinação da FDA. Se, em vez disso, um fornecedor substituir uma placa sem contato com o paciente pela peça e configuração especificadas, as questões relevantes podem ser diferentes. Nenhum dos cenários pode ser concluído apenas pela aparência ou pelo preço do componente. O registro deve explicar a alteração real e as evidências.
4.3 Correlacione o item adquirido às evidências
Três situações comuns de compra exigem perguntas distintas. Para o reparo de uma unidade identificada de propriedade do cliente, pergunte o que foi alterado e como essa unidade foi avaliada antes da devolução. Para um componente de reposição, pergunte a quais configurações ele se destina a oferecer suporte e quais evidências de qualificação do componente estão disponíveis para a parte que realiza a instalação. Para um transdutor de reposição completo, determine se ele é um dispositivo acabado e verifique seu próprio status regulatório e de compatibilidade. Um simples rótulo de “fornecedor de peças” não resolve essas distinções.
| Item ou atividade adquirida | Pergunta central sobre evidências | Evite presumir |
|---|---|---|
| Substituição de lente, revestimento ou adesivo | O que mudou nas características de contato, acústicas, térmicas, de vedação e de processamento do dispositivo acabado? | A identidade da matéria-prima estabelece todo o desempenho do dispositivo acabado |
| Reparo de cabo ou conector | Qual projeto e configuração são restaurados e quais funções elétricas/mecânicas relevantes foram verificadas? | A continuidade por si só comprova a segurança completa |
| Placa ou componente de alimentação | Quais especificações, dependências de software/configuração e controles de risco são afetados? | Uma inicialização bem-sucedida estabelece a equivalência total |
| Transdutor de reposição completo | Qual é a identidade real do dispositivo, a autorização e o escopo de sistemas suportados? | A liberação do console cobre automaticamente todo transdutor compatível |
| Sistema recondicionado | Quais trabalhos e alterações cumulativas ocorreram e como a configuração final foi avaliada? | Um certificado de recondicionamento determina o status perante a FDA |
Tabela 5. Perguntas ilustrativas do comprador; as conclusões exigem avaliação específica do dispositivo e não são predeterminadas por esta tabela.
5. Como o Regulamento do Sistema de Gestão da Qualidade de 2026 (QMSR, 21 CFR Part 820) e a ISO 13485:2016 se aplicam a OEMs, remanufaturadores, fornecedores de peças e prestadores terceirizados de serviços de manutenção
5.1 O que mudou em 2 de fevereiro de 2026 sob o 89 FR 7496 (21 CFR Part 820)
Em 2 de fevereiro de 2024, a FDA publicou a Regra Final do Regulamento do Sistema de Gestão da Qualidade (QMSR) (Medical Devices; Quality System Regulation Amendments, 89 FR 7496, Documento do Federal Register 2024-01709), que entrou em pleno vigor legal em 2 de fevereiro de 2026, após um período de transição de dois anos 6. Substituindo o antigo Regulamento do Sistema da Qualidade de 1996 (QS Regulation), a versão revisada do 21 CFR Part 820 incorpora a ISO 13485:2016(E) (Dispositivos médicos — Sistemas de gestão da qualidade — Requisitos para fins regulamentares, Terceira Edição, 2016-03-01) e a Cláusula 3 da ISO 9000:2015 diretamente por referência no 21 CFR § 820.7 (89 FR 7496 em 7524) 6.
Para entender exatamente quem está legalmente sujeito ao QMSR — e quais registros um fornecedor de peças de ultrassom ou empresa de manutenção deve manter —, examinamos o texto codificado exato de 21 CFR §§ 820.1, 820.3, 820.10, 820.35 e 820.45 (89 FR 7496 em 7523–7525) e a resposta do preâmbulo da FDA aos comentários públicos sobre manutenção (89 FR 7496 em 7501–7502) 6:
- Aplicabilidade a Fabricantes de Dispositivos Acabados e Remanufaturadores (
21 CFR § 820.1(a)):
O 21 CFR § 820.1(a) estabelece que o QMSR rege "os métodos utilizados e as instalações e controles empregados no projeto, fabricação, embalagem, rotulagem, armazenamento, instalação e manutenção de todos os dispositivos acabados destinados ao uso humano" e enumera explicitamente que "Os fabricantes sujeitos a esta parte incluem, entre outros, fabricantes que desempenham as funções de esterilização sob contrato, instalação, rerrotulagem, remanufatura, reembalagem ou desenvolvimento de especificações, bem como distribuidores iniciais de entidades estrangeiras que desempenham essas funções" (89 FR 7496 em 7523) 6.
- Isenção Mantida para Fabricantes de Componentes e Peças de Reposição (
21 CFR § 820.1(a)(2)):
O 21 CFR § 820.1(a)(2) preserva textualmente a isenção de componentes:
"Componentes ou peças. As disposições desta parte não se aplicam a fabricantes de componentes ou peças de dispositivos acabados, mas tais fabricantes são incentivados a considerar as disposições deste regulamento conforme apropriado." (89 FR 7496 em 7523) 6.No entanto, se um fabricante de dispositivo acabado ou remanufaturador adquirir componentes ou subconjuntos de reposição (como lentes acústicas, cabos ou placas de circuito), esse fabricante de dispositivo acabado ou remanufaturador estará legalmente obrigado pela ISO 13485:2016, Cláusula 7.4 (Aquisição) por meio do 21 CFR § 820.10 a qualificar, monitorar e verificar seus fornecedores de componentes com base no risco 6.
- Situação dos Prestadores Terceirizados de Serviços de Manutenção que Não Realizam Remanufatura (
89 FR 7496, Comentário 3):
Durante o processo de regulamentação do QMSR, comentaristas questionaram se a incorporação da Cláusula 7.5.4 (Atividades de manutenção) da ISO 13485:2016 ao 21 CFR Part 820 passaria a sujeitar empresas terceirizadas independentes de manutenção (ISOs) e departamentos de engenharia clínica hospitalar a inspeções de QMSR da FDA. No preâmbulo (89 FR 7496), a FDA esclareceu que o QMSR não expande o escopo de entidades regulamentadas como fabricantes: o 21 CFR Part 820 aplica-se a fabricantes de dispositivos acabados (incluindo remanufaturadores, conforme definidos no 21 CFR § 820.3(a)), ao passo que entidades terceirizadas que realizam verdadeira manutenção (retornando um dispositivo às especificações originais de segurança e desempenho do OEM sem alterá-las significativamente) permanecem fora do escopo obrigatório da Part 820 1 3 6.
- Campos do registro de manutenção conforme o
21 CFR § 820.35(b)(obrigatório para fabricantes/remanufaturadores regulamentados; parâmetro voluntário de referência para prestadores independentes de manutenção):
Para fabricantes regulamentados de dispositivos acabados e remanufaturadores que realizam manutenção (§ 820.1(a))—e como um parâmetro de referência voluntário de melhores práticas para empresas independentes de manutenção (ISOs) que não realizam remanufatura, departamentos de engenharia clínica hospitalar e depósitos de componentes/peças (§ 820.1(a)(2))—o 21 CFR § 820.35(b) (Registros de atividades de manutenção, complementando a Cláusula 7.5.4 da ISO 13485, 89 FR 7496 na página 7525) exige o registro de seis elementos mínimos de dados para atividades de manutenção 6:
(1)O nome do dispositivo submetido à manutenção;(2)Qualquer Identificador Único de Dispositivo (UDI) ou Código Universal de Produto (UPC), e qualquer outra identificação(ões) do dispositivo (como número de série e número de peça do console ou transdutor);(3)A data do serviço;(4)O(s) indivíduo(s) que realizou(aram) a manutenção do dispositivo;(5)O serviço realizado (incluindo componentes substituídos e procedimentos executados); e(6)Quaisquer dados de teste e inspeção (como impressões de testes de corrente de fuga daIEC 62353, perfis de capacitância de array FirstCall e registros de verificação com fantoma daIEC 61391-1) 6.- Controles de rotulagem e embalagem de dispositivos (
21 CFR § 820.45):
Complementando a Cláusula 7.5.1 da ISO 13485, o 21 CFR § 820.45 (89 FR 7496 na página 7525) exige procedimentos documentados para examinar a rotulagem e a embalagem quanto à exatidão antes da liberação—incluindo UDI/UPC corretos ou outras identificações do dispositivo, data de validade, instruções de armazenamento, instruções de manuseio e instruções de processamento—com liberação documentada sob a Cláusula 4.2.5 da ISO 13485 6.
5.2 A consulta pública é contexto, não prova da intenção das partes interessadas
O docket público documenta o desenvolvimento da política de manutenção/remanufatura. Seu índice é útil para localizar o material enviado, mas o título no índice ou o nome de uma organização não podem estabelecer a posição integral assumida em um anexo. Este artigo não atribui uma posição técnica específica a uma associação setorial nem infere que um comentário tenha motivado uma disposição na orientação final sem examinar o conteúdo real e o registro comprobatório 13.
Para decisões operacionais, cite a explicação da própria orientação final e a regulamentação aplicável. A FDA recomenda informações úteis de manutenção na rotulagem; não prescreve a lista inventada de oito categorias às vezes reunida a partir de vários documentos. Um comprador pode solicitar instruções e especificações detalhadas como parte de um contrato, mas deve distinguir essa solicitação de uma exigência federal universal. Da mesma forma, o Apêndice B fornece exemplos de documentação, e não a exigência de que cada fornecedor utilize o mesmo relatório com o mesmo nome ou anexe todos os registros internos a cada remessa 1.
6. Um pacote de evidências proporcional para aquisição de peças e liberação de reparo
6.1 Separe a qualificação da liberação da unidade
Uma estrutura de compras útil tem dois níveis conectados: evidências de qualificação para um componente ou abordagem de reparo e um registro para a unidade real fornecida ou submetida a manutenção. Esta é uma recomendação prática, e não uma arquitetura adicional exigida pela FDA. Seu valor é a rastreabilidade. O comprador deve ser capaz de vincular o item entregue ao escopo de qualificação relevante sem exigir que o fornecedor divulgue informações confidenciais não relacionadas ou confundir um certificado genérico com evidências específicas da unidade.
No nível de qualificação, identifique o número de peça e a revisão, as configurações compatíveis pretendidas, as especificações relevantes, a avaliação de alterações e as evidências que sustentam o escopo declarado. Se a qualificação depender de testes representativos, documente por que a amostra ou configuração selecionada é representativa e o que permanece fora do escopo declarado. Não imponha tolerâncias dimensionais universais arbitrárias, uma regra universal de “zero elementos mortos” ou um número fixo de canais elétricos sem uma base justificada e específica para o dispositivo. Esses números podem parecer rigorosos, mas deixam de abordar o risco real.
O registro de qualificação também deve explicar como novas informações são tratadas. Um fornecedor pode tomar conhecimento de que uma revisão de software do OEM altera a compatibilidade, que a formulação de um material mudou ou que uma falha não observada anteriormente afeta um método de reparo. Uma lista de configurações mantida atualizada e um processo controlado de mudanças são, portanto, mais úteis do que uma declaração sem data de que uma peça funciona com uma marca inteira. O comprador pode perguntar quais alterações acionam uma reavaliação e como os clientes afetados são informados. Esta é uma expectativa contratual de qualidade; sua base jurídica depende do papel real do fornecedor e dos requisitos aplicáveis 6.
Para componentes que entram em contato com o paciente, distinga a avaliação de materiais e de processamento da comprovação necessária para o desempenho elétrico ou acústico. Um único rótulo de “biocompatível” deve identificar o escopo que ele respalda. A exposição do dispositivo acabado pode diferir da matéria-prima, e o histórico de processamento do conjunto reparado pode ser relevante. Se as evidências não estiverem disponíveis, registre a lacuna e determine como resolvê-la antes da liberação, em vez de presumir aceitabilidade automática ou remanufatura automática 15 18.
No nível da unidade, identifique o dispositivo, o número de série ou outro identificador relevante, a data do serviço, a pessoa ou organização que realizou o trabalho, o trabalho efetivamente realizado e os resultados dos testes ou inspeções aplicáveis. Para fabricantes dentro do escopo do QMSR, a seção 820.35(b) especifica os registros de manutenção. Para um prestador independente de serviços de manutenção fora desse escopo, campos comparáveis podem ser uma prática voluntária de qualidade e de compras. Uma obrigação legal de retenção de registros é diferente da exigência de enviar cada traveler interno ao cliente; defina explicitamente em acordo a documentação de liberação e as condições de acesso 6.
Um registro de liberação deve identificar limitações não resolvidas. Se o fornecedor verificou apenas funções especificadas, a conclusão deve declarar isso. Se a instituição receptora deve realizar verificações de instalação ou reprocessamento antes do uso clínico, essa transferência deve ser clara. O registro não deve substituir uma descrição do que foi testado por “testado”, nem uma declaração do escopo aplicável por “conforme”. Os clientes devem reter a documentação em um formato que possa ser vinculado a manutenções futuras, reclamações ou alterações de configuração.
6.2 Avaliar discrepâncias antes de aceitar alegações amplas
As perguntas a seguir ajudam a distinguir um documento ausente de uma lacuna material de evidências. Elas não são alegações sobre a prevalência de fornecedores deficientes. Um fornecedor pode ter um método alternativo legítimo e proporcional; a tarefa consiste em determinar se suas evidências sustentam a alegação específica e resolver inconsistências antes da aceitação.
| Alegação ou discrepância | Pergunta de acompanhamento |
|---|---|
| “Certificado conforme norma da FDA” sem escopo de dispositivo | Qual norma, edição, escopo de reconhecimento, configuração testada e entidade o documento abrange? |
| Aprovação elétrica oferecida como validação completa do transdutor | Quais questões acústicas, de imagem, térmicas, biológicas ou de processamento relevantes foram consideradas separadamente? |
| Substituição descrita como idêntica sem uma linha de base | Quais especificações e evidências estabelecem a equivalência alegada, e qual incerteza permanece? |
| Certificado ISO 13485 oferecido como autorização de comercialização | Qual é o status regulatório real do dispositivo e a autorização para o produto acabado fornecido? |
| Um único relatório utilizado para todos os modelos | Qual cobertura de configuração ou justificativa de seleção representativa sustenta essa extensão? |
O comprador pode tornar esse processo eficiente solicitando um índice de evidências conciso e consistente com o orçamento: identificação do dispositivo ou peça, configurações suportadas, escopo de trabalho, base de avaliação, resumo dos testes, exclusões, garantia e condições de devolução. Esse índice deve apontar para registros controlados em vez de reproduzir cada relatório. Durante a qualificação, examine um arquivo completo representativo e verifique se a documentação da unidade entregue pode ser rastreada até ele. Essa abordagem cria uma decisão de compra auditável sem fingir que uma lista de verificação por si só estabelece a conformidade regulatória.
A oferta de peças e serviços de reparo de ultrassom da Rongtao Medical pode ser discutida utilizando o mesmo resumo focado em evidências: o modelo do sistema e do transdutor, o part number e a revisão, a descrição da falha, o trabalho solicitado e a documentação comprobatória necessária. O escopo e a disponibilidade de evidências de compatibilidade, testes, garantia e registros de liberação devem ser confirmados para o pedido real. Nenhum artigo, promessa comercial ou certificado geral substitui a avaliação da organização receptora quanto à configuração final e ao uso clínico pretendido.
7. Limites e implicações práticas
A principal conclusão é que as evidências devem acompanhar a alteração real. O reconhecimento de normas, ensaios de tipo, verificações pós-reparo, gerenciamento de riscos, avaliação biológica, validação de reprocessamento e controles do sistema de gestão da qualidade desempenham papéis complementares. Uma decisão de compra aceitável explica quais papéis são relevantes e quais registros os sustentam. Ela não os reduz a um único certificado nem trata uma transição de reconhecimento como uma retirada automática de equipamentos existentes de serviço.
Os dados deste relatório são descritivos. Matrizes de classificação não são contagens únicas de dispositivos instalados; linhas de reconhecimento não são uma população de produtos em conformidade; obrigações de aquisição selecionadas não são o tamanho do mercado de ultrassom; e contagens de reclamações não são taxas comparativas de segurança. Normas completas protegidas por direitos autorais não estavam disponíveis para cada cláusula detalhada, portanto nenhum limite universal de teste ou procedimento operacional é fornecido. Requisitos específicos do dispositivo devem ser obtidos a partir dos documentos aplicáveis e de uma avaliação competente. Esses limites preservam a finalidade prevista do relatório: avaliar alegações e evidências de fornecedores, e não instruir pessoal não qualificado a realizar reparos.