
Resumen
Cuando un departamento de ingeniería clínica de un hospital, una organización de servicio independiente (ISO) o un distribuidor internacional de repuestos para diagnóstico por imágenes evalúa un transductor de ultrasonido reparado o un subensamblaje de reemplazo para la consola—como una placa formadora de haz de transmisión/recepción (TX/RX), un módulo de fuente de alimentación de alto voltaje, un panel de control del operador o un monitor de diodos orgánicos emisores de luz (OLED)—, la transacción suele ir acompañada de un conjunto de referencias a normas. Los certificados de conformidad del proveedor y las hojas de banco de reparación invocan habitualmente IEC 60601-1, IEC 60601-2-37, IEC 62353, IEC 63077 e ISO 13485:2016 como si esas cinco designaciones fueran distintivos intercambiables de "cumplimiento reconocido por la FDA". No lo son 1 4 6 7.
Cada norma aborda una cuestión de ingeniería y una etapa del ciclo de vida del dispositivo diferentes. Una prueba eléctrica posterior a la reparación de alcance delimitado conforme a la IEC 62353 puede aportar evidencia sobre las características eléctricas probadas; no establece una conformidad acústica, térmica, biológica o de desempeño esencial completa. Dichas cuestiones requieren evidencia adecuada para el componente modificado, la configuración del dispositivo, la edición aplicable de la norma y las instrucciones del fabricante. Un proveedor debe identificar qué cubren sus pruebas y cualquier exclusión. Las pruebas subcontratadas competentes pueden ser adecuadas; la posesión de un analizador, hidrófono o tanque de agua específico no es un prerrequisito universal para un proveedor aceptable 4 5 8 16.
En 2026, tres hitos regulatorios convergentes hacen que la precisión técnica en torno a estas normas sea esencial para toda organización que repare sondas de ultrasonido o suministre repuestos para diagnóstico por imágenes:
- Aplicación plena del Reglamento del Sistema de Gestión de la Calidad (
QMSR,21 CFR Parte 820): Conforme a la Norma Final del 2 de febrero de 2024 de la Administración de Alimentos y Medicamentos (FDA) (Dispositivos médicos; Enmiendas al Reglamento del Sistema de Calidad,89 FR 7496, Documento2024-01709), que entró en vigor legal el 2 de febrero de 2026, la FDA incorporóISO 13485:2016(Dispositivos médicos — Sistemas de gestión de la calidad — Requisitos para fines reglamentarios) y la Cláusula 3 deISO 9000:2015directamente por referencia en21 CFR § 820.76. Si bien21 CFR § 820.1(a)vincula explícitamente a los fabricantes de equipos originales (OEMs) y a los remanufacturadores (21 CFR § 820.3(a)),21 CFR § 820.1(a)(2)mantiene la exención para componentes y partes ("Las disposiciones de esta parte no se aplican a los fabricantes de componentes o partes de dispositivos terminados, pero se alienta a dichos fabricantes a considerar las disposiciones de este reglamento según corresponda"), y la FDA ha continuado distinguiendo el servicio rutinario por parte de terceros de la remanufacturación regulada 1 3 6. - Implementación de la guía final sobre remanufacturación de la FDA del 10 de mayo de 2024 (
GUI00017048): En Remanufacturación de dispositivos médicos: Guía para la industria, entidades que realizan servicio o remanufacturación, y personal de la Administración de Alimentos y Medicamentos (GUI00017048, expedienteFDA-2018-N-3741-0098, págs. impresas 1–37), la FDA formalizó seis principios rectores, un diagrama de flujo de decisión de hardware de tres nodos (Figura 1:Nodo A1/A1.1materiales en contacto con el paciente,Nodo A2/A2.1adición/eliminación de componentes o cambios en las especificaciones dimensionales/de rendimiento, yNodo A3/A3.1riesgo acumulado y cambios en las especificaciones de rendimiento/seguridad), criterios de mantenimiento de software (Sección VII) y expectativas explícitas para demostrar la conformidad continua con las normas de consenso aplicables reconocidas por la FDA (Sección VI.B, pág. 14) 1. Tal como señala la FDA en el encabezado del documento, los documentos de orientación expresan el criterio actual de la Agencia y recomendaciones de política no vinculantes, a menos que se citen requisitos legales o reglamentarios específicos —tales como21 CFR § 820.3(a)o21 CFR § 807.81(a)(3)— 1 6 10. - Lista de reconocimiento de la FDA número
064(90 FR 27312, 26 de junio de 2025) y la transición de normas de ultrasonido de2028: En la Lista de reconocimiento064(Documento del Federal Register2025-11792), la FDA reconocióIEC 60601-2-37 Edición 3.0 2024-07(Reconocimiento#12-380),IEC 62127-2 Edición 2.0 2025-01(Reconocimiento#12-379), yIEC 62127-3 Edición 2.0 2022-12(Reconocimiento#12-377), al tiempo que asignó el07/02/2028como fecha de vencimiento de la transición a sus ediciones sustituidas (IEC 60601-2-37 Edición 2.1 2015[#12-293],IEC 62127-2 Edición 1.2[#12-291], yIEC 62127-3 Edición 1.1[#12-279]) 4 5.
Este informe es una guía de adquisición y evaluación de evidencia centrada en los EE. UU. para equipos de ingeniería hospitalaria, organizaciones de servicio independiente y compradores de repuestos. No es un procedimiento de reparación ni un sustituto de las instrucciones específicas del dispositivo y de una evaluación de ingeniería competente. Su pregunta central es si la evidencia presentada para un repuesto cubre efectivamente el componente sustituido y la configuración del dispositivo terminado. El reconocimiento de una norma, un certificado de proveedor, una prueba de banco y la autorización de la FDA responden, cada uno, a una pregunta diferente. Los compradores deben relacionarlos sin tratar a uno como prueba de todos los demás.
1. El contexto regulatorio y de mercado para repuestos y el servicio de sondas de ultrasonido diagnóstico
1.1 Cómo clasifica la FDA las consolas, los transductores y los subsistemas de procesamiento de imágenes de ultrasonido diagnóstico
Conforme a 21 CFR Parte 892, subparte B (Dispositivos de diagnóstico), los sistemas y transductores de ultrasonido diagnóstico están regulados como dispositivos médicos de Clase II sujetos a la autorización de notificación previa a la comercialización (510(k)) y a controles generales y especiales 8 9. En lugar de exigir una 510(k) independiente para cada reparación de rutina en campo o componente de repuesto, la FDA autoriza la consola terminada y su portafolio de transductores compatibles bajo una arquitectura armonizada de códigos de producto y evalúa las modificaciones posteriores a la distribución conforme a la definición de remanufactura de 21 CFR § 820.3(a) y el criterio desencadenante de modificación de 510(k) en 21 CFR § 807.81(a)(3) 1 6 9 10.
Para establecer la línea base regulatoria para los equipos de ultrasonido en servicio en los centros de atención médica de EE. UU., la Tabla 1 resume los cinco códigos de producto principales de ultrasonido diagnóstico y procesamiento de imágenes radiológicas extraídos del conjunto de datos de clasificación de dispositivos de openFDA de 7,093 registros (vayomed/openfda-device-classification, instantánea 2026-09-21) 9.
Nota metodológica de alcance sobre los recuentos de arreglos de clasificación de openFDA: En el endpoint armonizadodevice/classificationde la FDA, las longitudes de los arreglosopenfda.k_numberregistran el número de identificadores de autorización510(k)vinculados a ese código de producto en la tabla de armonización de openFDA (no un censo de modelos comerciales activos o del volumen de mercado), y las longitudes de los arreglosopenfda.registration_numberregistran el número de identificadores de registro de establecimientos vinculados (no un recuento de listados de dispositivos activos ni de talleres de servicio de terceros, ya que los proveedores de servicio que no realizan remanufactura no están obligados a registrarse conforme a21 CFR § 807.20) 1 9 10.
| Código de producto | Nombre oficial del dispositivo según la FDA | Cita reglamentaria del 21 CFR | Clase de dispositivo | Tipo de solicitud previa a la comercialización | Elegible para 3P510k (third_party_flag) | Identificadores de número K vinculados (k_number_count) | Identificadores de registro de establecimientos vinculados (registration_number_count) | Alcance principal de hardware / subconjuntos en el servicio en campo |
|---|---|---|---|---|---|---|---|---|
IYN | Sistema de imágenes por ultrasonido Doppler pulsado | 21 CFR § 892.1550 | Clase 2 | 510(k) (Tipo 1) | Y | 1,183 | 223 | Consolas principales, placas formadoras de haz de transmisión/recepción (TX/RX), procesadores de señal Doppler, fuentes de alimentación de alto voltaje (HVPS), trackballs/paneles de control y ventiladores de refrigeración 8 9. |
IYO | Sistema de imágenes por ultrasonido de eco pulsado | 21 CFR § 892.1560 | Clase 2 | 510(k) (Tipo 1) | Y | 894 | 355 | Consolas de modo B/modo M/3D/4D, placas multiplexoras front-end (MUX), placas base back-end, baterías internas y pantallas de diagnóstico primario 8 9. |
ITX | Transductor, ultrasónico, diagnóstico | 21 CFR § 892.1570 | Clase 2 | 510(k) (Tipo 1) | Y | 414 | 401 | Sondas lineales, curvas, phased-array, de volumen mecánico 3D/4D, endocavitarias y transesofágicas (TEE): lentes acústicas, capas de adaptación, matrices de PZT/cristal único, carcasas, gomas de flexión, aliviadores de tensión, arneses de cables coaxiales y conectores del sistema 2 8 9. |
LLZ | Sistema, procesamiento de imágenes, radiológico | 21 CFR § 892.2050 | Clase 2 | 510(k) (Tipo 1) | Y | 2,287 | 636 | Estaciones de trabajo PACS, pantallas de revisión DICOM, módulos de almacenamiento de cine-loop y hardware de posprocesamiento de imágenes 9. |
QIH | Software automatizado de procesamiento de imágenes radiológicas | 21 CFR § 892.2050 | Clase 2 | 510(k) (Tipo 1) | N | 326 | 237 | Módulos de software de contorno automatizado, medición de la envolvente Doppler y análisis cuantitativo de imágenes (no elegibles para revisión 3P510k) 9. |
Tabla 1: Clasificaciones de productos de ultrasonido diagnóstico y procesamiento de imágenes radiológicas en la instantánea de clasificación de dispositivos de openFDA (2026-09-21, 7,093 códigos de producto en total) 9.
Los tres códigos acústicos tienen longitudes de matriz de identificadores vinculados de 1,183 (IYN), 894 (IYO) y 414 (ITX), que suman 2,491 entradas. Dicha suma no es un recuento desduplicado de autorizaciones únicas entre códigos. Un sistema o solicitud puede aparecer en más de una relación armonizada. Las matrices no establecen las unidades instaladas actuales, los proveedores activos, las ventas ni una explicación de las diferencias en las proporciones de identificadores. Use los registros para encontrar el dispositivo real y su configuración autorizada, no para estimar un mercado de repuestos a partir de un recuento de vinculaciones 9.
1.2 Escala empírica del ecosistema de mantenimiento de EE. UU. y gasto federal en reparación de ultrasonido
¿Por qué la FDA trata el reemplazo de componentes y la reparación de sondas bajo un marco dedicado de mantenimiento frente a remanufacturación, en lugar de exigir que cada centro de reparación se registre como fabricante de dispositivos terminados? En su informe al Congreso de mayo de 2018 exigido por la Sección 710 de la Ley de Reautorización de la FDA de 2017 (FDARA)—FDA Report on the Quality, Safety, and Effectiveness of Servicing of Medical Devices (págs. impresas i–iii, 1–28)—la FDA documentó tanto la vasta escala del ecosistema de mantenimiento de dispositivos médicos como el registro empírico de seguridad del mantenimiento rutinario frente a la remanufacturación no autorizada 3:
- Tamaño estimado del sector de servicio en EE. UU. (
16,520 a 20,830empresas): Debido a que los proveedores externos de servicio que no realizan remanufactura y los departamentos hospitalarios de ingeniería biomédica no están obligados a registrarse ante la FDA conforme a21 CFR Parte 807, la FDA consultó los registros comerciales de Dun & Bradstreet (D&B) mediante códigos de Clasificación Industrial Estándar (SIC) e identificó4,791empresas (Sección 5.1, p. 19) 3. Cuando la FDA cotejó esos4,791registros con una muestra de conveniencia de130proveedores externos conocidos de servicio de dispositivos médicos, solo34(26%) aparecieron en la consulta SIC deD&B(p. 19). Al extrapolar a partir de esa tasa de captura del26%, la FDA estimó que entre16,520y20,830empresas realizan servicio de dispositivos médicos en los Estados Unidos (Sección 5.1, p. 19) 3. - Evidencia de seguridad de múltiples fuentes (
Sección 5.2–5.5, pp. 19–22): - Literatura revisada por pares (
Sección 5.2, pp. 19–20): El cribado de502artículos candidatos arrojó26artículos a texto completo y solo1estudio empírico comparativo de la calidad del servicio de OEM frente a terceros 3. - Revisión de múltiples bases de datos del ECRI Institute (
Sección 5.3, pp. 20–21): Entre los2,114,303registros de Medical Device Reporting (MAUDE), los528registros de Health Devices Alerts (HDA) Tracker y las692investigaciones de accidentes de ECRI, ECRI identificó solo86informes de MAUDE (0.004%),4informes de HDA (0.8%) y6investigaciones de accidentes (0.9%) vinculados al servicio o mantenimiento de dispositivos 3. - Análisis interno de la FDA sobre MAUDE hasta el 30 de junio de 2017 (
Sección 5.4, pp. 21–22): La FDA identificó4,301informes MDR que mencionaban a proveedores externos de servicio (40muertes,294lesiones graves,3,791fallas de funcionamiento y176otros informes). La revisión manual de los40informes de muerte mostró que solo3muertes tuvieron un vínculo causal claro con actividades de servicio, mientras que1muerte adicional se debió a que una cámara de imágenes de medicina nuclear remanufacturada no aprobada se desprendió de su gantry y cayó sobre un paciente (p. 21) 3. - Quejas comerciales del CDRH desde 2009 (
Sección 5.5, p. 22): Entre las68quejas comerciales pertinentes presentadas ante el CDRH desde 2009 que alegaban un servicio inseguro o alteraciones no autorizadas de dispositivos,28(41.18%) en realidad involucraban remanufactura (como la sustitución de materiales no validados, la ingeniería inversa de piezas críticas para la seguridad con especificaciones diferentes o la alteración del software/hardware del dispositivo fuera de los parámetros del OEM), mientras que40(58.82%) involucraban un servicio inadecuado—y de esas40quejas de servicio,29(72.50%) involucraban a los OEM,10(25.00%) involucraban a las ISO, y1(2.50%) involucraba negligencia del usuario (p. 22) 3.
El informe de 2018 de la FDA halló evidencia objetiva insuficiente de una preocupación generalizada de salud pública derivada del servicio técnico como para justificar la regulación adicional allí analizada. También identificó la importancia de distinguir el servicio técnico de la remanufactura. Los recuentos de quejas y reportes MDR no son tasas ajustadas por exposición: carecen de denominadores para eventos de servicio técnico, uso del dispositivo, actividad del prestador y exhaustividad de los reportes. No pueden establecer que el servicio técnico del OEM o el independiente sea comparativamente más seguro, ni que una reparación individual sea aceptable. Esa evaluación histórica de políticas sirve de contexto para el marco actual, no de sustituto para evaluar el trabajo que se adquiere 3.
El extracto conservado de USAspending proporciona un contexto de adquisiciones delimitado: selecciona las 10,000 adjudicaciones con los valores comprometidos más altos en cada una de las categorías J065 y J066, amplias categorías de reparación de equipos médicos y de laboratorio. Las obligaciones registradas totalizan $6,576,249,940.06 y $4,405,053,039.35, respectivamente, en esos conjuntos seleccionados. Un filtro OR (no sensible a mayúsculas y minúsculas) en las descripciones principales de adjudicación de J065 utiliza 17 términos: ultrasound, sonograph, echocardiograph, transducer, probe, vivid, logiq, voluson, epiq, affiniti, acuson, xcelera, ie33, iu22, cx50, bk medical y sonosite. Produce el subconjunto preliminar a continuación; términos amplios como probe no demuestran que cada adjudicación seleccionada se refiera a ultrasonido. Se trata de registros de adjudicaciones seleccionadas, no de un censo de transacciones de servicio técnico ni de una medición de la totalidad del mercado de reparación de ultrasonido 12.
| Estrato del conjunto de datos / Año fiscal (Instantánea de USAspending.gov 2026-08-26) | Cantidad de adjudicaciones (n) | Monto total obligado (USD) | Valor mediano de adjudicación (USD) | Valor promedio de adjudicación (USD) | Rango del valor de adjudicación (Mín. – Máx. USD) | Notas sobre alcance y concentración de agencias |
|---|---|---|---|---|---|---|
PSC J065 — Muestra de las 10,000 principales (todos los años, FY1999–FY2026) | 10,000 | $6,576,249,940.06 | $309,940.00 | $657,624.99 | $161,012.70 – $55,650,956.83 | Mantenimiento, reparación y reconstrucción de equipos médicos, dentales y veterinarios (las 10,000 principales adjudicaciones por dólares obligados) 12. |
PSC J066 — Muestra de las 10,000 principales (todos los años, FY1999–FY2026) | 10,000 | $4,405,053,039.35 | $219,009.10 | $440,505.30 | $112,265.17 – $98,872,304.90 | Mantenimiento, reparación y reconstrucción de instrumentos científicos y de laboratorio (las 10,000 principales adjudicaciones por dólares obligados) 12. |
PSC J065 — Cohorte FY2023 | 615 | $424,047,876.96 | $358,480.00 | $689,508.74 | $161,093.02 – $19,356,645.24 | Año fiscal completo dentro de la muestra de las 10,000 principales de J065 12. |
PSC J065 — Cohorte FY2024 | 716 | $510,634,065.42 | $365,272.67 | $713,176.07 | $161,100.00 – $13,195,902.50 | Volumen anual máximo reciente de adjudicaciones en la muestra de J065 12. |
PSC J065 — Cohorte FY2025 | 520 | $301,136,447.67 | $336,617.34 | $579,108.55 | $161,012.70 – $10,598,083.39 | Año fiscal completo dentro de la muestra de las 10,000 principales de J065 12. |
PSC J065 — Cohorte FY2026 (año parcial hasta el 2026-08-26) | 234 | $115,023,110.60 | $313,651.68 | $491,551.75 | $161,401.20 – $5,418,756.39 | Año fiscal parcial hasta la fecha de corte de la instantánea del 26 de agosto de 2026 12. |
PSC J065 — Subconjunto de candidatos seleccionados por palabras clave de 17 términos | 81 | $45,047,778.93 | $340,276.21 | $556,145.42 | $164,445.86 – $3,830,239.30 | Adjudicaciones que coinciden con al menos uno de los 17 términos indicados en description; no verificadas individualmente como contratos de ultrasonido: 72 VA (88.89%), 6 DoD (7.41%), 3 HHS (3.70%) 12. |
Tabla 2: Valores de referencia de contratos federales de mantenimiento y reparación de equipos médicos y de laboratorio a partir del conjunto de datos de las 10,000 principales por PSC de USAspending.gov (instantánea 2026-08-26) 12.
Las 81 adjudicaciones candidatas seleccionadas mediante palabras clave amplias suman un total de $45,047,778.93 en obligaciones de adjudicación completa, con una mediana de $340,276.21; 72 de las 81 están asociadas con Veterans Affairs. Un contrato puede cubrir múltiples modalidades o servicios, por lo que su obligación total no es necesariamente un gasto específico de ultrasonido. Una descripción sin la palabra clave aún puede cubrir trabajos de ultrasonido. La selección de las adjudicaciones más cuantiosas omite las compras menores, y las obligaciones de adjudicación no son precios unitarios ni ingresos anuales del mercado. Las agrupaciones por año fiscal siguen el campo de año de adjudicación registrado en el extracto; no deben tratarse como gasto de transacciones del año fiscal. No se deriva de este conjunto de datos ninguna estimación del precio de reparación por sonda 12.
2. Dentro de la base de datos de normas de consenso reconocidas de la FDA (instantánea del 2026-08-26): qué se reconoce conforme a la Sección 514(c) y por qué IEC 62353, IEC 63077 y ISO 13485 están ausentes
2.1 Cómo funciona el reconocimiento de normas de consenso conforme a la Sección 514(c)
Conforme a la Sección 514(c) de la Ley FD&C (21 U.S.C. § 360d(c)), tal como se explica en la guía final de la FDA del 14 de septiembre de 2018, Appropriate Use of Voluntary Consensus Standards in Premarket Submissions for Medical Devices (83 FR 46738, Documento 2018-19989), la FDA publica notificaciones en el Federal Register en las que reconoce la totalidad o parte de normas de consenso voluntarias nacionales e internacionales desarrolladas por organizaciones de desarrollo de normas (SDOs), tales como la Comisión Electrotécnica Internacional (IEC), la Organización Internacional de Normalización (ISO), la Association for the Advancement of Medical Instrumentation (AAMI) y la National Electrical Manufacturers Association (NEMA) 4 5 7.
Cuando una norma figura en la base de datos de normas de consenso reconocidas de la FDA con un número de reconocimiento activo y una correspondiente hoja de información complementaria (SIS), un patrocinador que presente una 510(k), solicitud De Novo, IDE o PMA puede presentar una Declaración de Conformidad (DOC) formal conforme a la Sección 514(c)(1)(B) que certifique que su dispositivo cumple con la norma reconocida (o con las cláusulas reconocidas de una norma parcialmente reconocida), lo que reduce el volumen de informes de pruebas sin procesar que deben revisarse desde cero 7. Sin embargo, de manera fundamental, el reconocimiento conforme a la Sección 514(c) está diseñado específicamente para la revisión previa a la comercialización de dispositivos médicos terminados 7.
En nuestra instantánea preservada de la base de datos de normas de consenso reconocidas de la FDA (el extracto de origen preservado, instantánea 2026-08-26), hay 1,898 filas normalizadas de reconocimiento que abarcan 1,740 números de reconocimiento únicos de la FDA (la diferencia de 158 filas refleja adopciones internacionales y nacionales de EE. UU. con doble designación—como IEC y ANSI/AAMI—que comparten un único número de reconocimiento de la FDA en la tabla normalizada) 4:
1,722filas (90.73%) cuentan con reconocimientoCompleto, mientras que176filas (9.27%) cuentan con reconocimientoParcial(lo que significa que cláusulas, notas o anexos específicos están excluidos del reconocimiento de la FDA, según se detalla en laSISde la norma) 4 7.267filas (14.07%) presentan unatransition_expiration_dateactiva, lo que indica que se ha reconocido una edición más reciente de la norma en una Lista de Modificaciones del Federal Register (como la Lista de Reconocimiento064,90 FR 27312, 26 de junio de 2025) y que la edición anterior sigue siendo aceptable en las presentaciones previas a la comercialización únicamente hasta la fecha límite de transición indicada 4 5.- Entre las
18áreas de grupos de trabajo por especialidad de la FDA,Radiologyrepresenta150filas (7.90%)—ubicándose en el cuarto lugar detrás deDental/ENT(238,12.54%),Materials(230,12.12%) ySterility(164,8.64%), y por delante deOrthopedic(146,7.69%),InVitro Diagnostics(138,7.27%),General Plastic Surgery/General Hospital(134,7.06%),Software/Informatics(129,6.80%),Cardiovascular(90,4.74%),Anesthesiology(85,4.48%),Biocompatibility(72,3.79%),General I (QS/RM)(47,2.48%) yGeneral II (ES/EMC)(41,2.16%) 4.
2.2 Matriz maestra de normas reconocidas por la FDA frente a normas no incluidas en la Sección 514(c) que rigen las piezas de ultrasonido y la reparación de sondas
Al consultar todas las 1,898 filas (1,740 números de reconocimiento únicos) de la instantánea de Normas de Consenso Reconocidas de la FDA (2026-08-26) junto con la notificación del Federal Register de la FDA del 26 de junio de 2025 para la Lista de Reconocimiento 064 (90 FR 27312, documento 2025-11792) y la Regla Definitiva del QMSR (89 FR 7496), surge un patrón estructural sorprendente: las normas de diseño acústico y eléctrico (IEC 60601-2-37, IEC 60601-1, IEC 60601-1-2, IEC 62127-1/-2/-3, IEC 62359, IEC 61391-1/-2, IEC 61161, ISO 14971, ISO 10993-1 e IEC 62304) están todas formalmente reconocidas en la base de datos de la Sección 514(c), mientras que IEC 62353, IEC 63077 e ISO 13485 cuentan con exactamente 0 filas en el CSV de la Sección 514(c) 4 5 6. La Tabla 3 documenta el estado exacto de reconocimiento, los plazos de transición y el alcance técnico de cada norma.
| Norma o marco de referencia | Pregunta relevante | Límite de la evidencia |
|---|---|---|
| IEC 60601-2-37:2024, reconocimiento de la FDA 12-380 | Seguridad básica y funcionamiento esencial en ultrasonido | Lea la edición aplicable y la hoja de reconocimiento; el reconocimiento no es un certificado para una unidad reparada 4 5 |
| IEC 60601-2-37:2015, reconocimiento 12-293 | Declaraciones de ediciones anteriores durante la transición | La fecha del 2 de julio de 2028 se refiere a la aceptación de declaraciones para presentaciones previas a la comercialización; no revoca automáticamente la autorización de los dispositivos instalados 4 5 |
| IEC 60601-1, reconocimiento 19-49 | Seguridad eléctrica general y funcionamiento esencial | La hoja de la FDA requiere las diferencias nacionales aplicables de EE. UU.; una declaración sobre la edición internacional por sí sola puede estar incompleta 14 |
| IEC 60601-1-2, reconocimiento 19-36 | Perturbaciones electromagnéticas | Evalúe la configuración relevante y el impacto del cambio, en lugar de sustituirlos por una prueba básica de fuga 4 |
| Serie IEC 62127; IEC 62359 | Medición acústica y determinación de índices | Los métodos y modelos de medición no demuestran por sí mismos la conformidad de todos los dispositivos 4 8 |
| ISO 14971:2019, reconocimiento 5-125 | Gestión de riesgos del ciclo de vida | El análisis de riesgos vincula el cambio con los peligros y la verificación; una plantilla por sí sola no establece la aceptabilidad 1 4 |
| ISO 10993-1:2025, reconocimiento 2-313 | Evaluación biológica dentro de la gestión de riesgos | Reconocimiento parcial, incluidas las exclusiones indicadas en la ficha de reconocimiento; evalúe el dispositivo terminado y el contexto de contacto 15 |
| ISO 10993-1:2018, reconocimiento 2-258 | Edición anterior de evaluación biológica | Transición hasta el 1 de julio de 2029; lea los límites de la ficha, incluido el tratamiento del Anexo A, Tabla A.1 15 |
| IEC 62304, reconocimiento 13-79 | Procesos del ciclo de vida del software | El reemplazo de un componente no confiere autorización para alterar el software ni su función clínica 4 |
| IEC 62353:2014 | Pruebas periódicas y posteriores a la reparación | Seleccione métodos y límites para la clasificación real del equipo, las instrucciones y la configuración; no un ensayo de tipo completo 16 |
| IEC 63077:2019 | Proceso de reacondicionamiento para equipos de imagen médica | La conformidad del proceso no determina el estatus de servicio frente a remanufactura de la FDA 17 |
| ISO 13485:2016 / QMSR | Obligaciones del sistema de calidad para entidades dentro del alcance | La incorporación regulatoria y la certificación por terceros son diferentes; ninguna de ellas por sí sola autoriza la comercialización de un dispositivo 6 |
Tabla 3. Las normas y los marcos regulatorios responden a diferentes preguntas de evidencia; el alcance exacto del reconocimiento debe verificarse en la ficha aplicable de la FDA.
2.3 La ausencia en una instantánea de reconocimiento no es una explicación de la FDA
La instantánea de reconocimiento inspeccionada no contiene filas para IEC 62353, IEC 63077 ni ISO 13485. Esta es una observación acotada sobre ese conjunto de datos, no evidencia de los motivos de la FDA ni una conclusión de que las normas sean irrelevantes. El programa de normas de consenso voluntario de la FDA es una vía para respaldar las presentaciones previas a la comercialización; las normas operativas pueden tener otras funciones. ISO 13485 tiene una función legal independiente a través de su incorporación en el QMSR 4 6 7.
El uso de una norma reconocida es generalmente voluntario, sujeto a cualquier requisito legal aplicable por separado. El reconocimiento ayuda a definir cuándo una declaración de conformidad puede respaldar una presentación; no convierte la norma completa en una obligación legal universal para cada reparación. Por el contrario, no figurar en una instantánea no prohíbe el uso adecuado de una norma operativa. Un proveedor debe indicar la norma aplicable, la edición, el alcance, los métodos, las exclusiones y la configuración, en lugar de anunciar el “cumplimiento de normas de la FDA” sin esos detalles 7.
IEC 62353 aborda las pruebas antes del servicio, durante el mantenimiento o la inspección, después de la reparación y las pruebas periódicas dentro de su alcance. IEC 63077 aborda las prácticas de reacondicionamiento. Estos alcances explican por qué pueden ser útiles para una organización de servicio, pero no demuestran por qué la FDA las incluyó o no. El contrato de un comprador puede especificar expectativas justificadas de evidencia sin presentar falsamente cada requisito contractual como ley federal 16 17.
3. Qué puede establecer un informe de prueba sobre un dispositivo de ultrasonido reparado
Un informe de prueba resulta más útil cuando su afirmación es lo suficientemente acotada como para poder verificarse. El comprador debe poder identificar la unidad probada o la configuración representativa, el trabajo realizado, el método y la edición, la base de aceptación, el resultado y los límites de la conclusión. Un «Aprobado» sin esos elementos no explica si se evaluaron las consecuencias pertinentes de la reparación. Un registro de aceptación útil vincula la modificación con una evaluación de riesgos y, posteriormente, con la evidencia de verificación seleccionada. Este es un enfoque de compras recomendado, no una afirmación de que la FDA exija una plantilla de informe única 1.
3.1 Rendimiento acústico y cobertura de configuración
La guía para ultrasonido diagnóstico de la FDA distingue la evidencia necesaria para sistemas y transductores, incluidos los aspectos relacionados con la salida acústica y la visualización. Una sonda se utiliza con una consola, software, modo de funcionamiento y accesorios. Por lo tanto, una declaración de reparación requiere una configuración definida. No se puede asumir que un informe correspondiente a un modelo de sonda en un sistema cubra todas las plataformas compatibles por conector o todas las versiones de software. La amplitud adecuada de la evidencia depende del componente modificado y del efecto potencial en el dispositivo final 8.
En el caso de un cable, conector, arreglo, lente o componente relacionado, pregunte qué característica de ingeniería cambió y por qué la evidencia seleccionada responde a ella. Las comprobaciones de continuidad eléctrica y de respuesta de elementos pueden identificar fallas particulares. Las imágenes con fantoma pueden abordar características particulares de la imagen. Las mediciones de salida acústica abordan otro conjunto de interrogantes. Ninguna de ellas debe comercializarse como un sustituto automático de las demás. La ausencia de un artefacto de imagen evidente no constituye, por sí sola, una prueba de la salida acústica, el comportamiento térmico, el aislamiento eléctrico, la compatibilidad biológica o la conformidad total con el funcionamiento esencial.
Los índices térmicos y mecánicos son indicadores condicionales basados en modelos. No deben presentarse como garantías directas del aumento de temperatura o de la seguridad del paciente, ni debe asumirse que su implementación resida en el mismo componente de memoria en todos los dispositivos. Una modificación que afecte la salida o su indicación en pantalla requiere una evaluación específica para el dispositivo. El comprador no necesita prescribir un protocolo de prueba improvisado; necesita que el proveedor explique el método aplicable, la cobertura de configuración y los criterios de aceptación justificados 8.
La edición 2024 de IEC 60601-2-37 no debe caracterizarse copiando valores de temperatura de una enmienda anterior. La cláusula vigente completa no se ha establecido de manera independiente para cada configuración considerada aquí, por lo que este artículo no proporciona límites universales de temperatura, procedimientos de inmersión, voltajes de prueba ni umbrales de aceptación. Dichos elementos corresponden a la norma aplicable, a las instrucciones del fabricante y al método controlado de un laboratorio competente. Esta limitación evita que un artículo de compras se convierta en un procedimiento operativo no confiable 4 5.
Un informe de laboratorio debe identificar la calibración y la incertidumbre de medición cuando sea pertinente, distinguir las magnitudes medidas de los índices calculados y explicar la selección representativa o del peor de los casos. También debe identificar las exclusiones. Si solo se examinó un subconjunto de configuraciones, el proveedor debe justificar la cobertura declarada en lugar de dejar que el cliente asuma que todas las combinaciones son equivalentes. Las pruebas externas a cargo de un laboratorio competente pueden ser adecuadas; la posesión de un tanque o analizador interno no es un prerrequisito universal para un proveedor aceptable.
Para un comprador, la distinción práctica radica entre una verificación de liberación de la unidad y la calificación del diseño o componente. La primera plantea si la unidad reparada cumple con los criterios de liberación especificados. La segunda plantea por qué el diseño o material de reemplazo es adecuado para las configuraciones cubiertas. Una verificación satisfactoria de la unidad no puede resolver automáticamente un cambio de diseño sin respaldo, y un informe de calificación no puede sustituir la identificación e inspección de la unidad real devuelta. Ambos pueden ser necesarios, pero su alcance debe responder a los riesgos de la reparación en lugar de a un recuento fijo de documentos.
3.2 La seguridad eléctrica, la evaluación biológica y el reprocesamiento son cuestiones independientes
IEC 60601-1 y la norma particular para ultrasonido abordan la seguridad básica y el funcionamiento esencial; IEC 60601-1-2 aborda las perturbaciones electromagnéticas. IEC 62353 tiene un alcance periódico/posterior a la reparación. Una prueba eléctrica de campo no establece la conformidad total con todos los requisitos de los ensayos de tipo. De igual modo, repetir una prueba de esfuerzo de la fase de desarrollo en un dispositivo instalado sin un procedimiento justificado no es automáticamente el método de liberación correcto. El etiquetado real del dispositivo, la clase de protección, el tipo de parte aplicada, la construcción, las instrucciones y el alcance de la reparación determinan qué método y límite son apropiados 14 16.
| Categoría de evidencia | El comprador debe establecer | Afirmación que no se deduce automáticamente |
|---|---|---|
| Prueba eléctrica posterior a la reparación | Clasificación del dispositivo, método seleccionado, límite aplicable, identificación del equipo, resultado | Conformidad total con IEC 60601 |
| Evaluación de impacto en EMC | Blindaje, puesta a tierra, componentes y configuración modificados, y verificación justificada | Toda la inmunidad electromagnética a partir de un resultado de corriente de fuga |
| Evaluación biológica | Materiales/procesos del dispositivo terminado, naturaleza y duración del contacto, evidencia existente y brechas restantes | Idoneidad a partir únicamente de la certificación de la materia prima |
| Compatibilidad de reprocesamiento | Proceso pertinente del OEM, compatibilidad de materiales y condiciones de uso validadas | Desinfección de alto nivel a partir de una prueba de compatibilidad con toallitas |
| Evaluación de imagen o del arreglo | Característica medida, configuración y base de aceptación | Equivalencia acústica, térmica o de desempeño clínico completa |
La evaluación biológica es un proceso de gestión de riesgos, no un paquete universal de tres pruebas basado únicamente en una corta duración de contacto. La naturaleza y duración del contacto con el paciente, los materiales del dispositivo terminado, los residuos de fabricación y reparación, el historial de procesamiento y la evidencia disponible son todos relevantes. ISO 10993-23 se refiere a la irritación; no debe citarse como una norma de sensibilización. La sustitución de una lente, adhesivo, recubrimiento o material de la carcasa puede requerir una evaluación diferente a la del reemplazo de una pieza interna que no entra en contacto con el paciente. La evaluación debe determinar qué criterios de valoración y evidencia son relevantes, en lugar de exigir u omitir automáticamente una lista fija 15 18.
La compatibilidad del material con un desinfectante también es diferente de la validación de la eficacia microbiana. Una toallita de amonio cuaternario no debe describirse genéricamente como desinfección de alto nivel. La categoría de contacto de la sonda y las instrucciones de procesamiento validadas por el OEM son importantes, y una prueba en banco húmedo o la manipulación en el taller pueden significar que un reprocesamiento adecuado siga siendo necesario antes del uso clínico. El comprador debe preguntar cómo se devuelve el dispositivo, qué procesamiento se ha completado y qué debe hacer aún la institución receptora. Este artículo no prescribe concentraciones, tiempos de inmersión ni un protocolo sustitutivo de control de infecciones 19.
3.3 Evidencia del proceso de reacondicionamiento y afirmaciones sobre el dispositivo terminado
IEC 63077 describe las buenas prácticas de reacondicionamiento para equipos de imagenología médica. Un sistema de reacondicionamiento puede ayudar a organizar la selección, la restauración, la instalación y el soporte técnico. Su alcance no elimina la necesidad de evaluar el trabajo real frente a la distinción entre servicio y remanufactura de la FDA. Una empresa puede contar con un proceso de reacondicionamiento documentado y, aun así, realizar una actividad particular que modifique significativamente un dispositivo terminado. Por el contrario, una actividad cosmética o de mantenimiento no debería denominarse remanufactura únicamente porque sea realizada por un tercero 17 1.
La misma distinción se aplica a un certificado ISO 13485. Confirme la entidad, la sede, el alcance y el estado del certificado, pero no lo considere una autorización de la FDA, una aprobación de una sonda de repuesto ni una prueba de que cada pieza suministrada sea adecuada para un sistema en particular. Los controles del sistema de calidad describen cómo se gestiona el trabajo. La autorización del dispositivo y la evidencia específica de la configuración abordan qué se puede comercializar y qué puede admitir el producto en particular. Una decisión de compra debe resolver ambos aspectos sin confundirlos 6 10.
4. Aplique el marco actual de remanufactura al trabajo real
4.1 Un cambio significativo requiere una evaluación, no una etiqueta
La guía definitiva de 2024 de la FDA explica cómo evaluar las actividades frente a la definición de remanufactura: trabajo que cambia significativamente las especificaciones de rendimiento o seguridad, o el uso previsto de un dispositivo terminado. La guía no es vinculante, excepto donde cita requisitos existentes. Calificar el trabajo como “reparación”, “reacondicionamiento” o “equivalente al OEM” no decide la cuestión regulatoria. La evaluación debe examinar el dispositivo después de la actividad, incluidas las interacciones y los cambios acumulativos, y no solo si el repuesto encaja mecánicamente 1.
Los principios rectores incluyen examinar los cambios en el uso previsto, evaluar el riesgo, considerar los efectos acumulativos y evaluar el dispositivo terminado en lugar de asumir que una pieza no OEM sea categóricamente inaceptable. Las especificaciones incompletas crean un problema de evidencia que debe resolverse; su ausencia no demuestra por sí misma que la actividad sea remanufactura. Del mismo modo, el uso de un componente no OEM no constituye automáticamente la fabricación de un nuevo dispositivo terminado. La naturaleza y la significación del cambio resultante son las cuestiones centrales 1.
Utilice la Figura 1 completa de la FDA y las explicaciones complementarias para la evaluación del hardware. No simplifique el diagrama de flujo a “cualquier riesgo nuevo significa remanufactura”. Sus preguntas sobre materiales en contacto con el paciente, componentes/especificaciones y riesgo cuentan con evaluaciones posteriores de significación. En particular, la rama A3 incluye la A3.1; una respuesta afirmativa sobre un nuevo riesgo o un control de riesgos modificado no debe omitir la evaluación posterior de cambio significativo. Cuando la evidencia disponible no pueda sustentar una conclusión, registre la incertidumbre y obtenga la información faltante o los aportes adecuados de la FDA, en lugar de fabricar una respuesta categórica 1.
Un registro interno práctico puede indicar: el dispositivo y la configuración de referencia; el motivo del trabajo; el componente, material, software o especificación afectados; los peligros y controles identificados; la evidencia utilizada para evaluar la significación; los cambios previos acumulativos; y la conclusión resultante con sus limitaciones. Esta es una estructura de registro propuesta por el autor. No reemplaza el diagrama de flujo de la FDA ni crea una nueva exención legal. Si la conclusión es remanufactura, evalúe las obligaciones aplicables del fabricante y determine por separado si se requiere una nueva solicitud previa a la comercialización conforme a las normas pertinentes 1 10.
En cuanto al software, una actividad de servicio autorizada y el derecho a adquirir una placa o una copia de software son cuestiones distintas. Identifique la versión de software y lo que modifica la actividad; evalúe la funcionalidad, las especificaciones, el uso previsto, la ciberseguridad y otros riesgos pertinentes bajo el marco aplicable. No infiera la autorización para activar una nueva función clínica a partir de la compra de hardware o de una prueba de arranque exitosa. Asimismo, reemplazar un componente en un dispositivo existente y comercializar una sonda completa recién suministrada pueden plantear preguntas diferentes sobre el dispositivo terminado 1.
4.2 Mantenga separados los ejemplos de discusión histórica de la política final
El documento técnico de la FDA de 2018 fue un documento de discusión para un taller público. Sus escenarios sobre ultrasonido y placas de circuito ayudan a ilustrar las preguntas planteadas durante el desarrollo de la política; no deben citarse como determinaciones finales de la FDA de que un reemplazo específico constituya servicio o remanufactura. La guía final operativa de 2024 proporciona el marco actual. Los ejemplos de ambos documentos que parezcan similares no deben fusionarse ni asignarse los números de ejemplo del otro 2 1.
El Apéndice B de la guía final incluye un ejemplo de la Bomba ABC que involucra una puerta OEM idéntica, no el escenario inventado de calificación de la puerta de la batería por parte de terceros que a veces se infiere de este. Su documentación ilustrativa no es un plan de pruebas específico para ultrasonido. Los ejemplos E.3–E.6 se refieren a una bobina de RM, almohadillas térmicas, tubos y un baño de agua; no deben reclasificarse como ejemplos de placas o baterías. Un comprador puede aprender cómo la FDA estructura una evaluación sin pretender que la FDA haya evaluado el modelo de sonda en particular del comprador 1.
Como caso ilustrativo de ultrasonido, suponga que un proveedor reemplaza una lente acústica con una formulación diferente. La evaluación consideraría el contacto con el paciente, la transmisión acústica, el sellado, la compatibilidad con el procesamiento y las especificaciones pertinentes del dispositivo terminado. Esta es una pregunta de ingeniería hipotética, no una determinación de la FDA. Si, en cambio, un proveedor reemplaza una placa sin contacto con el paciente por la pieza y configuración especificadas, las preguntas pertinentes pueden diferir. Ninguno de los dos escenarios puede concluirse únicamente a partir de la apariencia del componente o del precio. El registro debe explicar el cambio real y la evidencia.
4.3 Haga coincidir el entregable adquirido con la evidencia
Tres situaciones de compra habituales requieren preguntas diferentes. Para la reparación de una unidad identificada propiedad del cliente, pregunte qué se modificó y cómo se evaluó esa unidad antes de su devolución. Para un componente de repuesto, pregunte qué configuraciones está previsto que admita y qué evidencia de calificación del componente está a disposición de la parte que realiza la instalación. Para un transductor de reemplazo completo, determine si es un dispositivo terminado y verifique su propio estado regulatorio y de compatibilidad. Una sola etiqueta de «proveedor de repuestos» no resuelve estas distinciones.
| Artículo o actividad adquirida | Pregunta central sobre la evidencia | Evite dar por sentado |
|---|---|---|
| Reemplazo de lente, recubrimiento o adhesivo | ¿Qué cambió en las características de contacto, acústicas, térmicas, de sellado y de procesamiento del dispositivo terminado? | La identidad de la materia prima establece todo el rendimiento del dispositivo terminado |
| Reparación de cable o conector | ¿Qué diseño y configuración se restablecen, y qué funciones eléctricas o mecánicas pertinentes se verificaron? | La continuidad por sí sola demuestra la seguridad completa |
| Placa o componente de potencia | ¿Qué especificaciones, dependencias de software o configuración y controles de riesgo se ven afectados? | Un arranque exitoso establece la equivalencia completa |
| Sonda de reemplazo completa | ¿Cuál es la identidad real del dispositivo, su autorización y el alcance de los sistemas compatibles? | La autorización de la consola cubre automáticamente todas las sondas compatibles |
| Sistema reacondicionado | ¿Qué trabajos y cambios acumulativos ocurrieron, y cómo se evaluó la configuración terminada? | Un certificado de reacondicionamiento determina el estado ante la FDA |
Tabla 5. Preguntas ilustrativas del comprador; las conclusiones requieren una evaluación específica para cada dispositivo y no están predeterminadas por esta tabla.
5. Cómo se aplican el Reglamento del Sistema de Gestión de la Calidad de 2026 (QMSR, 21 CFR Parte 820) y la norma ISO 13485:2016 a los OEM, remanufacturadores, proveedores de repuestos y proveedores de servicio técnico externos
5.1 Qué cambió el 2 de febrero de 2026 en virtud de 89 FR 7496 (21 CFR Parte 820)
El 2 de febrero de 2024, la FDA publicó la norma final del Reglamento del Sistema de Gestión de la Calidad (QMSR) (Medical Devices; Quality System Regulation Amendments, 89 FR 7496, documento del Federal Register 2024-01709), la cual entró en pleno vigor legal el 2 de febrero de 2026 tras un período de transición de dos años 6. En sustitución del anterior Reglamento del Sistema de la Calidad de 1996 (QS Regulation), la versión revisada de 21 CFR Parte 820 incorpora ISO 13485:2016(E) (Dispositivos médicos — Sistemas de gestión de la calidad — Requisitos para fines regulatorios, tercera edición, 2016-03-01) y la cláusula 3 de ISO 9000:2015 directamente por referencia en 21 CFR § 820.7 (89 FR 7496 en 7524) 6.
Para comprender con exactitud quién está legalmente obligado por el QMSR —y qué registros debe mantener un proveedor de repuestos de ultrasonido o una organización de servicio—, examinamos el texto codificado exacto de 21 CFR §§ 820.1, 820.3, 820.10, 820.35 y 820.45 (89 FR 7496 en 7523–7525) y la respuesta en el preámbulo de la FDA a los comentarios públicos sobre el servicio técnico (89 FR 7496 en 7501–7502) 6:
- Aplicabilidad a fabricantes de dispositivos terminados y remanufacturadores (
21 CFR § 820.1(a)):
21 CFR § 820.1(a) establece que el QMSR regula "los métodos utilizados en, y las instalaciones y controles utilizados para, el diseño, la fabricación, el empaque, el etiquetado, el almacenamiento, la instalación y el servicio técnico de todos los dispositivos terminados destinados al uso humano" y enumera explícitamente que "Los fabricantes sujetos a esta parte incluyen, entre otros, a los fabricantes que realizan las funciones de esterilización por contrato, instalación, reetiquetado, remanufactura, reempaque o desarrollo de especificaciones, así como a los distribuidores iniciales de entidades extranjeras que realizan estas funciones" (89 FR 7496 en 7523) 6.
- Exención conservada para fabricantes de componentes y repuestos (
21 CFR § 820.1(a)(2)):
21 CFR § 820.1(a)(2) conserva textualmente la exención para componentes:
"Componentes o piezas. Las disposiciones de esta parte no se aplican a los fabricantes de componentes o piezas de dispositivos terminados, pero se alienta a dichos fabricantes a considerar las disposiciones de este reglamento según corresponda." (89 FR 7496 en 7523) 6.Sin embargo, si un fabricante de dispositivos terminados o un remanufacturador adquiere componentes o subconjuntos de repuesto (tales como lentes acústicas, cables o placas de circuitos), dicho fabricante de dispositivos terminados o remanufacturador está legalmente obligado por la norma ISO 13485:2016, cláusula 7.4 (Compras), a través de 21 CFR § 820.10, a calificar, supervisar y verificar a sus proveedores de componentes en función del riesgo 6.
- Estatus de los proveedores de servicio técnico externos que no realizan remanufactura (
89 FR 7496, comentario 3):
Durante el proceso de reglamentación de la QMSR, los comentaristas preguntaron si la incorporación de la norma ISO 13485:2016, cláusula 7.5.4 (Actividades de servicio técnico), en el 21 CFR Part 820 pasaba a someter a las organizaciones de servicio independiente de terceros (ISOs) y a los departamentos hospitalarios de ingeniería clínica a las inspecciones de la QMSR de la FDA. En el preámbulo (89 FR 7496), la FDA aclaró que la QMSR no amplía el alcance de las entidades reguladas como fabricantes: el 21 CFR Part 820 se aplica a los fabricantes de dispositivos terminados (incluidos los remanufacturadores según se definen en el 21 CFR § 820.3(a)), mientras que las entidades de terceros que realizan un verdadero servicio técnico (devolver un dispositivo a las especificaciones originales de seguridad y desempeño del OEM sin modificarlas significativamente) permanecen fuera del alcance obligatorio de la Part 820 1 3 6.
- Campos del registro de servicio técnico conforme al
21 CFR § 820.35(b)(vinculante para fabricantes/remanufacturadores regulados; punto de referencia voluntario para prestadores de servicio independientes):
Para los fabricantes regulados de dispositivos terminados y los remanufacturadores que realizan servicio técnico (§ 820.1(a)) —y como punto de referencia voluntario de mejores prácticas para las organizaciones de servicio independiente (ISOs) que no realizan remanufactura, los departamentos hospitalarios de ingeniería clínica y los depósitos de componentes/repuestos (§ 820.1(a)(2))—, el 21 CFR § 820.35(b) (Registros de actividades de servicio técnico, que complementa la norma ISO 13485, cláusula 7.5.4, 89 FR 7496 en 7525) exige registrar seis elementos de datos mínimos para las actividades de servicio técnico 6:
(1)El nombre del dispositivo al que se realizó el servicio técnico;(2)Cualquier Identificador Único de Dispositivo (UDI) o Código Universal de Producto (UPC), y cualquier otra identificación del dispositivo (como el número de serie y el número de parte de la consola o el transductor);(3)La fecha del servicio técnico;(4)La persona o personas que realizaron el servicio técnico al dispositivo;(5)El servicio técnico realizado (incluidos los componentes reemplazados y los procedimientos ejecutados); y(6)Cualquier dato de prueba e inspección (como impresiones de pruebas de corriente de fuga de la normaIEC 62353, perfiles de capacitancia del arreglo FirstCall y registros de verificación con fantoma según la normaIEC 61391-1) 6.- Controles de etiquetado y embalaje de dispositivos (
21 CFR § 820.45):
Como complemento de la norma ISO 13485, cláusula 7.5.1, el 21 CFR § 820.45 (89 FR 7496 en 7525) exige procedimientos documentados para examinar la exactitud del etiquetado y el embalaje antes de su liberación —incluidos el UDI/UPC correcto u otras identificaciones del dispositivo, la fecha de caducidad, las instrucciones de almacenamiento, las instrucciones de manipulación y las instrucciones de procesamiento— con liberación documentada conforme a la norma ISO 13485, cláusula 4.2.5 6.
5.2 La consulta pública es contexto, no prueba de la intención de las partes interesadas
El expediente público documenta el desarrollo de la política sobre servicio técnico/remanufactura. Su índice es útil para localizar el material presentado, pero el título de un índice o el nombre de una organización no pueden establecer la postura completa adoptada en un documento adjunto. Este artículo no atribuye una postura técnica particular a una asociación comercial ni infiere que un comentario haya originado una disposición en la guía final sin examinar el contenido real y el expediente de respaldo 13.
Para decisiones operativas, cite la propia explicación de la guía final y la regulación aplicable. La FDA recomienda información útil sobre el servicio en el etiquetado; no prescribe la lista inventada de ocho categorías recopilada en ocasiones a partir de varios documentos. Un comprador puede solicitar instrucciones y especificaciones detalladas como parte de un contrato, pero debe distinguir esa solicitud de un requisito federal universal. De manera similar, el Apéndice B proporciona ejemplos de documentación, no un requisito de que cada proveedor utilice un informe con el mismo nombre ni que adjunte cada registro interno a cada envío 1.
6. Un paquete de evidencia proporcional para la compra de repuestos y la liberación de reparaciones
6.1 Separe la calificación de la liberación de la unidad
Una estructura de compras útil tiene dos niveles conectados: evidencia de calificación para un componente o enfoque de reparación, y un registro para la unidad real suministrada o a la que se le prestó servicio. Esta es una recomendación práctica, no una arquitectura adicional exigida por la FDA. Su valor es la trazabilidad. Un comprador debe poder vincular el artículo entregado con el alcance de calificación pertinente sin exigir que el proveedor divulgue información confidencial no relacionada ni confundir un certificado genérico con evidencia específica de la unidad.
En el nivel de calificación, identifique el número de parte y la revisión, las configuraciones compatibles previstas, las especificaciones pertinentes, la evaluación de cambios y la evidencia que respalde el alcance declarado. Si la calificación se basa en pruebas representativas, documente por qué la muestra o configuración seleccionada es representativa y qué queda fuera de la declaración. No imponga tolerancias dimensionales universales arbitrarias, una regla universal de “cero elementos muertos” ni un número fijo de canales eléctricos sin una justificación específica para el dispositivo. Esos números pueden parecer rigurosos y, al mismo tiempo, no abordar el riesgo real.
El registro de calificación también debe explicar cómo se gestiona la nueva información. Un proveedor puede enterarse de que una revisión de software del OEM modifica la compatibilidad, que la formulación de un material ha cambiado o que una falla no observada previamente afecta un método de reparación. Por lo tanto, una lista de configuraciones actualizada y un proceso controlado de cambios resultan más útiles que una afirmación sin fecha de que un repuesto funciona con toda una marca. El comprador puede consultar qué cambios activan una nueva evaluación y cómo se informa a los clientes afectados. Esta es una expectativa de calidad contractual; su fundamento legal depende del rol real del proveedor y de los requisitos aplicables 6.
Para los componentes en contacto con el paciente, distinga la evaluación de los materiales y del procesamiento de las pruebas necesarias para el rendimiento eléctrico o acústico. Una sola etiqueta de “biocompatible” debe identificar el alcance que respalda. La exposición del dispositivo terminado puede diferir de la materia prima, y el historial de procesamiento del conjunto reparado puede ser relevante. Si no se dispone de evidencia, registre la brecha y determine cómo resolverla antes de la liberación, en lugar de asumir una aceptabilidad automática o una remanufactura automática 15 18.
En el nivel de unidad, identifique el dispositivo, el número de serie u otro identificador relevante, la fecha del servicio, la persona u organización que realiza el trabajo, el trabajo real efectuado y los resultados de las pruebas o inspecciones aplicables. Para los fabricantes dentro del alcance de la QMSR, la sección 820.35(b) especifica los registros de servicio. Para un proveedor de servicio independiente fuera de ese alcance, los campos comparables pueden ser una práctica voluntaria de calidad y compras. La obligación legal de conservación de registros es diferente del requisito de enviar cada hoja de ruta interna al cliente; acuerde explícitamente la documentación de liberación y las disposiciones de acceso 6.
Un registro de liberación debe identificar las limitaciones no resueltas. Si el proveedor verificó únicamente funciones especificadas, la conclusión debe indicarlo. Si el centro receptor debe realizar comprobaciones de instalación o reprocesamiento antes del uso clínico, esa transferencia debe ser clara. El registro no debe utilizar “probado” en lugar de una descripción de lo que se probó, ni “conforme” en lugar de una declaración del alcance aplicable. Los clientes deben conservar la documentación de manera que pueda vincularse a futuros servicios, quejas o cambios de configuración.
6.2 Evalúe las discrepancias antes de aceptar afirmaciones generales
Las siguientes preguntas ayudan a distinguir un documento faltante de una brecha sustancial en la evidencia. No constituyen acusaciones sobre la prevalencia de proveedores deficientes. Un proveedor puede tener un método alternativo legítimo y proporcionado; la tarea consiste en determinar si su evidencia respalda la afirmación específica y en resolver las inconsistencias antes de la aceptación.
| Afirmación o discrepancia | Pregunta de seguimiento |
|---|---|
| “Certificado según norma FDA” sin alcance de dispositivo | ¿Qué norma, edición, alcance de reconocimiento, configuración probada y entidad cubre el documento? |
| Aprobación eléctrica ofrecida como validación completa de la sonda | ¿Qué aspectos relevantes acústicos, de imagen, térmicos, biológicos o de procesamiento se consideraron por separado? |
| Repuesto descrito como idéntico sin una línea base | ¿Qué especificaciones y evidencia establecen la equivalencia declarada, y qué incertidumbre persiste? |
| Certificado ISO 13485 ofrecido como autorización de comercialización | ¿Cuál es el estado regulatorio real del dispositivo y la autorización para el producto terminado suministrado? |
| Un solo informe utilizado para todos los modelos | ¿Qué cobertura de configuración o justificación de selección representativa respalda esa extensión? |
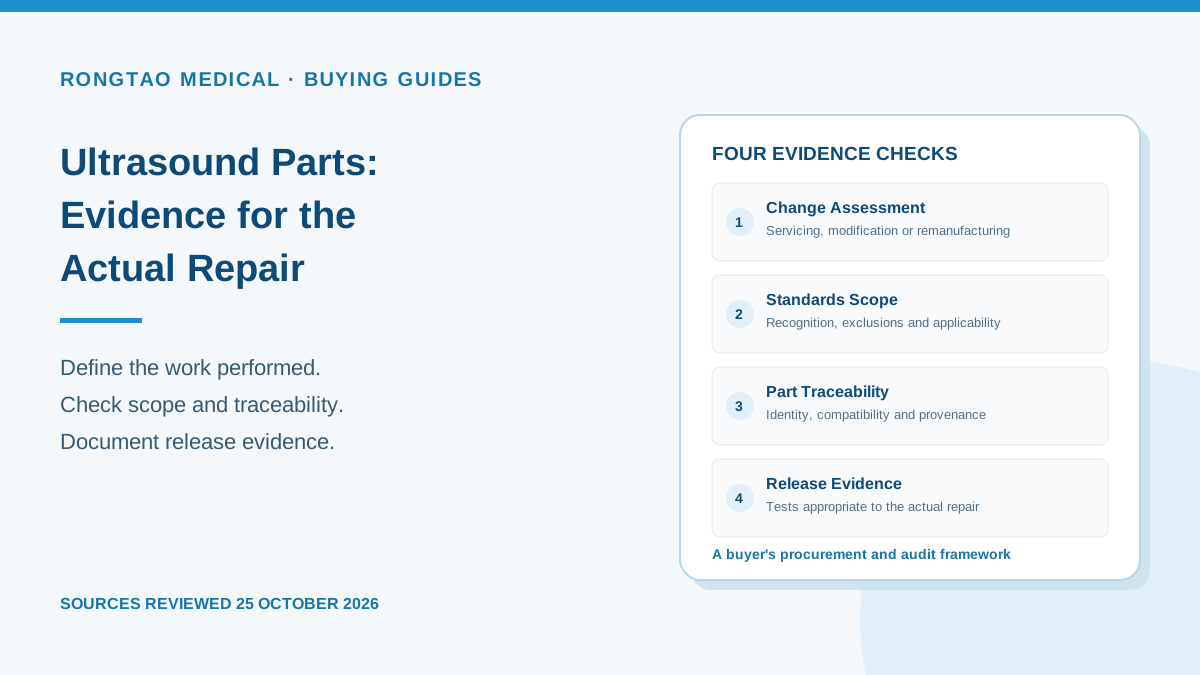
Un comprador puede hacer eficiente este proceso solicitando un índice de evidencia breve y uniforme junto con la cotización: identidad del dispositivo o repuesto, configuraciones admitidas, alcance del trabajo, base de evaluación, resumen de pruebas, exclusiones, garantía y condiciones de devolución. Ese índice debe remitir a registros controlados en lugar de reproducir cada informe. Durante la calificación, examine un expediente completo representativo y verifique que la documentación de la unidad entregada pueda rastrearse hasta él. Este enfoque permite tomar una decisión de compra auditable sin pretender que una lista de verificación por sí sola establezca el cumplimiento regulatorio.
La oferta de repuestos y reparación de ultrasonido de Rongtao Medical puede analizarse utilizando el mismo resumen centrado en la evidencia: el modelo del sistema y de la sonda, el número de parte y revisión, la descripción de la falla, el trabajo solicitado y la documentación de respaldo requerida. El alcance y la disponibilidad de la evidencia de compatibilidad, las pruebas, la garantía y los registros de liberación deben confirmarse para el pedido real. Ningún artículo, promesa comercial o certificado general sustituye la evaluación que debe realizar la organización receptora sobre la configuración final y el uso clínico previsto.
7. Límites e implicaciones prácticas
La conclusión principal es que la evidencia debe corresponder al cambio real. El reconocimiento de normas, las pruebas de tipo, las verificaciones posteriores a la reparación, la gestión de riesgos, la evaluación biológica, la validación del reprocesamiento y los controles del sistema de calidad cumplen funciones complementarias. Una decisión de compra aceptable explica qué funciones son pertinentes y qué registros las respaldan. No las reduce a un solo certificado ni trata una transición en el reconocimiento como un retiro automático de servicio de los equipos existentes.
Los datos de este informe son descriptivos. Las matrices de clasificación no son recuentos únicos de dispositivos instalados; las filas de reconocimiento no son una población de productos conformes; las obligaciones de adquisición seleccionadas no son el tamaño del mercado de ultrasonido; y los recuentos de quejas no son tasas comparativas de seguridad. No se dispuso de las normas completas protegidas por derechos de autor para cada cláusula detallada, por lo que no se proporcionan límites de prueba universales ni procedimientos operativos. Los requisitos específicos del dispositivo deben tomarse de los documentos aplicables y de una evaluación competente. Estos límites preservan el uso previsto del informe: evaluar las afirmaciones y la evidencia de los proveedores, no instruir a personal no calificado para realizar reparaciones.