
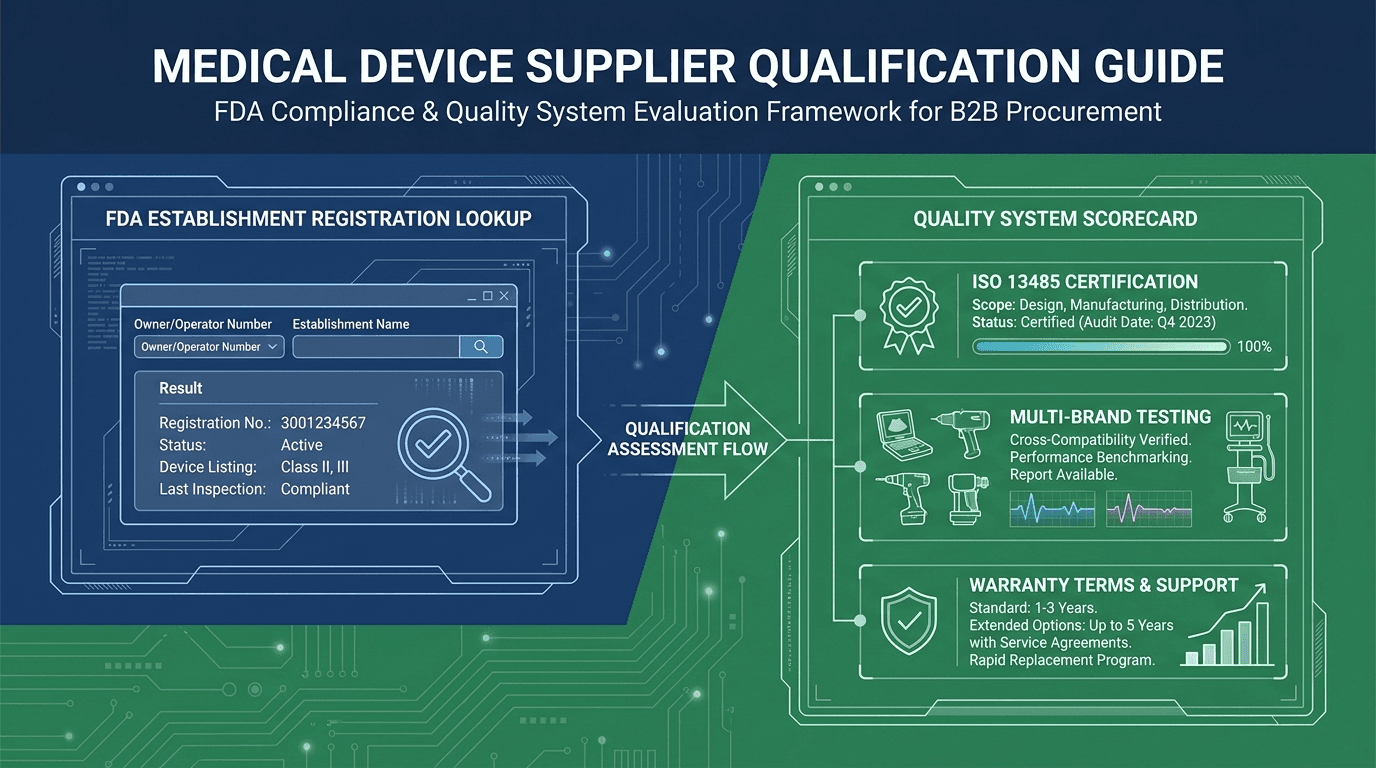
Einleitung: Entkopplung regulatorischer Registrierungen von technischer Leistungsfähigkeit
Wenn eine Abteilung für klinische Medizintechnik, ein unabhängiger Serviceanbieter (ISO) oder ein Händler für medizinische Geräte vor einem akuten Hardwareausfall steht – wie etwa einem nicht startenden GE Logiq E9-System, einer intermittierend fehlerhaften Philips-EPIQ-7-Beamformer-Platine oder einem beschädigten akustischen Array einer Siemens S2000 4V1c –, ist die Beschaffung verifizierter Ersatzteile oder eine spezialisierte Platinenreparatur zeitkritisch. Bei der Lieferantensuche stoßen Einkaufsleiter auf Websites von Anbietern, die auffällige Badges wie „FDA-Registered Establishment“ neben „ISO 13485 Certified“ und „OEM Quality Guaranteed“ präsentieren. Für Personal ohne regulatorischen Hintergrund verschmelzen diese Marketingaussagen oft zu einem einzigen Eindruck einer offiziellen behördlichen Genehmigung und verifizierten technischen Kompetenz 1.
Die administrative behördliche Registrierung jedoch als Beleg für die technische Reparaturkompetenz zu betrachten, birgt schwerwiegende betriebliche, finanzielle und klinische Risiken. Die Einreichung einer jährlichen Betriebsstättenregistrierung bei der U.S. Food and Drug Administration erfordert die Zahlung einer administrativen, vom Kongress autorisierten Nutzergebühr und die Übermittlung von Adressdaten der Betriebsstätte; sie bewertet jedoch nicht, ob der Lieferant über kalibrierte Mehrkanal-Oszilloskope verfügt, vor elektrostatischer Entladung (ESD) geschützte Arbeitsplätze betreibt, einen Bestand an funktionstüchtigen OEM-Testsystemen vorhält oder eine strenge Prüfung der Bauteilherkunft durchsetzt. Die behördliche Meldung mit der betrieblichen Ausführung gleichzusetzen, setzt Gesundheitssysteme dem Risiko vorzeitiger Komponentenausfälle, unkalibrierter diagnostischer Ausgaben und irreparabler Ausfallzeiten aus.
Um ein belastbares Protokoll zur Lieferantenqualifizierung zu etablieren, müssen Einrichtungen des Gesundheitswesens eine zweistufige Auditstruktur implementieren: eine administrative Verifizierungsebene, die offizielle öffentliche behördliche Einreichungen entschlüsselt, kombiniert mit einer rigorosen Kompetenzebene, die Qualitätsmanagementsysteme, die Infrastruktur für Tests am realen Gerät, die herstellerübergreifende technische Abdeckung und die kaufmännische Transparenz bewertet.
Was belegt ein ‚FDA-registrierter Ultraschall-Lieferant‘ tatsächlich – und was nicht?
Die Betriebsstättenregistrierung und Produktlistung bei der FDA ist gemäß Abschnitt 510 des Federal Food, Drug, and Cosmetic (FD&C) Act autorisiert und in 21 CFR Part 807 kodifiziert 4. Das vorrangige Ziel von Part 807 ist administrative Transparenz: Es stellt der FDA ein umfassendes Register der physischen Standorte bereit, an denen Medizinprodukte hergestellt, verarbeitet, verpackt, umetikettiert oder in die Vereinigten Staaten importiert werden 2.
Um zu verhindern, dass kommerzielle Unternehmen die administrative Registrierung nutzen, um eine behördliche Billigung zu suggerieren, enthält die Bundesvorschrift ein ausdrückliches gesetzliches Verbot. Gemäß 21 CFR 807.39 schreibt die FDA vor:
„Die Registrierung einer Medizinprodukte-Betriebsstätte oder die Zuteilung einer Registrierungsnummer stellt in keiner Weise eine Genehmigung der Betriebsstätte oder ihrer Produkte dar. Jede Darstellung, die aufgrund des Besitzes einer Registrierungsnummer den Eindruck einer offiziellen Genehmigung erweckt, ist irreführend und stellt eine Fehlkennzeichnung dar.“ 3
Darüber hinaus stellt die FDA keine physischen Registrierungszertifikate in Papierform aus. Auf Websites von Anbietern gezeigte ‚FDA-Registrierungszertifikate‘ von Drittanbietern werden von privaten regulatorischen Beratungsagenturen erstellt, um zu bestätigen, dass eine jährliche elektronische Registrierung über das FDA Unified Registration and Listing System (FURLS) übermittelt und die gesetzlich vorgeschriebene Nutzergebühr des Kongresses entrichtet wurde. Zu verstehen, was eine Registrierung rechtlich belegt und was sie nicht belegt, ist für die Compliance in der Beschaffung unerlässlich.
| Bewertungsdimension | Was die FDA-Registrierung belegt | Was die FDA-Registrierung NICHT belegt | Für das Audit zwingend erforderliche Nachweise |
|---|---|---|---|
| Identität & Eigentumsverhältnisse der Betriebsstätte | Bestätigt die physische Adresse, die FEI-Nummer und die Eigentümer-/Betreiberregistrierung in der Datenbank der FDA. | Belegt nicht, dass die Betriebsstätte über Reinräume, ESD-geschützte Arbeitsplätze oder Diagnosewerkzeuge verfügt. | FEI-Nummer in der openFDA-Datenbank verifizieren; Video-Rundgang durch die Betriebsstätte oder Auditbericht eines Dritten anfordern. |
| Listung der Geräteaktivitäten | Gibt an, dass die Betriebsstätte bestimmte Produktcodes handhabt (z. B. ITX, IYO, IYN). | Belegt nicht, dass das Unternehmen Module gemäß OEM-Spezifikationen repariert, aufbereitet oder kalibriert. | Gelistete Produktcodes prüfen; Protokolle kontinuierlicher Lasttests am realen Gerät über 48 Stunden anfordern. |
| Regulatorischer Betriebsstättentyp | Identifiziert die Rolle des Unternehmens: Hersteller, Auftragshersteller, Importeur oder Remanufacturer. | Erteilt keine 510(k)-Freigabe, PMA-Zulassung oder Sicherheitsbestätigung für Reparaturen durch Dritte. | Gleichen Sie das Feld establishment_type ab; zitieren Sie in RFQs das Verbot der irreführenden Kennzeichnung gemäß 21 CFR 807.39. |
| Qualitätsmanagementsystem | Bestätigt die Zahlung der jährlichen Registrierungsgebühr und die elektronische Einreichung für das aktuelle Kalenderjahr. | Überprüft nicht die Einhaltung von ISO 13485:2016 oder den Vorschriften für Qualitätssysteme gemäß 21 CFR Teil 820. | Fordern Sie ein akkreditiertes ISO 13485:2016-Zertifikat an, das die Reparatur und den Vertrieb im Bereich Ultraschall abdeckt. |
| Technische Diagnosetiefe | Es werden weder Technikerfähigkeiten, Schaltpläne, Löttechniken noch Testvorrichtungen auditiert. | Belegt nicht, dass das Personal FPGA-Fehler, die Degradation von Kristallelementen oder die Restwelligkeit des Netzteils diagnostizieren kann. | Fordern Sie Berichte zur Fehlerursachenanalyse (Symptom-zu-Platine) und Zertifizierungsnachweise der Techniker an. |
| Komponentenherkunft | Auditiert weder die Lieferketten eingehender Komponenten, Graumarktteile noch die Chipherkunft. | Verhindert nicht den Einbau von ausgeschlachteten, gefälschten oder degradierten Mikroelektronik-Chips. | Fordern Sie eine dokumentierte Wareneingangsprüfung gegen Fälschungen und Protokolle zur Komponentenrückverfolgbarkeit an. |
| Garantie & Vertragstreue | Die FDA überwacht weder kommerzielle Verträge, Lieferzeiten, Austauschrichtlinien noch Garantien. | Garantiert nicht, dass der Anbieter 90-Tage-Garantien einhält oder einen Notfall-Vorabaustausch bereitstellt. | Fordern Sie schriftliche vertragliche Garantiebedingungen, definierte SLAs für RMA-Bearbeitungszeiten und Bonitätsauskünfte an. |
Quelle: U.S. FDA 21 CFR Part 807; openFDA Device Registration-Datensatz; Analyse von Rongtao Medical
Wie schlagen Sie die FDA-Betriebsregistrierung und die gelisteten Produktcodes eines Lieferanten nach?
Einkaufsleiter und HTM-Manager können den regulatorischen Status jedes potenziellen Lieferanten in unter zwei Minuten unabhängig prüfen, indem sie die öffentliche FDA-Datenbank „Establishment Registration & Device Listing“ oder openFDA-API-Endpunkte 5 nutzen. Befolgen Sie bei einer regulatorischen Abfrage diese schrittweise Anleitung:
- Offizielle Betriebskennungen anfordern: Fordern Sie in Frage kommende Anbieter auf, in allen formellen Angeboten ihre 10-stellige Facility Establishment Identifier (FEI)-Nummer, ihre 7-stellige Registrierungsnummer oder ihre Owner/Operator-Nummer anzugeben.
- Das offizielle FDA-Datenbankportal durchsuchen: Fragen Sie die FDA-Betriebsregistrierungsdatenbank ab. Suchen Sie anhand des genauen Unternehmensnamens, der FEI-Nummer oder der Registrierungsnummer.
- Ablauf und Erneuerungszeitraum der Registrierung überprüfen: Stellen Sie sicher, dass der Status der Betriebsregistrierung für das aktuelle Jahr als 'Active' gekennzeichnet ist. Die jährliche Erneuerung der Registrierung muss in jedem Kalenderjahr zwischen dem 1. Oktober und dem 31. Dezember erfolgen.
- Produktcodes für diagnostischen Ultraschall prüfen: Überprüfen Sie, ob die Betriebsstätte aktiv Produktcodes führt, die für Hardware des diagnostischen Ultraschalls relevant sind:
• ITX: Schallkopf, Ultraschall, diagnostisch (21 CFR 892.1570, Klasse II)
• IYO: System, Bildgebung, Impulsecho, Ultraschall (21 CFR 892.1560, Klasse II)
• IYN: System, Bildgebung, Impulsdoppler, Ultraschall (21 CFR 892.1550, Klasse II)
• JAF / JOP / MUI / KNG: Weitere Ultraschallmonitore, Schallköpfe und Kopplungsmittel. - Operative Betriebstypen prüfen: Prüfen Sie die der Betriebsstätte zugewiesenen deklarierten operativen Rollen wie 'Manufacture Medical Device', 'Contract Manufacturer', 'Specification Developer', 'Initial Importer' oder 'Remanufacture Medical Device'.
Branchenüberblick: Was openFDA-Daten über registrierte Ultraschall-Betriebsstätten offenbaren
Um eine empirische Ausgangsbasis der weltweit registrierten Ultraschall-Lieferantenbasis zu schaffen, haben wir eine Analyse der offiziellen openFDA-Datenbank „Device Registration & Listing“ durchgeführt (Momentaufnahme der FDA-Betriebsregistrierungen mit Stand Juli 2026, die insgesamt 419,651 Datensätze zu Betriebsstätten und Produktlistungen umfasst) 5.
Die Filterung des Datensatzes nach den zentralen Produktcodes für diagnostischen Ultraschall (ITX, IYO, IYN, JAF, JOP, MUI, KNG) ergibt weltweit exakt 504 verschiedene Betriebsstätten (FEIs). Zu den wichtigsten Erkenntnissen aus diesem globalen Datensatz gehören:
- Vollspektrum- vs. Nischeneinrichtungen: Von den 504 registrierten Betriebsstätten führen genau 191 eindeutige FEIs alle drei Kernsystem- und Schallkopf-Codes (ITX & IYO & IYN) auf. Dies deutet darauf hin, dass weniger als 38 % der registrierten Ultraschalleinrichtungen über einen umfassenden Herstellungs- oder Vertriebsumfang für Hardware und Sonden verfügen.
- Seltenheit deklarierter Remanufacturer: Lediglich 6 eindeutige FEIs in der gesamten globalen Datenbank deklarieren für Ultraschall-Produktcodes ausdrücklich die Betriebsstättenart „Remanufacture Medical Device“. Dies bestätigt, dass das Remanufacturing von Medizinprodukten – welches Maßnahmen umfasst, die die Leistung, die Sicherheit oder die Zweckbestimmung eines Geräts verändern – eine spezialisierte, stark reglementierte Tätigkeit ist, die sich von routinemäßigen Servicedienstleistungen Dritter unterscheidet 8.
- Geografische Konzentration: Registrierte Ultraschall-Betriebsstätten verteilen sich über 12+ Länder. Auf die Vereinigten Staaten entfallen 230 eindeutige FEIs (45.6 %), gefolgt von China (66 FEIs, 13.1 %), Japan (27 FEIs, 5.4 %), Frankreich (17 FEIs), Südkorea (16 FEIs), Kanada (15 FEIs), Mexiko (15 FEIs), dem Vereinigten Königreich (12 FEIs), den Niederlanden (11 FEIs), Deutschland (9 FEIs), Malaysia (7 FEIs) und Taiwan (7 FEIs).
- Verteilung der operativen Rollen: Unter den 504 FEIs umfassen die deklarierten Betriebsstättenarten: Herstellung von Medizinprodukten (228 FEIs), Auftragshersteller (100 FEIs), Spezifikationsentwickler (73 FEIs), Betriebsstätte für Reklamationsakten gemäß 21 CFR 820.198 (66 FEIs), Umpacken oder Umkennzeichnen (66 FEIs), Export von Medizinprodukten in die USA (61 FEIs), Auftragssterilisierer (47 FEIs) sowie Remanufacturing von Medizinprodukten (6 FEIs).
| Land / Rechtsraum | Anzahl eindeutiger FEIs | Anteil an der weltweiten Basis | Primäre regionale Aktivitäten | Wesentlicher Beitrag zur Lieferkette |
|---|---|---|---|---|
| Vereinigte Staaten (US) | 230 FEI | 45.6% | OEM-Hauptsitze, ISO-Service-Hubs, Importe | Krankenhausservice im Inland, Auftragsmontage, weltweiter Vertrieb |
| Volksrepublik China (CN) | 66 FEI | 13.1% | Schallkopfherstellung, Platinenreparatur, Modulmontage | Weltweite Versorgung mit Ersatzplatinen, Fertigung akustischer Arrays |
| Staat Japan (JP) | 27 FEI | 5.4% | Primäre OEM-F&E (Canon/Toshiba, Hitachi/Fujifilm) | High-End-Systemtechnik, Einkristall-Schallkopftechnologie |
| Frankreich (FR) | 17 FEI | 3.4% | Spezialisierte Schallkopfmontage, Sondenreparaturbetriebe | Spezialisierte Sondenreparatur in Europa, Fertigung von Piezoelementen |
| Südkorea (KR) | 16 FEI | 3.2% | OEM-Fertigung (Samsung Medison), Sondenentwicklung | Mid-/High-Tier-Konsolenfertigung, Halbleiter-Sondenmontage |
| Kanada (CA) | 15 FEI | 3.0% | Fertigung spezialisierter Unterbaugruppen, Software-F&E | Regionale ISO-Serviceaktivitäten, Modulaufbereitung |
| Mexiko (MX) | 15 FEI | 3.0% | Nearshore-Auftragsfertigung, Reparatur von Unterbaugruppen | Nordamerikanische Zolllagerlogistik, Aufbereitung von Konsolenplatinen |
| Vereinigtes Königreich (GB) | 12 FEI | 2.4% | ISO-Servicezentren, Labore für Schallkopfreparatur | UK-/NHS-Flotteninstandhaltung, spezialisierte Reparatur des Sonden-Knickschutzes |
| Niederlande (NL) | 11 FEI | 2.2% | Europäische OEM-Logistik (Philips), Vertriebszentren | Zentrales Ersatzteillager und Aufbereitung in Europa |
| Deutschland (DE) | 9 FEI | 1.8% | Primäre OEM-Fertigung (Siemens Healthineers) | High-End-Konsolenmontage, moderne Beamformer-Entwicklung |
Quelle: openFDA Device Registration & Listing Snapshot (Juli 2026); lokale Aggregationsanalyse
Vergleich globaler Rahmenwerke zur Medizinprodukteregistrierung: USA, EU, UK, China & Japan
Für internationale Klinikgruppen und multiregionale Gerätedistributoren reicht die Lieferantenqualifizierung über die Vorschriften der US-FDA hinaus. Verschiedene geografische Rechtsräume schreiben unterschiedliche Vorgaben für die Betriebsstättenregistrierung, einheitliche Registrierungsnummern und Grenzen für den Service durch Dritte vor:
- Vereinigte Staaten (FDA – 21 CFR Part 807): Konzentriert sich auf die jährliche Betriebsstättenregistrierung über FURLS und das Produktcode-Listing für Medizinprodukte. Die Registrierung ist eine administrative Meldung und stellt keine Freigabe oder Zulassung des Geräts dar.
- Europäische Union (EU-MDR 2017/745 – EUDAMED): Wirtschaftsakteure (Hersteller, Bevollmächtigte, Importeure) müssen sich in EUDAMED registrieren, um eine einmalige Registrierungsnummer (Single Registration Number, SRN) zu erhalten. Gemäß Artikel 23 der EU-MDR werden Wirtschaftsakteure, die Ersatzteile liefern, die speziell dafür bestimmt sind, Teile eines Produkts zu ersetzen, ohne dessen Leistung zu verändern, nicht als Hersteller eingestuft.
- Vereinigtes Königreich (MHRA): Nach dem Brexit müssen alle auf dem britischen Markt in Verkehr gebrachten Medizinprodukte bei der Medicines and Healthcare products Regulatory Agency (MHRA) registriert werden. Ausländische Hersteller müssen eine verantwortliche Person im Vereinigten Königreich (UK Responsible Person, UKRP) benennen.
- China (NMPA): Inländische und ausländische Hersteller müssen Produktionsstätten registrieren und Registrierungszertifikate für Medizinprodukte (Klasse II/III) einholen. Drittanbieter für Instandhaltungsdienstleistungen arbeiten nach strengen Qualitätsmanagementstandards für die Instandhaltung von Medizinprodukten.
- Japan (PMDA / MHLW): Hersteller müssen eine Betriebslizenz für die Herstellung von Medizinprodukten (Business License for Manufacturing Medical Devices) einholen und Fertigungsstätten registrieren (Toroku). Ausländische Betriebsstätten müssen eine Registrierung als ausländischer Hersteller von Medizinprodukten (Foreign Medical Device Manufacturer Registration) einreichen.
Wer sich registrieren muss: Hersteller, Vertragshersteller, Remanufacturer, Importeure – und wer ist befreit?
Ob ein Anbieter von Ultraschallteilen oder -reparaturen gesetzlich verpflichtet ist, eine Betriebsstättenregistrierung bei der FDA aufrechtzuerhalten, hängt von den genauen physischen Tätigkeiten ab, die in seiner Betriebsstätte durchgeführt werden 2. Gemäß 21 CFR 807.20 werden die regulatorischen Pflichten wie folgt eingeteilt:
- Zur Registrierung und Listung verpflichtete Unternehmen: Originalgerätehersteller (OEMs), Vertragshersteller, die Komponenten nach Spezifikationen Dritter montieren, Spezifikationsentwickler, Umverpacker/Umetikettierer, Erstimporteure ausländischer Medizinprodukte sowie Unternehmen, die Remanufacturing durchführen.
- Befreite Instandhaltungsunternehmen: Unabhängige Serviceanbieter (ISOs), Drittanbieter-Reparaturwerkstätten, Abteilungen für Medizintechnik und Außendienst-Servicetechniker, die routinemäßige Instandhaltungsarbeiten durchführen – definiert als die Wiederherstellung der ursprünglichen Leistungs- und Sicherheitsspezifikationen eines Geräts ohne Veränderung des Designs oder der Zweckbestimmung –, sind von den Anforderungen zur Betriebsstättenregistrierung und Listung befreit.
- Die Entscheidungsgrenze zwischen Instandhaltung und Remanufacturing: Im Mai 2024 veröffentlichte die FDA ihren finalen Leitfaden Remanufacturing of Medical Devices 8. Der Leitfaden legt einen Sechs-Faktoren-Test fest, um zu beurteilen, ob eine Tätigkeit eine Instandhaltung oder ein Remanufacturing darstellt. Wie in der Abgrenzung der FDA zwischen Instandhaltung und Remanufacturing, die darüber entscheidet, wann ein Instandhalter sich registrieren und listen muss, analysiert, ist das Ersetzen einer defekten Komponente auf einem Beamformer des GE Logiq E9 durch eine gleichwertige Komponente nach OEM-Spezifikation eine Instandhaltung. Das Umgestalten von Leiterbahnen auf Platinen, das Ändern der Verarbeitungs-Firmware oder der Gehäuseaustausch einer Sonde mit nicht gleichwertigen Materialien stellt hingegen ein Remanufacturing dar – wodurch eine Betriebsstättenregistrierung, Einreichungen nach 510(k) und QMS-Konformität zwingend vorgeschrieben werden.
Detaillierte technische Aufschlüsselung: Ausfallmodi von Platinen und Komponenten auf wichtigen Ultraschallplattformen
Ein wirklich qualifizierter unabhängiger Anbieter von Ultraschallreparaturen muss fundierte technische Diagnosefähigkeiten über die Plattformen der führenden OEMs hinweg nachweisen. Ein oberflächlicher Teilehändler kann weder Diagnosen auf Chipebene noch Fehlerursachenanalysen durchführen. Nachfolgend finden Sie eine umfassende Aufschlüsselung der beobachteten Komponentenausfallmodi auf High-Density-Ultraschallplattformen:
| Ultraschallplattform | Zielmodul / Platine | Beobachtetes Diagnosesymptom | Ursächlicher Komponentenausfall | Erforderliche ISO-Prüfvorrichtung |
|---|---|---|---|---|
| GE Logiq E9 bzw. Voluson E10 | GRX / GTX Beamformer-Platine | Vertikale Bildausfälle, akustische Linienartefakte, Kanalrauschen | Ausfall des Hochspannungs-MUX-ICs, BGA-FPGA-Lötstellenermüdung, Kurzschluss des Entkopplungskondensators | Vollständiger Konsolen-Burn-in mit 4D-Matrix-Ultraschallsonde, 48-stündige Temperaturwechselprüfung |
| GE Logiq E9 oder E10 | APS- / GFI-Netzteil | Systemabschaltung bei High-Pulse-Doppler, Bootschleife | Durchschlag des primären Schalt-MOSFETs, ESR-Degradation des Elektrolytkondensators | Programmierbare elektronische Lastbank, Oszilloskopprüfung der Restwelligkeit |
| Philips EPIQ 7 / Affiniti | AIM (Akquisitionsschnittstelle) | Schallkopferkennungsfehler, fehlgeschlagener Sonden-ID-Handshake, Signalverlust | Erosion der Relaiskontakte, EEPROM-Datenbeschädigung, Durchbrennen der Frontend-Schutzdiode | EPIQ-Testkonsole, automatisierter Steckverbindungstest mit mehreren Ultraschallsonden |
| Philips EPIQ 7 / Affiniti | Host-Controller-PC-Platine | Einfrieren des Systems beim Startbildschirm, DICOM-Exportfehler, Betriebssystemabsturz | Überhitzung des PCIe-Bridge-ICs, SSD-Sektorausfall, Degradation durch RAM-Bitfehler | Stresstest-Softwaresuite, Belastungszyklus in der Temperaturkammer |
| Siemens S2000 oder Sequoia | TI-Platine (Transmitter Interface) | Dunkle akustische Sektoren, Farbdoppler-Geschwindigkeitsverschiebung, geringe Verstärkung | Thermischer Durchschlag des Hochspannungs-Pulser-ICs, Isolationsfehler des Transformators | S2000-Prüfstand, Verifizierung der akustischen Ausgangsleistung mittels Hydrophon |
| Mindray Resona 7 oder DC-80 | Kernverarbeitung / Übertragung | Erhöhung des Bildgrundrauschens, Verzerrung des 3D-Volumenrenderings | Thermische Drosselung des DSP-Chips, Abtasttaktdrift des High-Speed-ADCs | Resona-Konsolenprüfstand, Überprüfung der Phantom-Kalibrierziele |
Quelle: Technische Datenbank von Rongtao Medical; beobachtete Feldausfallanalysen über Plattformen von GE, Philips, Siemens und Mindray
Auditierung der ISO 13485:2016-Klauseln zur Beschaffungs- und Dienstleistungslenkung für Ultraschall-Lieferanten
Bei der Auditierung des Qualitätsmanagementsystems eines Ultraschall-Lieferanten nach ISO 13485:2016 müssen Beschaffungsverantwortliche über das Deckblatt des Zertifikats hinausblicken und die operative Umsetzung spezifischer QMS-Klauseln auditieren 6:
- Klausel 7.4.1 (Beschaffungsprozess): Der Lieferant muss dokumentierte Kriterien zur Bewertung, Auswahl und Überwachung von Unterlieferanten für Komponenten vorhalten. Fragen Sie potenzielle Lieferanten: ‚Wie qualifizieren Sie Lieferanten für integrierte Hochspannungsschaltungen und piezokeramische Werkstoffe?‘
- Klausel 7.4.3 (Verifizierung des beschafften Produkts): Der Lieferant muss Wareneingangsprüfverfahren einführen, um zu verifizieren, dass Rohbauteile die festgelegten Anforderungen erfüllen. Als akzeptable Nachweise gelten unter anderem Röntgenprüfprotokolle für BGA-Chips und Prüfungen des Oxidationsschutzes von Bauteil-Pins.
- Klausel 7.5.1 (Lenkung der Produktion und Dienstleistungserbringung): Der Lieferant muss dokumentierte Serviceanweisungen, kalibrierte Prüfmittel und validierte Prüfumgebungen vorhalten. Als akzeptable Nachweise gelten unter anderem Kalibrierzertifikate für Oszilloskope, Sicherheitsprüfgeräte und Messgeräte für die akustische Ausgangsleistung.
- Klausel 7.5.8 (Kennzeichnung) & 7.5.9 (Rückverfolgbarkeit): Der Lieferant muss eine vollständige Seriennummern- und Chargenrückverfolgbarkeit für jede reparierte Platine und jedes ersetzte Bauteil aufrechterhalten. Jedes reparierte Modul muss einen manipulationssicheren Seriennummern-Barcode tragen, der mit seiner Arbeitsauftragshistorie verknüpft ist.
Welche Fähigkeitsnachweise sollten Sie über die Registrierung hinaus verlangen? (ISO 13485, Tests am realen Gerät, herstellerübergreifende Abdeckung, Durchlaufzeit, Gewährleistung)
Da die Betriebsstättenregistrierung bei der FDA lediglich eine behördliche Einreichung und keine operative Kompetenz bestätigt, müssen Beschaffungsverantwortliche eine gründliche Prüfung der tatsächlichen Leistungsfähigkeit („Capability Layer“) durchsetzen. Führende Branchenkollegen wie Innovatus Imaging raten Einkäufern ausdrücklich, ‚darauf zu bestehen, dass ein Reparaturanbieter nach ISO 13485:2016 zertifiziert ist, um sich zu qualifizieren‘ 7. Um ein lückenloses Lieferantenaudit aufzubauen, verlangen Sie von potenziellen Lieferanten überprüfbare Nachweise in sechs zentralen operativen Säulen:
Säule 1: Akkreditierte QMS-Zertifizierung nach ISO 13485:2016: Fordern Sie eine Kopie eines gültigen ISO 13485-Zertifikats an, das von einer ANAB- oder UKAS-akkreditierten Zertifizierungsstelle ausgestellt wurde. Stellen Sie sicher, dass der Geltungsbereich des Zertifikats explizit „Reparatur, Prüfung, Aufbereitung und Vertrieb von Ultraschallsystemen, Platinen, Netzteilen und Schallköpfen“ ausweist. ISO 13485 Abschnitt 7.4 schreibt vor, dass zertifizierte Lieferanten strenge risikobasierte Kontrollen über nachgeordnete Komponentenlieferanten aufrechterhalten 6.
Säule 2: 48-stündige Last- und Wärmeprüfung am realen Gerät: Desktop-Komponententester können die multiaxiale Strahlformung, die Erzeugung akustischer Impulse oder die thermische Belastung unter kontinuierlicher klinischer Bildgebung nicht simulieren. Verlangen Sie von Lieferanten, dass sie eigene Bestände passender OEM-Testsysteme vorhalten—wie GE Logiq E9/E10, Philips EPIQ 7/Affiniti, Siemens S2000, Mindray Resona und Canon Aplio—und kontinuierliche 48-stündige Burn-in-Tests durchführen. Die Diagnosetiefe sollte der technischen Gründlichkeit entsprechen, die in unserem Praxisleitfaden vom Symptom über die Platine zur Fehlerursache, zu dem ein fähiger Anbieter für Platinenreparaturen fundiert Auskunft geben können sollte detailliert beschrieben ist.
Säule 3: Komponentenherkunft und Fälschungsschutz-Verifizierung: Fordern Sie schriftliche Prüfprotokolle für den Wareneingang von Komponenten an. Wie in der Taxonomie zur Teileherkunft und dem Protokoll zur Eingangsqualifizierung detailliert dargelegt, müssen qualifizierte Lieferanten Lötstellen unter Stereomikroskopen mit hoher Vergrößerung prüfen, Silizium-Date-Codes verifizieren und integrierte Schaltkreise aus dem Graumarkt oder gefälschte Bauteile ausschließen.
Säule 4: Tiefgreifende markenübergreifende technische Abdeckung: Stellen Sie sicher, dass der Lieferant über Reparaturkapazitäten auf Chipebene über mehrere OEM-Plattformen hinweg verfügt (GE, Philips, Siemens, Canon, Mindray, Samsung Medison), anstatt nur als einfacher Teilehändler oder Werkstatt für ein einzelnes Modell zu agieren.
Säule 5: Transparenz bei kommerziellen SLAs und Garantien: Verlangen Sie klare vertragliche Service Level Agreements (SLAs), die standardmäßige Reparaturdurchlaufzeiten von 5 bis 8 Arbeitstagen, Optionen für den Vorabaustausch ab Lager sowie umfassende Garantien von mindestens 90 Tagen auf Teile und Arbeitszeit festlegen.
Säule 6: Zollüberwachte Logistikkette und Export-Compliance: Vergewissern Sie sich bei internationalen Gesundheitsnetzwerken, dass der Lieferant aus zollamtlich überwachten Einrichtungen (Zolllagern) heraus operiert und über etablierte Speditionsprotokolle (DHL, FedEx, UPS) verfügt, um eine reibungslose Zollabfertigung und antistatische ESD-Schutzverpackungen zu gewährleisten.
Wie erstellen Sie eine gewichtete Scorecard für Ultraschall-Lieferanten?
Um Voreingenommenheit bei der Lieferantenauswahl auszuschließen, sollten Beschaffungsteams im Gesundheitswesen infrage kommende Lieferanten anhand einer gewichteten 100-Punkte-Scorecard bewerten. In diesem ausgewogenen Rahmen macht der Preis nur 15 % der Gesamtpunktzahl aus, wodurch sichergestellt wird, dass Qualitätsmanagement, die Gründlichkeit der Tests am realen Gerät und Compliance die wesentlichen Entscheidungstreiber bleiben 7.
| Bewertungskategorie | Gewichtung | Nachweisstandard für volle Punktzahl (bestanden) | Null Punkte / Disqualifizierende Warnsignale |
|---|---|---|---|
| Qualitätsmanagementsystem (ISO 13485) | 25% | Akkreditiertes Zertifikat nach ISO 13485:2016 für Reparatur und Vertrieb von Ultraschallgeräten; jährliche Auditnachweise. | Kein QMS, Selbsterklärung der Konformität ohne Audit durch Dritte, abgelaufenes Zertifikat. |
| Prüftiefe und Testsystembestand | 25% | Eigener Bestand an OEM-Testsystemen; dokumentierte Protokolle von 48-stündigen Burn-in-Tests; DICOM-Bildvalidierung. | Reine Prüfstandtests, keine Tests am realen Gerät, Fehlen von Ausrüstung für Last- und thermische Prüfungen. |
| Technische Tiefe und Markenabdeckung | 20% | Markenübergreifende technische Kompetenz (GE, Philips, Siemens, Canon, Mindray); Platinenreparatur auf Chipebene. | Kompetenz nur für ein einzelnes Modell, Abhängigkeit von ungeprüften externen Subunternehmern. |
| Garantie und kommerzielle SLAs | 15% | Schriftliche Garantie über 90+ Tage, klares Protokoll für den Garantieaustausch, standardmäßige Durchlaufzeit von 5-8 Tagen. | Keine schriftliche Garantie, unklare Mängelklauseln, Durchlaufzeit von mehr als 20 Tagen. |
| Regulatorische Verifizierung (FDA-Registrierung) | 10% | Aktive openFDA-Listung/FEI verifiziert; Produktcodes abgeglichen; transparente regulatorische Angaben. | Behauptung von 'FDA Approved', Vorlage gefälschter Zertifikate, Verweigerung der FEI-Offenlegung. |
| Logistik & Reaktionsfähigkeit des Supports | 5% | ESD-sichere Verpackung, Kompetenz bei der internationalen Zollabwicklung, dedizierter Rückruf durch den technischen Support. | Ungeschützter Versand, keine internationale Versanderfahrung, verzögerter Support. |
Quelle: QMS-Beschaffungsrahmen von Rongtao Medical; angelehnt an die Auditstandards nach ISO 13485 Abschnitt 7.4
Welche RFQ-Formulierungen schützen einen Käufer bei der Beschaffung von Ultraschallteilen oder -reparaturen?
Bei der Erstellung von Angebotsanfragen (Request for Quotation, RFQ) oder der Verhandlung von Rahmenverträgen (Master Service Agreements, MSAs) für die Reparatur von Ultraschall-Hardware oder Ersatzteile sollten Beschaffungsverantwortliche verbindliche Klauseln zu Compliance- und technischen Nachweisen aufnehmen. Diese rechtlichen und betrieblichen Schutzmaßnahmen schützen das Gesundheitssystem vor gefälschten Komponenten, unkalibrierten Reparaturen und behördlichen Falschangaben. Zudem stellt die Einbindung des Fünf-Stufen-Abnahmetests für ein gebrauchtes Ultraschallsystem die Integrität auf Systemebene bei der Anschaffung überholter Geräte sicher, gestützt auf die Primärdatennachweise zum unabhängigen Ultraschall-Service.
Beschaffungsteams können die folgende Klausel zu verpflichtenden Nachweisen direkt kopieren und in ihre Ausschreibungsunterlagen und Bestellbedingungen einfügen:
"Verpflichtende Nachweisanforderung an Lieferanten: Alle Bieter, die Angebote für die Reparatur von Ultraschallplatinen, die Aufbereitung von Schallköpfen oder Ersatzteile einreichen, müssen Folgendes vorlegen: (1) offizielle Facility Establishment Identifier (FEI)-Nummer, sofern bei der US-FDA registriert, zusammen mit einer Offenlegung der gelisteten Produktcodes; (2) gültiges Zertifikat für ein Qualitätsmanagementsystem nach ISO 13485:2016, ausgestellt von einer akkreditierten Zertifizierungsstelle; (3) schriftliche Bestätigung, dass alle reparierten Platinen und Sondenbaugruppen vor dem Versand einen mindestens 48-stündigen kontinuierlichen Funktionstest am realen Gerät auf passenden OEM-Systemprüfständen durchlaufen; und (4) dokumentierte Herkunftsprotokolle für eingehende Komponenten, die eine Prüfung auf Fälschungssicherheit zu 100 % garantieren. Angebote, die sich ausschließlich auf behördliche FDA-Registrierungsmeldungen ohne ISO 13485-Zertifizierung und Nachweise über einen Test am realen Gerät stützen, werden als nicht angebotskonform eingestuft und abgelehnt."
Schrittweiser Ablauf zur Lieferantenqualifizierung und Beschaffung
Um dieses Bewertungsmodell zu operationalisieren, sollten Beschaffungsteams einen fünfstufigen Ablauf zur Lieferantenqualifizierung befolgen, bevor sie Bestellungen aufgeben oder langfristige Serviceverträge unterzeichnen:
- Stufe 1: Erstprüfung & administrative Verifizierung: Holen Sie die FEI-Nummern, Gewerbezulassungen und ISO-Zertifikate potenzieller Lieferanten ein. Durchsuchen Sie die öffentliche openFDA-Datenbank, um den aktiven Registrierungsstatus, die gelisteten Produktcodes und die Rollen der Betriebsstätte zu verifizieren.
- Stufe 2: QMS- & Zertifizierungsaudit: Prüfen Sie den Geltungsbereich des ISO 13485:2016-Zertifikats des Lieferanten. Stellen Sie sicher, dass die ausstellende Zertifizierungsstelle von der ANAB oder UKAS akkreditiert ist. Fordern Sie das Inhaltsverzeichnis des Qualitätsmanagementhandbuchs des Lieferanten an (welches Abschnitt 7.4 Beschaffung und Abschnitt 7.5 Produktion & Dienstleistungserbringung abdeckt).
- Stufe 3: Audit der technischen Infrastruktur: Fordern Sie ein dokumentiertes Inventar der hauseigenen OEM-Prüfstände des Lieferanten an (Modelle, Softwareoptionen, Schallkopfkompatibilität). Verlangen Sie exemplarische Berichte über 48-stündige Burn-in-Tests und DICOM-Bildvalidierungsprotokolle für kürzlich durchgeführte Platinenreparaturen.
- Stufe 4: Pilotbestellung & Herkunftsprüfung: Erteilen Sie einen einzelnen Pilot-Reparaturauftrag oder einen Auftrag zum Vorabaustausch für ein unkritisches Modul (z. B. ein Hilfsnetzteil oder eine Platine der Benutzeroberfläche des Systems). Führen Sie nach Erhalt eine Wareneingangsprüfung durch, bei der Sie die ESD-Verpackung, die Rückverfolgbarkeit anhand der Seriennummer, die physische Sauberkeit und das Vorhandensein des Prüfzertifikats überprüfen.
- Stufe 5: Finalisierung des Master Service Agreement (MSA): Nach erfolgreicher Pilot-Evaluierung schließen Sie ein MSA ab, das die Standards der 100-Punkte-Scorecard, Standard-Durchlaufzeit-SLAs von 5 bis 8 Tagen, 90-tägige Garantiezusagen und die obligatorische RFQ-Nachweisklausel verankert.
Häufig gestellte Fragen (FAQ)
F1: Muss ein Ultraschall-Reparaturanbieter bei der FDA registriert sein, um meine Platine zu reparieren?
Antwort: Nicht zwingend. Gemäß 21 CFR Part 807 sind unabhängige Serviceanbieter, die Routine-Instandhaltungen durchführen – die Rückführung einer Platine oder Sonde auf ihre ursprünglichen OEM-Leistungs- und Sicherheitsspezifikationen ohne Änderung des Designs oder der Zweckbestimmung –, von der Betriebsstättenregistrierung befreit 2. Wenn der Anbieter jedoch neue Komponenten herstellt, ausländische Geräte importiert oder ein Remanufacturing durchführt, sind eine Registrierung und Listung bei der FDA gesetzlich vorgeschrieben.
F2: Ist 'FDA-registriert' dasselbe wie 'FDA-zugelassen'?
Antwort: Keineswegs. Gemäß 21 CFR 807.39 ist die Registrierung eine administrative Mitteilung, die die FDA über den Standort und die Tätigkeiten einer Betriebsstätte informiert 3. Sie bedeutet weder eine FDA-Zulassung, eine 510(k)-Freigabe noch eine Qualitätsbefürwortung. Die Vermarktung einer registrierten Betriebsstätte als 'FDA-zugelassen' ist rechtswidrig und stellt nach Bundesrecht eine Falschkennzeichnung (Misbranding) dar.
F3: Kann ich einem Ultraschall-Ersatzteillieferanten vertrauen, der nicht bei der FDA registriert ist?
Antwort: Ja, vorausgesetzt, der Lieferant legt fundierte technische und qualitative Nachweise vor. Achten Sie auf eine Zertifizierung nach ISO 13485:2016, markenübergreifende Prüfstandsflotten, transparente Garantiebedingungen, Diagnosetiefe bei Reparaturen auf Chipebene und positive Referenzen von Fachkollegen innerhalb der Medizintechnik-Fachwelt.
F4: Wenn die Reparatur eines Anbieters in ein Remanufacturing übergeht, muss er sich dann bei der FDA registrieren und listen lassen?
Antwort: Ja. Wenn die Reparaturtätigkeiten eines unabhängigen Serviceanbieters (ISO) die ursprüngliche Leistung, Sicherheit oder Zweckbestimmung des Geräts wesentlich verändern (bewertet nach der Remanufacturing Final Guidance der FDA von 2024), wird das Unternehmen rechtlich als Remanufacturer eingestuft und muss seine Betriebsstätte registrieren, das Gerät listen und die QMS- (21 CFR Part 820) sowie MDR-Vorschriften (21 CFR Part 803) einhalten 8.
F5: Was ist der wichtigste Einzelnachweis, den Sie von einem Anbieter von Ultraschallteilen oder -reparaturen anfordern sollten?
Antwort: Ein akkreditiertes Zertifikat für ein Qualitätsmanagementsystem nach ISO 13485:2016, kombiniert mit einem Bericht über einen 48-stündigen Funktionstest am realen Gerät für genau das Platinen- oder Schallkopfmodell, das gewartet wird.
F6: Wie wickeln internationale Lieferanten den Zoll und den zollamtlich überwachten Versand bei Platinenreparaturen ab?
Antwort: Qualifizierte internationale Lieferanten operieren aus zollamtlich überwachten Zolllagern. Sie nutzen Transportkanäle unter Zollverschluss über weltweite Expressdienstleister (DHL, FedEx, UPS) und erstellen formelle Zollanmeldungen (wie etwa für die vorübergehende Ausfuhr zur Reparatur), was eine zügige Ausfuhrabfertigung ohne steuer- oder zollbedingte Verzögerungen gewährleistet.
F7: Was passiert, wenn eine reparierte Platine innerhalb der Garantiezeit ausfällt?
Antwort: Ein qualifizierter Anbieter wendet ein klares RMA-Protokoll (Return Merchandise Authorization) an. Im Rahmen der Standardgarantiebedingungen (üblicherweise 90 Tage) stellt der Anbieter entweder eine sofortige Vorabaustauscheinheit ab Lager bereit oder führt eine beschleunigte Garantiereparatur mit priorisierter Durchlaufzeit ohne zusätzliche Kosten durch.
F8: Warum sind reine Prüfbanktests für komplexe Ultraschallplatinen unzureichend?
Antwort: Moderne Ultraschall-Beamformer, Verarbeitungskanäle und Hochspannungsnetzteile arbeiten unter dynamischen multiaxialen Belastungen. Tischmultimeter und Tester für passive Komponenten können weder die akustische Echtzeit-Signalverarbeitung noch die dynamische Aperturabschattung oder die Wärmeableitung bei kontinuierlicher Bildgebung simulieren. Nur ein 48-stündiger Test am realen Gerät auf einer betriebsbereiten Konsole kann intermittierende thermische Ausfälle aufdecken.
Wo fügt sich Rongtao Medical ein — und wo nicht?
Um vollständige kaufmännische und technische Transparenz zu gewährleisten, sollten Einkäufer im Gesundheitswesen genau verstehen, wo sich Rongtao Medical in die globale Ultraschall-Lieferkette einfügt—und wo unsere Grenzen liegen.
Wo sich Rongtao Medical einfügt:
- Zertifizierte Qualitätssysteme: Rongtao Medical verfügt über duale QMS-Zertifizierungen nach ISO 13485:2016 und ISO 9001:2015, die alle Reparatur-, Prüf- und Vertriebsprozesse regeln.
- Testinfrastruktur am realen Gerät: Betrieb einer 3,000 m² großen spezialisierten Reparatureinrichtung, ausgestattet mit Hunderten von OEM-Systemen, Sonden und Testplattformen (GE, Philips, Siemens, Canon/Toshiba, Mindray, Samsung Medison), wodurch sichergestellt wird, dass jede reparierte Platine einer kontinuierlichen 48-stündigen Lastprüfung unterzogen wird.
- Transparente Servicebedingungen: Bereitstellung standardmäßiger Reparaturdurchlaufzeiten von 5 bis 8 Werktagen, von Optionen für den Vorabaustausch sowie umfassender Garantien von mindestens 90 Tagen auf alle gewarteten Platinen und Sonden.
- Zollfreizonen-Logistik: Betrieb einer Zolllager-Exportlogistik mit zollüberwachtem internationalem Versand über DHL, FedEx und UPS.
Wo sich Rongtao Medical NICHT einfügt:
- Kein autorisierter OEM-Vertreter: Rongtao Medical ist ein unabhängiger Serviceanbieter und Ersatzteillieferant. Wir sind nicht mit GE HealthCare, Philips, Siemens Healthineers, Canon Medical oder Mindray verbunden und werden von diesen weder gesponsert noch autorisiert.
- Kein klinisches Vor-Ort-Außendienstteam: Wir bieten außerhalb unterstützter Regionen keine lokalen Notfall-Außendiensteinsätze im Krankenhaus an; unser Kernmodell ist die zentralisierte Platinenreparatur, Schallkopfaufbereitung und Ersatzteillieferung.
- Kein Verkauf unverifizierter Komponenten: Wir versenden keine unverifizierten oder ungeprüften Verwertungsteile ohne vollständige Prüfung am realen Gerät.
Angebotsfertige Anfrageübermittlung:
Wenn Sie ein Angebot für eine Ultraschallplatinen-Reparatur, einen Sondenservice oder ein Ersatzteil anfordern, geben Sie bitte Folgendes an: (1) OEM-Marke und Modellfamilie des Systems; (2) Hersteller-Teilenummer und Revision; (3) hochauflösende Fotos beider Seiten der Platine und des Etiketts; (4) beobachtetes Symptom oder Fehlercode; (5) Menge; und (6) Zielland. Unser Ingenieurteam wird innerhalb von 24 Stunden eine technische Bewertung, die Lagerverfügbarkeit und ein verifiziertes Serviceangebot bereitstellen. Entdecken Sie unsere Ultraschall-Serviceangebote, prüfen Sie unsere Qualitätssicherungsstandards und unseren Reparaturablaufprozess, oder wenden Sie sich direkt an unser technisches Ingenieurteam.