
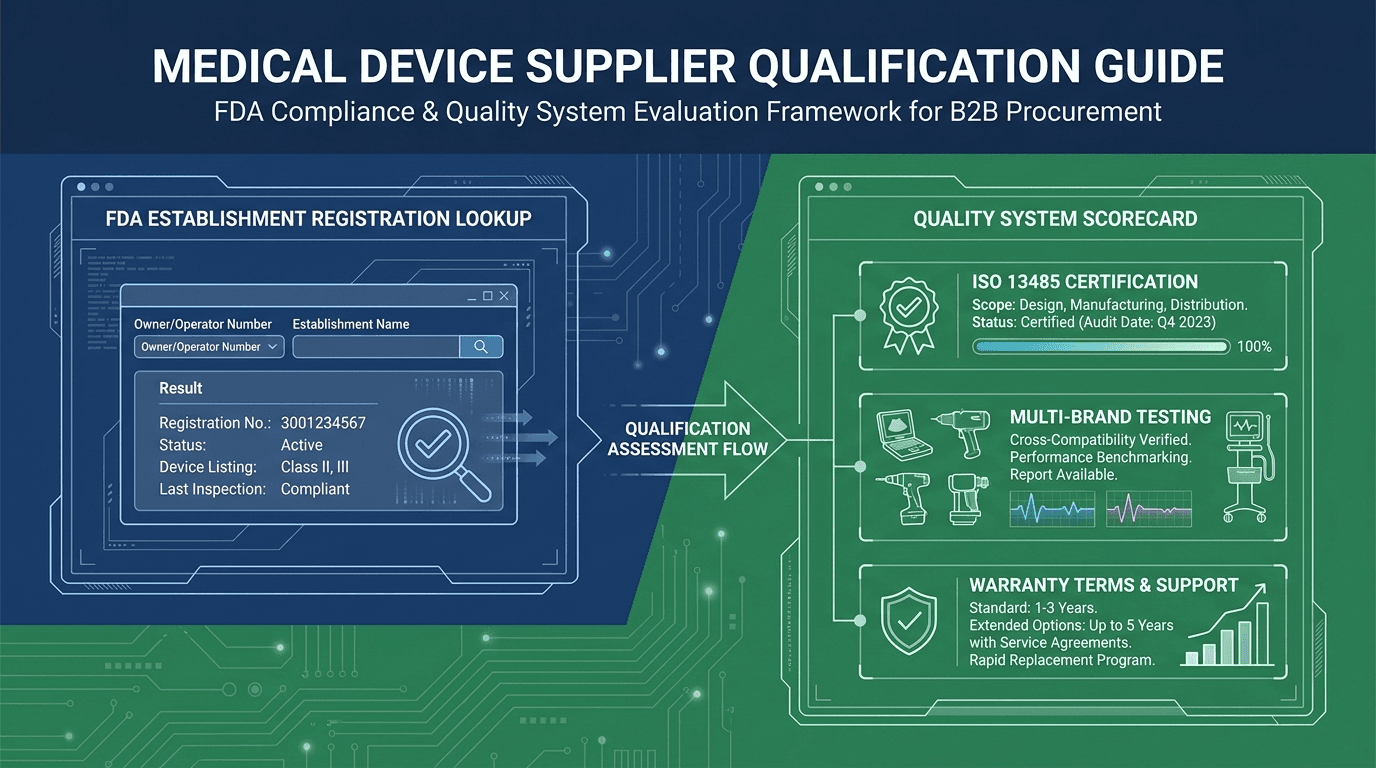
Introduction : Dissocier l'enregistrement réglementaire de la capacité technique
Lorsqu'un service d'ingénierie biomédicale, un prestataire de maintenance indépendant (ISO) ou un distributeur d'équipements médicaux fait face à une panne matérielle urgente — comme un système GE Logiq E9 qui ne démarre pas, une défaillance intermittente de carte de formation de faisceau sur un Philips EPIQ 7 ou un réseau acoustique endommagé sur un Siemens S2000 4V1c — obtenir des pièces de rechange vérifiées ou une réparation spécialisée de carte est critique en matière de délais. Lors de la recherche de fournisseurs, les responsables des achats rencontrent des sites de prestataires affichant bien en évidence des badges indiquant « Établissement enregistré auprès de la FDA » aux côtés de « Certifié ISO 13485 » et « Qualité OEM garantie ». Pour le personnel non spécialiste de la réglementation, ces allégations marketing se confondent souvent en une seule et même impression d'approbation réglementaire officielle et de compétence technique vérifiée 1.
Toutefois, considérer l'enregistrement réglementaire administratif comme un indicateur de la capacité technique de réparation engendre de graves risques opérationnels, financiers et cliniques. Effectuer un enregistrement annuel d'établissement auprès de la Food and Drug Administration des États-Unis exige de s'acquitter d'une redevance administrative d'utilisation autorisée par le Congrès et de soumettre les coordonnées de l'établissement ; cela n'évalue en rien si le fournisseur possède des oscilloscopes multivoies étalonnés, dispose de postes de travail protégés contre les décharges électrostatiques (ESD), maintient un parc de bancs d'essai OEM fonctionnels ou applique un contrôle rigoureux de la provenance des composants. Confondre notification réglementaire et exécution opérationnelle expose les systèmes de santé à des défaillances prématurées de composants, à des résultats diagnostiques non étalonnés et à des temps d'arrêt irrécupérables.
Pour établir un protocole de qualification des fournisseurs défendable, les organisations de santé doivent mettre en place une structure d'audit à deux niveaux : une Couche de vérification administrative qui décrypte les déclarations réglementaires publiques officielles, associée à une Couche de capacités rigoureuse qui évalue les systèmes de gestion de la qualité, l'infrastructure de test sur machine réelle, la couverture technique multimarque et la transparence commerciale.
Que prouve réellement la mention « fournisseur d'échographie enregistré auprès de la FDA » — et que ne prouve-t-elle pas ?
L'enregistrement des établissements et le référencement des dispositifs auprès de la FDA sont autorisés par la section 510 du Federal Food, Drug, and Cosmetic (FD&C) Act et codifiés dans le 21 CFR, partie 807 4. L'objectif principal de la partie 807 est la transparence administrative : elle fournit à la FDA un registre exhaustif des sites physiques où les dispositifs médicaux sont fabriqués, traités, conditionnés, réétiquetés ou importés aux États-Unis 2.
Afin d'empêcher les entités commerciales d'exploiter l'enregistrement administratif pour laisser entendre une approbation gouvernementale, la réglementation fédérale contient une interdiction légale explicite. En vertu du 21 CFR 807.39, la FDA stipule :
« L'enregistrement d'un établissement de dispositifs ou l'attribution d'un numéro d'enregistrement ne dénote en aucune manière l'approbation de l'établissement ou de ses produits. Toute déclaration créant une impression d'approbation officielle en raison de la possession d'un numéro d'enregistrement est trompeuse et constitue un étiquetage trompeur. » 3
En outre, la FDA ne délivre pas de certificat d'enregistrement physique sur papier. Les « certificats d'enregistrement FDA » émis par des tiers et affichés sur les sites web de fournisseurs sont établis par des cabinets privés de conseil réglementaire pour confirmer qu'un enregistrement électronique annuel a été soumis via le système unifié d'enregistrement et de référencement de la FDA (FURLS) et que la redevance d'utilisation obligatoire fixée par le Congrès a été acquittée. Comprendre ce que l'enregistrement prouve légalement par rapport à ce qu'il ne prouve pas est essentiel pour la conformité des achats.
| Dimension d'évaluation | Ce que prouve l'enregistrement auprès de la FDA | Ce que l'enregistrement auprès de la FDA ne prouve PAS | Éléments de preuve obligatoires requis pour l'audit |
|---|---|---|---|
| Identité et propriété de l'établissement | Confirme l'adresse physique, le numéro FEI et l'enregistrement du propriétaire/exploitant dans la base de données de la FDA. | Ne prouve pas que l'établissement possède des salles blanches, des établis protégés contre les ESD ou des outils de diagnostic. | Vérifiez le numéro FEI dans la base de données openFDA ; demandez une visite vidéo de l'établissement ou un rapport d'audit par un tiers. |
| Référencement des activités liées aux dispositifs | Déclare que l'établissement prend en charge des codes produits spécifiques (par ex., ITX, IYO, IYN). | Ne prouve pas que l'entreprise répare, reconditionne ou étalonne les modules selon les spécifications OEM. | Inspectez les codes produits répertoriés ; exigez les journaux de test de charge continue de 48 heures sur machine réelle. |
| Type d'établissement réglementaire | Identifie le rôle de l'entité : Fabricant, Fabricant sous contrat, Importateur ou Remanufacturier. | N'accorde aucune autorisation 510(k), approbation PMA ni aval de sécurité pour les réparations par des tiers. | Recouper le champ establishment_type ; citer l'interdiction d'allégations trompeuses (misbranding) du 21 CFR 807.39 dans les RFQ. |
| Système de management de la qualité | Confirme le paiement des frais annuels d'enregistrement et la déclaration électronique pour l'année civile en cours. | Ne vérifie pas la conformité à l'ISO 13485:2016 ni aux règles relatives au système qualité du 21 CFR Part 820. | Exiger un certificat accrédité ISO 13485:2016 couvrant la réparation et la distribution en échographie. |
| Profondeur du diagnostic technique | Aucune compétence des techniciens, aucun schéma de circuit, aucune technique de soudure ni aucun banc de test n'est audité. | Ne prouve pas que le personnel est en mesure de diagnostiquer les erreurs FPGA, la dégradation des éléments piézoélectriques ou l'ondulation résiduelle de l'alimentation. | Exiger des rapports de défaillance avec analyse des causes racines du symptôme à la carte et les dossiers de certification des techniciens. |
| Provenance des composants | N'audite pas les chaînes d'approvisionnement des composants entrants, les pièces du marché gris ni l'origine des puces. | N'empêche pas l'installation de puces microélectroniques prélevées, contrefaites ou dégradées. | Exiger un contrôle à réception anti-contrefaçon documenté et des registres de traçabilité des composants. |
| Garantie et respect des engagements commerciaux | La FDA ne contrôle pas les contrats commerciaux, les délais de livraison, les politiques d'échange ni les garanties. | Ne garantit pas que le fournisseur honorera des garanties de 90 jours ni qu'il fournira un échange anticipé d'urgence. | Exiger des conditions de garantie contractuelles écrites, des SLA définis de délai de traitement RMA et des références de solvabilité. |
Source : FDA des États-Unis, 21 CFR, partie 807 ; jeu de données d'enregistrement des dispositifs openFDA ; analyse de Rongtao Medical
Comment rechercher l'enregistrement d'établissement auprès de la FDA et les codes produit répertoriés d'un fournisseur ?
Les responsables des achats et les gestionnaires HTM peuvent réaliser un audit indépendant du statut réglementaire de tout fournisseur candidat en moins de deux minutes à l'aide de la base de données publique Establishment Registration & Device Listing de la FDA ou des points de terminaison de l'API openFDA 5. Lors d'une vérification réglementaire, suivez cette procédure étape par étape :
- Demandez les identifiants officiels de l'établissement : Exigez des fournisseurs candidats qu'ils indiquent leur numéro FEI (Facility Establishment Identifier) à 10 chiffres, leur numéro d'enregistrement à 7 chiffres ou leur numéro de propriétaire/exploitant (Owner/Operator Number) sur tous les devis formels.
- Consultez le portail officiel de la base de données de la FDA : Interrogez la base de données Establishment Registration de la FDA. Effectuez la recherche à l'aide de la dénomination sociale exacte, du numéro FEI ou du numéro d'enregistrement.
- Vérifiez l'expiration de l'enregistrement et la période de renouvellement : Assurez-vous que le statut d'enregistrement de l'établissement porte la mention « Active » pour l'année en cours. Le renouvellement annuel de l'enregistrement doit avoir lieu entre le 1 octobre et le 31 décembre de chaque année civile.
- Auditez les codes produit d'échographie diagnostique : Vérifiez que l'établissement répertorie activement les codes produit pertinents pour le matériel d'échographie diagnostique :
• ITX : Transducteur, ultrasonique, diagnostique (21 CFR 892.1570, classe II)
• IYO : Système, imagerie, écho pulsé, ultrasonique (21 CFR 892.1560, classe II)
• IYN : Système, imagerie, Doppler pulsé, ultrasonique (21 CFR 892.1550, classe II)
• JAF / JOP / MUI / KNG : Moniteurs ultrasonores, transducteurs et milieux de couplage supplémentaires. - Inspectez les types d'établissements opérationnels : Examinez les rôles opérationnels déclarés attribués à l'établissement, tels que « Manufacture Medical Device », « Contract Manufacturer », « Specification Developer », « Initial Importer » ou « Remanufacture Medical Device ».
Aperçu du secteur : ce que les données openFDA révèlent sur les établissements d'échographie enregistrés
Afin d'établir une référence empirique de la base mondiale de fournisseurs d'échographie enregistrés, nous avons mené une analyse de la base de données officielle Device Registration & Listing d'openFDA (instantané Establishment Registration de la FDA arrêté à juillet 2026, comprenant au total 419,651 enregistrements établissement-dispositif) 5.
Le filtrage du jeu de données pour les principaux codes produit d'échographie diagnostique (ITX, IYO, IYN, JAF, JOP, MUI, KNG) donne exactement 504 établissements distincts (FEI) dans le monde entier. Les principaux constats issus de ce jeu de données mondial comprennent notamment :
- Établissements à spectre complet vs de niche : Sur les 504 établissements enregistrés, exactement 191 FEI distincts répertorient l'ensemble des trois codes fondamentaux de systèmes et de transducteurs (ITX & IYO & IYN). Cela indique que moins de 38 % des établissements d'échographie enregistrés maintiennent un périmètre complet de fabrication ou de distribution de matériel et de sondes d'échographie.
- Rareté des remanufacturiers déclarés : Seuls 6 FEI distincts sur l'ensemble de la base de données mondiale déclarent explicitement un type d'établissement « Remanufacture Medical Device » pour les codes de produits d'échographie. Cela confirme que la remanufacturation de dispositifs médicaux — qui implique des actions modifiant les performances, la sécurité ou l'utilisation prévue d'un dispositif — est une activité spécialisée et hautement restreinte, distincte de la maintenance tierce de routine 8.
- Concentration géographique : Les établissements d'échographie enregistrés sont situés dans plus de 12 pays. Les États-Unis comptent 230 FEI distincts (45.6 %), suivis par la Chine (66 FEI, 13.1 %), le Japon (27 FEI, 5.4 %), la France (17 FEI), la Corée du Sud (16 FEI), le Canada (15 FEI), le Mexique (15 FEI), le Royaume-Uni (12 FEI), les Pays-Bas (11 FEI), l'Allemagne (9 FEI), la Malaisie (7 FEI) et Taïwan (7 FEI).
- Répartition des rôles opérationnels : Parmi les 504 FEI, les types d'établissement déclarés comprennent : Manufacture Medical Device (228 FEI), Contract Manufacturer (100 FEI), Specification Developer (73 FEI), Complaint File Establishment selon le 21 CFR 820.198 (66 FEI), Repack or Relabel (66 FEI), Export Device to US (61 FEI), Contract Sterilizer (47 FEI) et Remanufacture Medical Device (6 FEI).
| Pays / Juridiction | Nombre de FEI distincts | Part de la base mondiale | Principales activités régionales | Contribution clé à la chaîne d'approvisionnement |
|---|---|---|---|---|
| États-Unis (US) | 230 FEI | 45.6% | Sièges sociaux d'OEM, centres de services ISO, importations | Maintenance hospitalière nationale, assemblage sous contrat, distribution mondiale |
| Chine (CN) | 66 FEI | 13.1% | Fabrication de transducteurs, réparation de circuits imprimés, assemblage de modules | Fourniture mondiale de cartes de rechange, fabrication de réseaux acoustiques |
| Japon (JP) | 27 FEI | 5.4% | R&D principale des OEM (Canon/Toshiba, Hitachi/Fujifilm) | Ingénierie de systèmes haut de gamme, technologie de transducteurs monocristallins |
| La France (FR) | 17 FEI | 3.4% | Assemblage spécialisé de transducteurs, installations de réparation de sondes d'échographie | Réparation européenne spécialisée de sondes d'échographie, fabrication d'éléments piézoélectriques |
| Corée du Sud (KR) | 16 FEI | 3.2% | Fabrication OEM (Samsung Medison), développement de sondes d'échographie | Production de consoles de milieu et haut de gamme, assemblage de sondes d'échographie à semi-conducteurs |
| Le Canada (CA) | 15 FEI | 3.0% | Fabrication de sous-ensembles spécialisés, R&D logicielle | Activités régionales de maintenance ISO, reconditionnement de modules |
| Mexique (MX) | 15 FEI | 3.0% | Fabrication sous contrat nearshore, réparation de sous-ensembles | Logistique sous douane pour l'Amérique du Nord, reconditionnement de cartes de console |
| Royaume-Uni (GB) | 12 FEI | 2.4% | Centres de services ISO, laboratoires de réparation de transducteurs | Maintenance de parcs au Royaume-Uni / pour le NHS, réparation spécialisée des manchons antitraction de sondes d'échographie |
| Pays-Bas (NL) | 11 FEI | 2.2% | Logistique européenne d'OEM (Philips), centres de distribution | Entreposage central et reconditionnement de pièces à l'échelle européenne |
| Allemagne (DE) | 9 FEI | 1.8% | Fabrication principale OEM (Siemens Healthineers) | Assemblage de consoles haut de gamme, ingénierie avancée de formation de faisceaux |
Source : Instantané openFDA Device Registration & Listing (juillet 2026) ; analyse agrégée locale
Comparaison des cadres mondiaux d'enregistrement des dispositifs médicaux : États-Unis, UE, Royaume-Uni, Chine et Japon
Pour les groupes hospitaliers internationaux et les distributeurs d'équipements multirégionaux, la qualification des fournisseurs s'étend au-delà des réglementations de la FDA américaine. Différentes juridictions géographiques appliquent des exigences distinctes en matière d'enregistrement des établissements, de numéros d'enregistrement uniques et de délimitation de la maintenance par des tiers :
- États-Unis (FDA - 21 CFR Part 807) : Met l'accent sur l'enregistrement annuel des établissements via FURLS et l'inscription des codes de produits des dispositifs. L'enregistrement constitue une notification administrative et ne vaut pas autorisation ni approbation du dispositif.
- Union européenne (RDM UE 2017/745 - EUDAMED) : Les opérateurs économiques (fabricants, mandataires, importateurs) doivent s'enregistrer dans EUDAMED pour obtenir un numéro d'enregistrement unique (SRN). En vertu de l'article 23 du RDM UE, les opérateurs économiques fournissant des pièces de rechange spécifiquement destinées à remplacer des pièces d'un dispositif sans en modifier les performances ne sont pas classés comme fabricants.
- Royaume-Uni (MHRA) : Après le Brexit, tous les dispositifs médicaux mis sur le marché britannique doivent être enregistrés auprès de la Medicines and Healthcare products Regulatory Agency (MHRA). Les fabricants étrangers doivent désigner une personne responsable au Royaume-Uni (UKRP).
- Chine (NMPA) : Les fabricants nationaux et étrangers doivent enregistrer leurs sites de production et obtenir des certificats d'enregistrement de dispositifs médicaux (classe II/III). Les entités de maintenance tierces sont soumises à des règles strictes en matière de normes de gestion de la qualité pour la maintenance des dispositifs médicaux.
- Japon (PMDA / MHLW) : Les fabricants doivent obtenir une licence de fabrication de dispositifs médicaux et enregistrer leurs sites de fabrication (Toroku). Les établissements étrangers doivent soumettre un enregistrement de fabricant étranger de dispositifs médicaux.
Qui doit s'enregistrer : fabricants, fabricants sous contrat, remanufacturiers, importateurs — et qui est exempté ?
Déterminer si un fournisseur de pièces ou de services de réparation pour l'échographie est légalement tenu de maintenir un enregistrement d'établissement auprès de la FDA dépend des activités physiques précises réalisées dans ses installations 2. En vertu du 21 CFR 807.20, les obligations réglementaires sont catégorisées comme suit :
- Entités soumises à l'enregistrement et au référencement : Fabricants d'équipements d'origine (OEM), fabricants sous contrat assemblant des composants selon des spécifications de tiers, concepteurs de spécifications, réemballeurs/réétiqueteurs, importateurs initiaux de dispositifs étrangers et entités effectuant du remanufacturing.
- Entités de maintenance exemptées : Les prestataires de maintenance indépendants (ISO), les ateliers de réparation tiers, les services de génie biomédical et les ingénieurs de maintenance sur site qui effectuent une maintenance de routine — définie comme la remise en état d'un dispositif selon ses spécifications d'origine de performance et de sécurité sans modifier sa conception ni son utilisation prévue — sont exemptés des exigences d'enregistrement des établissements et de référencement.
- La ligne de démarcation entre maintenance et remanufacturing : En mai 2024, la FDA a publié ses lignes directrices définitives intitulées Remanufacturing of Medical Devices 8. Ce document établit un test à six facteurs pour évaluer si une activité constitue de la maintenance ou du remanufacturing. Comme analysé dans la frontière établie par la FDA entre maintenance et remanufacturing qui détermine quand un prestataire de maintenance doit s'enregistrer et référencer ses dispositifs, remplacer un composant défaillant sur un formateur de faisceau de GE Logiq E9 par un composant équivalent conforme aux spécifications OEM relève de la maintenance. Cependant, reconcevoir les pistes d'une carte de circuit imprimé, modifier le micrologiciel de traitement ou remplacer le boîtier d'une sonde avec des matériaux non équivalents constitue du remanufacturing — ce qui déclenche l'obligation d'enregistrement de l'établissement, le dépôt de dossiers 510(k) et la conformité au SMQ.
Analyse technique détaillée : modes de défaillance des cartes et des composants sur les principales plateformes d'échographie
Un prestataire indépendant de réparation en échographie véritablement qualifié doit démontrer des capacités approfondies de diagnostic technique sur les principales plateformes OEM. Un revendeur de pièces superficiel ne peut pas réaliser de diagnostic au niveau des composants ni d'analyse des causes racines de défaillance. Vous trouverez ci-dessous une analyse détaillée des modes de défaillance de composants observés sur les plateformes d'échographie haute densité :
| Plateforme d'échographie | Module / carte cible | Symptôme diagnostique observé | Défaillance du composant (cause racine) | Banc de test requis pour prestataire de maintenance indépendant (ISO) |
|---|---|---|---|---|
| GE Logiq E9 ou Voluson E10 | Carte formateur de faisceau GRX / GTX | Décrochages d'image verticaux, artéfacts de lignes acoustiques, bruit de canal | Défaillance du CI MUX haute tension, fatigue des soudures du FPGA BGA, court-circuit de condensateur de découplage | Déverminage sur console complète avec sonde matricielle 4D, cyclage thermique de 48 h |
| GE Logiq E9 ou E10 | Alimentation APS / GFI | Arrêt du système lors du Doppler à impulsions élevées, boucle de redémarrage | Claquage du MOSFET de découpage primaire, dégradation de l'ESR du condensateur électrolytique | Banc de charge électronique programmable, audit à l'oscilloscope de la tension d'ondulation |
| Philips EPIQ 7 / Affiniti | AIM (Interface d'acquisition) | Erreur de reconnaissance du transducteur, échec du handshake d'identification de la sonde, perte de signal | Érosion des contacts de relais, corruption de l'EEPROM, claquage de la diode de protection de l'étage d'entrée | Console de test EPIQ, test automatisé d'insertion de connecteurs multi-sondes |
| Philips EPIQ 7 / Affiniti | Carte PC du contrôleur hôte | Gel du système sur l'écran d'accueil, erreur d'exportation DICOM, plantage du système d'exploitation | Surchauffe du CI pont PCIe, défaillance de secteurs du SSD, dégradation par erreurs de bits de la RAM | Suite logicielle de tests de contrainte, cycle de contrainte en chambre thermique |
| Siemens S2000 ou Sequoia | Carte TI (interface d'émission) | Secteurs acoustiques sombres, décalage de vitesse en Doppler couleur, faible gain | Claquage thermique du CI générateur d'impulsions haute tension, défaut d'isolation du transformateur | Banc d'essai S2000, vérification de la sortie acoustique par hydrophone |
| Mindray Resona 7 ou DC-80 | Traitement central / Émission | Élévation du bruit de fond de l'image, distorsion du rendu volumique 3D | Bridage thermique de la puce DSP, dérive de l'horloge d'échantillonnage de l'ADC haute vitesse | Banc d'essai sur console Resona, audit des cibles d'étalonnage sur fantôme |
Source : Base de données d'ingénierie de Rongtao Medical ; analyse des défaillances observées sur le terrain sur les plateformes GE, Philips, Siemens et Mindray
Audit des clauses de maîtrise des achats et des prestations de services ISO 13485:2016 pour les fournisseurs d'échographie
Lors de l'audit du système de management de la qualité (SMQ) ISO 13485:2016 d'un fournisseur d'échographie, les responsables des achats doivent aller au-delà du simple certificat et auditer la mise en œuvre opérationnelle des clauses spécifiques du SMQ 6 :
- Clause 7.4.1 (Processus d'achat) : Le fournisseur doit tenir à jour des critères documentés pour évaluer, sélectionner et surveiller les fournisseurs de composants de rang inférieur. Demandez aux fournisseurs candidats : « Comment qualifiez-vous les fournisseurs de circuits intégrés haute tension et de matériaux piézocéramiques ? »
- Clause 7.4.3 (Vérification du produit acheté) : Le fournisseur doit établir des procédures de contrôle à réception pour vérifier que les composants bruts satisfont aux exigences spécifiées. Les éléments de preuve acceptables incluent les registres d'inspection aux rayons X pour les puces BGA et les audits d'antioxydation des broches de composants.
- Clause 7.5.1 (Maîtrise de la production et de la prestation de services) : Le fournisseur doit tenir à jour des instructions de maintenance documentées, des équipements de test étalonnés et des environnements de test validés. Les éléments de preuve acceptables incluent les certificats d'étalonnage pour les oscilloscopes, les analyseurs de sécurité et les mesureurs de sortie acoustique.
- Clauses 7.5.8 (Identification) et 7.5.9 (Traçabilité) : Le fournisseur doit assurer une traçabilité complète par numéro de série et par lot pour chaque carte réparée ou composant remplacé. Chaque module réparé doit porter un code-barres de série inviolable relié à l'historique de son ordre de travail.
Quelles preuves de capacité devez-vous exiger au-delà de l'enregistrement ? (ISO 13485, tests sur machine réelle, couverture multimarque, délais d'exécution, garantie)
Étant donné que l'enregistrement d'établissement auprès de la FDA vérifie une formalité administrative plutôt qu'une compétence opérationnelle, les responsables des achats doivent appliquer un volet d'évaluation des capacités rigoureux. Des homologues de référence du secteur, tels qu'Innovatus Imaging, conseillent explicitement aux acheteurs d'« exiger qu'un prestataire de réparation soit certifié ISO 13485:2016 pour être qualifié » 7. Pour bâtir un audit fournisseur irréprochable, exigez des fournisseurs candidats qu'ils produisent des preuves vérifiables sur six piliers opérationnels fondamentaux :
Pilier 1 : certification SMQ ISO 13485:2016 accréditée : Exigez une copie d'un certificat ISO 13485 valide délivré par un organisme de certification accrédité par l'ANAB ou l'UKAS. Assurez-vous que le champ d'application du certificat mentionne explicitement « réparation, test, reconditionnement et distribution de systèmes d'échographie, cartes, alimentations et transducteurs ». La clause 7.4 de l'ISO 13485 impose aux fournisseurs certifiés de maintenir des contrôles stricts fondés sur les risques vis-à-vis des fournisseurs de composants de rang inférieur 6.
Pilier 2 : tests thermiques et de charge de 48 heures sur machine réelle : Les testeurs de composants d'établi ne peuvent pas simuler la formation de faisceau multiaxiale, la génération d'impulsions acoustiques ou la contrainte thermique en imagerie clinique continue. Exigez des fournisseurs qu'ils maintiennent en interne un parc de bancs de test OEM correspondants — tels que les GE Logiq E9/E10, Philips EPIQ 7/Affiniti, Siemens S2000, Mindray Resona et Canon Aplio — et qu'ils réalisent des tests continus de déverminage de 48 heures. La profondeur de diagnostic doit correspondre à la rigueur technique détaillée dans notre guide pratique du symptôme à la carte et à la cause racine qu'un fournisseur compétent en réparation de cartes doit être en mesure d'expliquer.
Pilier 3 : provenance des composants et vérification anti-contrefaçon : Demandez des protocoles écrits d'inspection des composants à réception. Comme détaillé dans la taxonomie de provenance des pièces et le protocole de qualification à réception, les fournisseurs qualifiés doivent inspecter les joints de soudure sous des stéréomicroscopes à fort grossissement, vérifier les codes de date du silicium et éliminer les circuits intégrés issus du marché gris ou contrefaits.
Pilier 4 : couverture technique multimarque approfondie : Vérifiez que le fournisseur dispose de capacités de réparation au niveau du composant sur plusieurs plateformes OEM (GE, Philips, Siemens, Canon, Mindray, Samsung Medison), plutôt que d'opérer comme un simple courtier de pièces ou un atelier limité à un seul modèle.
Pilier 5 : transparence des SLA commerciaux et des garanties : Exigez des accords sur les niveaux de service (SLA) contractuels clairs spécifiant un délai de réparation standard de 5 à 8 jours ouvrés, des options de stock pour échange anticipé et des garanties complètes d'au moins 90 jours couvrant les pièces et la main-d'œuvre.
Pilier 6 : logistique sous douane et conformité à l'exportation : Pour les réseaux de santé internationaux, vérifiez que le fournisseur opère depuis des installations sous douane sous contrôle douanier, avec des protocoles de transporteurs établis (DHL, FedEx, UPS) afin de garantir un dédouanement fluide et un emballage de protection antistatique ESD.
Comment élaborer une grille d'évaluation pondérée des fournisseurs en échographie ?
Afin d'éliminer tout biais dans la sélection des fournisseurs, les équipes d'achats du secteur de la santé doivent évaluer les fournisseurs candidats à l'aide d'une grille d'évaluation pondérée sur 100 points. Dans ce cadre équilibré, le prix ne représente que 15 % de la note totale, garantissant que le management de la qualité, la rigueur des tests sur machine réelle et la conformité demeurent les principaux critères de décision 7.
| Catégorie d'évaluation | Pondération | Critère de preuve pour le total des points (Validé) | Zéro point / Signaux d'alerte éliminatoires |
|---|---|---|---|
| Système de management de la qualité (ISO 13485) | 25% | Certificat ISO 13485:2016 accrédité couvrant la réparation/distribution en échographie ; enregistrements d'audit annuels. | Aucun SMQ, conformité auto-déclarée sans audit par une tierce partie, certificat expiré. |
| Rigueur des tests et parc de bancs de test | 25% | Parc interne de bancs de test de systèmes OEM ; journaux documentés de déverminage de 48 heures ; validation d'images DICOM. | Tests sur banc uniquement, aucun test sur machine réelle, absence d'équipements de test de charge/thermique. |
| Profondeur technique et couverture des marques | 20% | Capacités d'ingénierie multimarque (GE, Philips, Siemens, Canon, Mindray) ; réparation de cartes au niveau du composant. | Capacité limitée à un seul modèle, dépendance envers des sous-traitants tiers non vérifiés. |
| Garantie et SLA commerciaux | 15% | Garantie écrite de 90 jours ou plus, protocole clair de remplacement sous garantie, délai d'exécution standard de 5 à 8 jours. | Aucune garantie écrite, clauses ambiguës relatives aux défauts, délai d'exécution dépassant 20 jours. |
| Vérification réglementaire (enregistrement auprès de la FDA) | 10% | Enregistrement openFDA actif/numéro FEI vérifié ; codes produits correspondants ; déclarations réglementaires transparentes. | Allégation « Approuvé par la FDA », affichage de faux certificats, refus de communiquer le numéro FEI. |
| Logistique et réactivité du support | 5% | Emballage protégé contre les décharges électrostatiques (ESD), capacité de dédouanement international, rappel par un support technique dédié. | Expédition sans protection, aucune expérience du transport international, support technique lent. |
Source : Cadre d'achats SMQ de Rongtao Medical ; adapté des normes d'audit de la clause 7.4 de l'ISO 13485
Quelles formulations de demande de devis (RFQ) protègent un acheteur s'approvisionnant en pièces ou réparations pour échographes ?
Lors de l'émission de documents de demande de devis (RFQ, Request for Quotation) ou de la négociation d'accords-cadres de services (MSA, Master Service Agreements) portant sur la réparation de matériel d'échographie ou des pièces de rechange, les responsables des achats doivent intégrer des clauses obligatoires relatives à la conformité et aux preuves techniques. Ces garanties juridiques et opérationnelles protègent l'établissement de santé contre les composants contrefaits, les réparations non étalonnées et les fausses déclarations réglementaires. En outre, intégrer le protocole de réception en cinq étapes pour un système d'échographie d'occasion garantit l'intégrité globale du système lors de l'acquisition d'appareils reconditionnés, appuyé par les preuves issues des registres primaires sur la maintenance indépendante en échographie.
Les équipes d'achats peuvent copier et insérer la clause obligatoire d'exigence de preuves suivante directement dans leurs cahiers des charges d'appel d'offres et conditions de commande :
« Exigence obligatoire de preuves à fournir par le fournisseur : tous les soumissionnaires remettant des propositions pour la réparation de cartes électroniques d'échographie, le reconditionnement de transducteurs ou des pièces de rechange doivent fournir : (1) le numéro officiel d'identifiant d'établissement (FEI) en cas d'enregistrement auprès de la FDA américaine, ainsi que la déclaration des codes produits répertoriés ; (2) un certificat valide de système de management de la qualité ISO 13485:2016 délivré par un organisme de certification accrédité ; (3) une attestation écrite confirmant que toutes les cartes électroniques et sondes réparées subissent un test fonctionnel continu sur machine réelle d'au moins 48 heures sur des bancs de test OEM correspondants avant expédition ; et (4) des protocoles documentés relatifs à la provenance des composants entrants garantissant 100 % de vérification anticontrefaçon. Les propositions reposant uniquement sur des déclarations administratives d'enregistrement auprès de la FDA, sans certification ISO 13485 ni preuves de test sur machine réelle, seront jugées non conformes et rejetées. »
Processus étape par étape de qualification des fournisseurs et d'approvisionnement
Pour rendre ce modèle d'évaluation opérationnel, les équipes d'achats doivent suivre un processus de qualification des fournisseurs en cinq étapes avant d'émettre des bons de commande ou de signer des contrats de service à long terme :
- Étape 1 : Sélection initiale et vérification administrative : Recueillir les numéros FEI, les licences d'exploitation et les certificats ISO des fournisseurs candidats. Effectuer des recherches dans la base de données publique openFDA pour vérifier le statut actif de l'enregistrement, les codes produits répertoriés et les rôles de l'établissement.
- Étape 2 : Audit du SMQ et des certifications : Examiner le champ d'application du certificat ISO 13485:2016 du fournisseur. Confirmer que l'organisme de certification émetteur est accrédité par l'ANAB ou l'UKAS. Demander la table des matières du manuel qualité du fournisseur (couvrant l'article 7.4 Achats et l'article 7.5 Production et préparation du service).
- Étape 3 : Audit de l'infrastructure technique : Demander un inventaire documenté des bancs de test OEM internes du fournisseur (modèles, options logicielles, compatibilité des transducteurs). Exiger des exemples de rapports d'essais de déverminage de 48 heures et des enregistrements de validation d'images DICOM pour les réparations récentes de cartes.
- Étape 4 : Commande pilote et contrôle de la provenance : Passer une commande pilote unique de réparation ou d'échange standard anticipé pour un module non critique (par exemple, une alimentation auxiliaire ou une carte d'interface utilisateur du système). À réception, procéder à un contrôle à réception vérifiant l'emballage ESD, la traçabilité des numéros de série, la propreté physique et l'inclusion du certificat de test.
- Étape 5 : finalisation du contrat-cadre de services (MSA) : à l'issue d'une évaluation pilote concluante, concluez un MSA intégrant les critères de la grille d'évaluation en 100 points, les SLA standard de délai d'exécution de 5 à 8 jours, les garanties de 90 jours et la clause obligatoire relative aux éléments de preuve pour les RFQ.
Foire aux questions (FAQ)
Q1 : un fournisseur de réparation en échographie doit-il être enregistré auprès de la FDA pour réparer ma carte ?
Réponse : Pas nécessairement. En vertu du 21 CFR partie 807, les prestataires de maintenance indépendants qui effectuent une maintenance courante — ramenant une carte ou une sonde à ses spécifications d'origine OEM de performance et de sécurité sans modifier sa conception ni sa destination d'usage — sont exemptés de l'enregistrement d'établissement 2. Toutefois, si le fournisseur fabrique de nouveaux composants, importe des dispositifs étrangers ou réalise des opérations de remanufacturing, l'enregistrement et l'inscription au registre auprès de la FDA sont légalement requis.
Q2 : « Enregistré auprès de la FDA » est-il la même chose qu'« approuvé par la FDA » ?
Réponse : Absolument pas. En vertu du 21 CFR 807.39, l'enregistrement est une notification administrative informant la FDA de la localisation et des activités d'un établissement 3. Il ne dénote aucunement une approbation de la FDA, une autorisation 510(k) ou une caution de qualité. Présenter commercialement un établissement enregistré comme « approuvé par la FDA » est illégal et constitue un étiquetage trompeur (misbranding) au regard de la loi fédérale.
Q3 : puis-je faire confiance à un fournisseur de pièces d'échographie qui n'est pas enregistré auprès de la FDA ?
Réponse : Oui, à condition que le fournisseur présente des preuves techniques et de qualité solides. Recherchez une certification ISO 13485:2016, un parc de bancs de test multimarques, des conditions de garantie transparentes, une capacité diagnostique approfondie en réparation au composant et des références positives de confrères au sein de la communauté du génie biomédical.
Q4 : si la réparation effectuée par un fournisseur relève du remanufacturing, doit-il s'enregistrer et répertorier ses dispositifs auprès de la FDA ?
Réponse : Oui. Si les activités de réparation d'un prestataire de maintenance indépendant (ISO) altèrent de manière significative les performances, la sécurité ou la destination d'usage d'origine du dispositif (évaluation effectuée selon les lignes directrices finales de 2024 de la FDA sur le remanufacturing), l'entité est légalement qualifiée de remanufacturier et doit enregistrer son établissement, répertorier le dispositif et se conformer aux réglementations QMS (21 CFR partie 820) et MDR (21 CFR partie 803) 8.
Q5 : quel est l'élément de preuve le plus important à demander à un fournisseur de pièces ou de réparation en échographie ?
Réponse : Un certificat accrédité de système de management de la qualité ISO 13485:2016, associé à un rapport de test fonctionnel sur machine réelle de 48 heures pour le modèle exact de carte ou de transducteur pris en charge.
Q6 : comment les fournisseurs internationaux gèrent-ils les douanes et l'expédition sous douane pour les réparations de cartes ?
Réponse : Les fournisseurs internationaux qualifiés opèrent depuis des installations sous douane placées sous contrôle douanier. Ils utilisent des circuits de transport sous douane via des transporteurs express internationaux (DHL, FedEx, UPS) et établissent des déclarations douanières officielles (telles que l'exportation temporaire pour réparation), garantissant un dédouanement rapide à la sortie, sans retards liés aux taxes ou aux droits de douane.
Q7 : que se passe-t-il si une carte réparée tombe en panne pendant la période de garantie ?
Réponse : Un fournisseur qualifié applique un protocole clair d'autorisation de retour de matériel (RMA). Dans le cadre des conditions de garantie standard (généralement 90 jours), le fournisseur propose soit une unité en échange anticipé immédiat issue de son stock, soit une réparation sous garantie accélérée avec un délai d'exécution prioritaire, sans frais supplémentaires.
Q8 : pourquoi les tests réalisés uniquement sur banc sont-ils insuffisants pour les cartes électroniques d'échographie complexes ?
Réponse : Les conformateurs de faisceau, les canaux de traitement et les alimentations haute tension des échographes modernes fonctionnent sous des charges dynamiques multiaxiales. Les multimètres de banc et les testeurs de composants passifs ne peuvent pas simuler le traitement du signal acoustique en temps réel, la pondération dynamique d'ouverture, ni la dissipation thermique en imagerie continue. Seul un test sur machine réelle de 48 heures sur une console opérationnelle peut détecter les défaillances thermiques intermittentes.
Où se positionne Rongtao Medical — et où elle ne se positionne pas ?
Pour maintenir une totale transparence commerciale et technique, les acheteurs du secteur de la santé doivent comprendre précisément où se positionne Rongtao Medical au sein de la chaîne d'approvisionnement mondiale en échographie — et où se situent nos limites.
Où se positionne Rongtao Medical :
- Systèmes qualité certifiés : Rongtao Medical maintient une double certification SMQ ISO 13485:2016 et ISO 9001:2015, régissant l'ensemble des processus de réparation, de test et de distribution.
- Infrastructure de test sur machine réelle : Exploitation d'un centre de réparation spécialisé de 3,000 m² équipé de centaines de systèmes, de sondes et de plateformes de test OEM (GE, Philips, Siemens, Canon/Toshiba, Mindray, Samsung Medison), garantissant que chaque carte réparée subit un test en charge continue de 48 heures.
- Conditions de service transparentes : Fourniture d'un délai de réparation standard de 5 à 8 jours ouvrés, d'options d'échange anticipé et de garanties complètes d'au moins 90 jours sur toutes les cartes et sondes révisées.
- Logistique en zone sous douane : Exploitation d'une logistique d'exportation en entrepôt sous douane avec expéditions internationales sous contrôle douanier via DHL, FedEx et UPS.
Où ne se positionne PAS Rongtao Medical :
- Pas un représentant agréé par les OEM : Rongtao Medical est un prestataire de maintenance indépendant et un fournisseur de pièces détachées. Nous ne sommes pas affiliés à, sponsorisés par ou agréés par GE HealthCare, Philips, Siemens Healthineers, Canon Medical ou Mindray.
- Pas une équipe d'intervention clinique sur site : Nous n'assurons pas de déploiement d'urgence local sur site en milieu hospitalier en dehors des régions prises en charge ; notre modèle principal repose sur la réparation centralisée de cartes, le reconditionnement de transducteurs et la fourniture de pièces détachées.
- Aucune vente de composants non vérifiés : Nous n'expédions pas de pièces de récupération non vérifiées ou non testées sans une inspection complète sur machine réelle.
Transmission d'une demande prête pour devis :
Lorsque vous demandez un devis pour la réparation d'une carte d'échographie, la révision d'une sonde ou une pièce de rechange, veuillez fournir : (1) la marque OEM et la gamme de modèle du système ; (2) la référence fabricant et la révision ; (3) des photos haute résolution des deux faces de la carte et de l'étiquette ; (4) le symptôme observé ou le code d'erreur ; (5) la quantité ; et (6) le pays de destination. Notre équipe d'ingénierie fournira une évaluation technique, la disponibilité en stock et un devis de service vérifié sous 24 heures. Découvrez nos offres de services en échographie, consultez nos normes d'assurance qualité et notre processus de flux de réparation, ou contactez directement notre équipe d'ingénierie technique.