
Introducción: desvincular el registro regulatorio de la capacidad técnica
Cuando un departamento de ingeniería clínica, una organización de servicio independiente (ISO) o un distribuidor de equipos médicos se enfrenta a una falla urgente de hardware —como un sistema GE Logiq E9 que no arranca, una placa formadora de haz intermitente de Philips EPIQ 7 o un arreglo acústico dañado de Siemens S2000 4V1c—, obtener repuestos verificados o una reparación especializada de placas es crítico en términos de tiempo. Durante la búsqueda de proveedores, los responsables de compras encuentran sitios web de proveedores que exhiben insignias destacadas que declaran 'Establecimiento registrado ante la FDA' junto a 'Certificado en ISO 13485' y 'Calidad OEM garantizada'. Para el personal no regulatorio, estas afirmaciones de marketing a menudo se combinan en una sola impresión de aprobación regulatoria oficial y competencia técnica verificada 1.
Sin embargo, considerar el registro regulatorio administrativo como un indicador de la capacidad técnica de reparación introduce graves riesgos operativos, financieros y clínicos. Presentar un registro anual de establecimiento ante la Administración de Alimentos y Medicamentos de EE. UU. requiere pagar una tarifa de usuario administrativa autorizada por el Congreso y enviar los datos de la dirección de las instalaciones; esto no evalúa si el proveedor posee osciloscopios multicanal calibrados, opera estaciones de trabajo protegidas contra descargas electrostáticas (ESD), mantiene una flota de bancos de prueba funcionales de fabricantes de equipos originales (OEM) o aplica una inspección rigurosa de la procedencia de los componentes. Confundir la notificación regulatoria con la ejecución operativa expone a los sistemas de salud a fallas prematuras de componentes, resultados diagnósticos descalibrados y tiempos de inactividad irrecuperables.
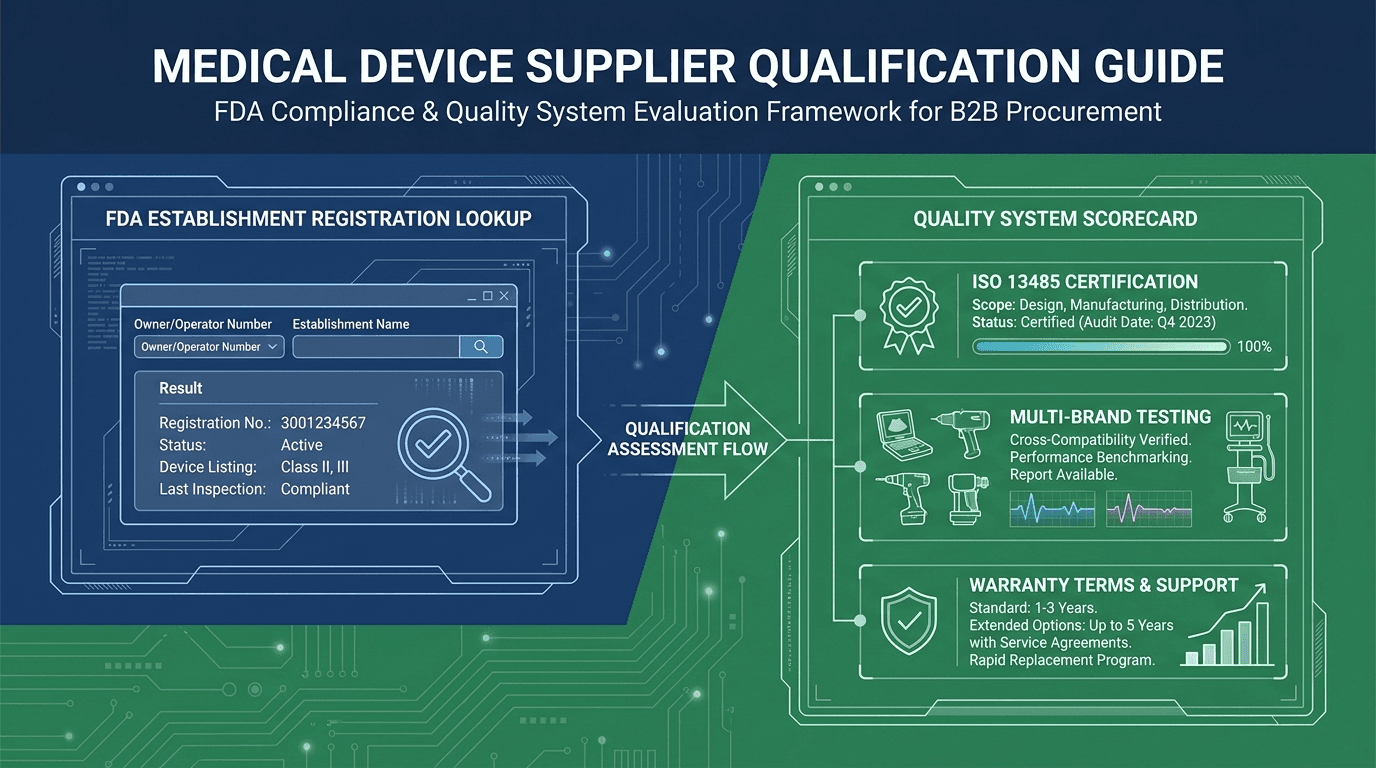
Para establecer un protocolo defendible de calificación de proveedores, las organizaciones de atención médica deben implementar una estructura de auditoría de dos niveles: una Capa de Verificación administrativa que descifra los registros regulatorios públicos oficiales, combinada con una rigurosa Capa de Capacidad que evalúa los sistemas de gestión de calidad, la infraestructura de prueba en equipo real, la cobertura de ingeniería multimarca y la transparencia comercial.
¿Qué demuestra realmente un 'proveedor de ultrasonido registrado ante la FDA' —y qué no?
El registro de establecimientos y el listado de dispositivos de la FDA están autorizados en virtud de la Sección 510 de la Ley Federal de Alimentos, Medicamentos y Cosméticos (FD&C) y codificados en el 21 CFR Parte 807 4. El objetivo principal de la Parte 807 es la transparencia administrativa: proporciona a la FDA un registro exhaustivo de las ubicaciones físicas donde se fabrican, procesan, envasan, reetiquetan o importan dispositivos médicos a los Estados Unidos 2.
Para evitar que las entidades comerciales utilicen el registro administrativo para dar a entender el respaldo gubernamental, la normativa federal contiene una prohibición legal explícita. De conformidad con el 21 CFR 807.39, la FDA establece:
"El registro de un establecimiento de dispositivos o la asignación de un número de registro no denota en modo alguno la aprobación del establecimiento o de sus productos. Cualquier declaración que cree la impresión de aprobación oficial debido a la posesión de un número de registro es engañosa y constituye rotulación indebida." 3
Además, la FDA no emite certificados físicos de registro en papel. Los 'Certificados de registro de la FDA' de terceros exhibidos en los sitios web de los proveedores son emitidos por agencias privadas de consultoría regulatoria para confirmar que se presentó un registro electrónico anual mediante el Sistema Unificado de Registro y Listado de la FDA (FURLS) y que se abonó la tarifa de usuario obligatoria establecida por el Congreso. Comprender lo que el registro demuestra legalmente frente a lo que no demuestra es fundamental para el cumplimiento en las adquisiciones.
| Dimensión de evaluación | Lo que demuestra el registro ante la FDA | Lo que NO demuestra el registro ante la FDA | Evidencia obligatoria requerida para la auditoría |
|---|---|---|---|
| Identidad y propiedad de las instalaciones | Confirma la dirección física, el número FEI y el registro de propietario/operador en la base de datos de la FDA. | No demuestra que la instalación cuente con salas limpias, bancos de trabajo con protección ESD ni herramientas de diagnóstico. | Verificar el número FEI en la base de datos de openFDA; solicitar un recorrido en video de las instalaciones o un informe de auditoría de terceros. |
| Listado de actividades de dispositivos | Declara que el establecimiento gestiona códigos de producto específicos (p. ej., ITX, IYO, IYN). | No demuestra que la empresa repare, reacondicione o calibre módulos según las especificaciones del OEM. | Inspeccionar los códigos de producto listados; exigir registros de prueba de carga continua en equipo real durante 48 horas. |
| Tipo de establecimiento regulatorio | Identifica la función de la entidad: Fabricante, Fabricante por contrato, Importador o Remanufacturador. | No otorga autorización 510(k), aprobación PMA ni respaldo de seguridad para reparaciones de terceros. | Coteje el campo establishment_type; cite la prohibición de etiquetado engañoso de 21 CFR 807.39 en las solicitudes de cotización. |
| Sistema de gestión de calidad | Confirma el pago de la tarifa anual de registro y la presentación electrónica para el año calendario en curso. | No verifica el cumplimiento de las normas del sistema de calidad ISO 13485:2016 o 21 CFR Parte 820. | Exija un certificado acreditado de ISO 13485:2016 que cubra la reparación y distribución de ultrasonido. |
| Profundidad del diagnóstico técnico | No se audita la competencia de los técnicos, los esquemas de circuitos, las técnicas de soldadura ni los dispositivos de prueba. | No demuestra que el personal pueda diagnosticar errores de FPGA, deterioro de los elementos de cristal o rizado de la fuente de alimentación. | Exija informes de causa raíz de fallas del síntoma a la placa y registros de certificación de los técnicos. |
| Procedencia de los componentes | No audita las cadenas de suministro de componentes entrantes, las piezas del mercado gris ni el origen de los chips. | No impide la instalación de chips microelectrónicos recuperados, falsificados o degradados. | Exija una inspección de recepción documentada contra falsificaciones y registros de trazabilidad de componentes. |
| Garantía y cumplimiento comercial | La FDA no supervisa contratos comerciales, plazos de entrega, políticas de intercambio ni garantías. | No garantiza que el proveedor cumpla las garantías de 90 días ni que proporcione intercambio anticipado de emergencia. | Exija términos contractuales de garantía por escrito, SLA definidos para los plazos de respuesta de RMA y referencias crediticias. |
Fuente: FDA de EE. UU., 21 CFR Parte 807; conjunto de datos de registro de dispositivos de openFDA; análisis de Rongtao Medical
¿Cómo consultar el registro de establecimiento ante la FDA de un proveedor y sus códigos de producto listados?
Los responsables de compras y gerentes de HTM pueden realizar una auditoría independiente del estado regulatorio de cualquier proveedor candidato en menos de dos minutos utilizando la base de datos pública Establishment Registration & Device Listing de la FDA o los endpoints de la API de openFDA 5. Al realizar una consulta regulatoria, siga este procedimiento paso a paso:
- Solicite los identificadores oficiales del establecimiento: Exija a los proveedores candidatos que proporcionen su número de Facility Establishment Identifier (FEI) de 10 dígitos, su número de registro de 7 dígitos o su número de propietario/operador en todas las cotizaciones formales.
- Busque en el portal oficial de la base de datos de la FDA: Consulte la base de datos Establishment Registration de la FDA. Realice la búsqueda utilizando la razón social exacta, el número FEI o el número de registro.
- Verifique el vencimiento del registro y el período de vigencia: Asegúrese de que el estado del registro del establecimiento figure como 'Active' para el año en curso. La renovación anual del registro debe realizarse entre el 1 de octubre y el 31 de diciembre de cada año calendario.
- Audite los códigos de producto de ultrasonido diagnóstico: Verifique que el establecimiento incluya activamente códigos de producto relevantes para hardware de ultrasonido diagnóstico:
• ITX: Transductor ultrasónico de diagnóstico (21 CFR 892.1570, Clase II)
• IYO: Sistema de imagen ultrasónico por eco pulsado (21 CFR 892.1560, Clase II)
• IYN: Sistema de imagen ultrasónico Doppler pulsado (21 CFR 892.1550, Clase II)
• JAF / JOP / MUI / KNG: Monitores ultrasónicos, transductores y medios de acoplamiento adicionales. - Inspeccione los tipos de establecimiento operativo: Examine las funciones operativas declaradas y asignadas a la instalación, como 'Manufacture Medical Device', 'Contract Manufacturer', 'Specification Developer', 'Initial Importer' o 'Remanufacture Medical Device'.
Panorama del sector: qué revelan los datos de openFDA sobre los establecimientos de ultrasonido registrados
Para establecer una línea de base empírica de la base global de proveedores de ultrasonido registrados, realizamos un análisis de la base de datos oficial Device Registration & Listing de openFDA (instantánea de registro de establecimientos de la FDA a julio de 2026, que comprende un total de 419,651 registros de establecimiento-listado) 5.
Al filtrar el conjunto de datos por los códigos de producto principales de ultrasonido diagnóstico (ITX, IYO, IYN, JAF, JOP, MUI, KNG) se obtienen exactamente 504 establecimientos distintos (FEI) en todo el mundo. Los hallazgos clave de este conjunto de datos global incluyen:
- Instalaciones de espectro completo frente a instalaciones de nicho: De los 504 establecimientos registrados, exactamente 191 FEI distintos listan los tres códigos principales de sistemas y transductores (ITX & IYO & IYN). Esto indica que menos del 38% de las instalaciones de ultrasonido registradas mantienen un alcance integral de fabricación o distribución de hardware y sondas.
- Escasez de remanufacturadores declarados: Solo 6 FEI distintos en toda la base de datos global declaran explícitamente un tipo de establecimiento de 'Remanufactura de dispositivos médicos' para códigos de producto de ultrasonido. Esto confirma que la remanufactura de dispositivos médicos —la cual implica acciones que alteran el rendimiento, la seguridad o el uso previsto de un dispositivo— es una actividad especializada y sumamente restringida, distinta del servicio rutinario de terceros 8.
- Concentración geográfica: Los establecimientos de ultrasonido registrados se ubican en 12+ países. Estados Unidos concentra 230 FEI distintos (45.6%), seguido de China (66 FEI, 13.1%), Japón (27 FEI, 5.4%), Francia (17 FEI), Corea del Sur (16 FEI), Canadá (15 FEI), México (15 FEI), el Reino Unido (12 FEI), los Países Bajos (11 FEI), Alemania (9 FEI), Malasia (7 FEI) y Taiwán (7 FEI).
- Distribución de roles operativos: Entre los 504 FEI, los tipos de establecimiento declarados incluyen: Fabricación de dispositivos médicos (228 FEI), Fabricante por contrato (100 FEI), Desarrollador de especificaciones (73 FEI), Establecimiento de archivo de quejas según 21 CFR 820.198 (66 FEI), Reempaque o reetiquetado (66 FEI), Exportación de dispositivos a EE. UU. (61 FEI), Esterilizador por contrato (47 FEI) y Remanufactura de dispositivos médicos (6 FEI).
| País / Jurisdicción | Recuento de FEI distintos | Participación en la base global | Operaciones regionales principales | Contribución clave a la cadena de suministro |
|---|---|---|---|---|
| Estados Unidos (US) | 230 FEI | 45.6% | Sedes de OEM, centros de servicio de ISO, importaciones | Servicio hospitalario nacional, ensamblaje por contrato, distribución global |
| República Popular China (CN) | 66 FEI | 13.1% | Fabricación de transductores, reparación de PCB, ensamblaje de módulos | Suministro global de placas de repuesto, fabricación de matrices acústicas |
| Japón (JP) | 27 FEI | 5.4% | I+D principal de OEM (Canon/Toshiba, Hitachi/Fujifilm) | Ingeniería de sistemas de alta gama, tecnología de transductores monocristalinos |
| Francia (FR) | 17 FEI | 3.4% | Ensamblaje especializado de transductores, instalaciones de reparación de sondas | Reparación europea especializada de sondas, fabricación de elementos piezoeléctricos |
| Corea del Sur (KR) | 16 FEI | 3.2% | Fabricación de OEM (Samsung Medison), desarrollo de sondas | Producción de consolas de gama media/alta, ensamblaje de sondas con semiconductores |
| Canadá (CA) | 15 FEI | 3.0% | Fabricación de subensamblajes especializados, I+D de software | Operaciones regionales de servicio de ISO, reacondicionamiento de módulos |
| México (MX) | 15 FEI | 3.0% | Fabricación por contrato nearshore, reparación de subensamblajes | Logística aduanera en América del Norte, reacondicionamiento de placas de consolas |
| Reino Unido (GB) | 12 FEI | 2.4% | Centros de servicio ISO, laboratorios de reparación de transductores | Mantenimiento de flotas del Reino Unido/NHS, reparación especializada de aliviadores de tensión de sondas |
| Países Bajos (NL) | 11 FEI | 2.2% | Logística europea de OEM (Philips), centros de distribución | Almacenamiento central y reacondicionamiento de repuestos para Europa |
| Alemania (DE) | 9 FEI | 1.8% | Fabricación principal de OEM (Siemens Healthineers) | Ensamblaje de consolas de gama alta, ingeniería avanzada de formadores de haces |
Fuente: Instantánea de registro y listado de dispositivos de openFDA (julio de 2026); análisis agregado local
Comparación de los marcos globales de registro de dispositivos médicos: EE. UU., UE, Reino Unido, China y Japón
Para grupos hospitalarios internacionales y distribuidores multirregionales de equipos, la calificación de proveedores se extiende más allá de las regulaciones de la FDA de EE. UU. Distintas jurisdicciones geográficas aplican diferentes normas de registro de establecimientos, números únicos de registro y límites para el servicio de terceros:
- Estados Unidos (FDA - 21 CFR Parte 807): Se centra en el registro anual de establecimientos a través de FURLS y en el listado de códigos de producto de dispositivos. El registro es una notificación administrativa y no constituye la autorización ni la aprobación del dispositivo.
- Unión Europea (MDR de la UE 2017/745 - EUDAMED): Los operadores económicos (fabricantes, representantes autorizados, importadores) deben registrarse en EUDAMED para obtener un Número Único de Registro (SRN). En virtud del artículo 23 del MDR de la UE, los operadores económicos que suministran repuestos destinados específicamente a reemplazar piezas de un dispositivo sin cambiar su rendimiento no están clasificados como fabricantes.
- Reino Unido (MHRA): Tras el Brexit, todos los dispositivos médicos comercializados en el mercado del Reino Unido deben estar registrados ante la Agencia Reguladora de Medicamentos y Productos Sanitarios (MHRA). Los fabricantes extranjeros deben designar una Persona Responsable en el Reino Unido (UKRP).
- China (NMPA): Los fabricantes nacionales y extranjeros deben registrar sus instalaciones de producción y obtener certificados de registro de dispositivos médicos (Clase II/III). Las entidades de servicio de terceros operan bajo estrictas normas de estándares de gestión de calidad para el mantenimiento de dispositivos médicos.
- Japón (PMDA / MHLW): Los fabricantes deben obtener la Licencia Comercial para la Fabricación de Dispositivos Médicos y registrar los sitios de fabricación (Toroku). Los establecimientos extranjeros deben presentar el Registro de Fabricante Extranjero de Dispositivos Médicos.
Quiénes deben registrarse: fabricantes, fabricantes por contrato, refabricantes, importadores — ¿y quiénes están exentos?
Determinar si un proveedor de repuestos o reparación de ultrasonido está legalmente obligado a mantener el registro de establecimiento ante la FDA depende de las actividades físicas precisas realizadas en sus instalaciones 2. Conforme a 21 CFR 807.20, las obligaciones regulatorias se clasifican de la siguiente manera:
- Entidades obligadas a registrarse y listar: Fabricantes de equipos originales (OEM), fabricantes por contrato que ensamblan componentes según especificaciones de terceros, desarrolladores de especificaciones, reempaquetadores/reetiquetadores, importadores iniciales de dispositivos extranjeros y entidades que realizan refabricación.
- Entidades de servicio exentas: Las organizaciones de servicio independiente (ISO), talleres de reparación de terceros, departamentos de ingeniería biomédica e ingenieros de servicio de campo que realizan servicio de rutina —definido como restaurar un dispositivo a sus especificaciones originales de rendimiento y seguridad sin alterar el diseño ni el uso previsto— están exentos de los requisitos de registro de establecimiento y listado.
- La línea de decisión entre servicio y refabricación: En mayo de 2024, la FDA publicó su guía final Remanufacturing of Medical Devices 8. La guía establece una evaluación de seis factores para determinar si una actividad constituye servicio o refabricación. Tal como se analiza en el límite entre servicio y refabricación de la FDA que decide cuándo una entidad de servicio debe registrarse y listar, reemplazar un componente averiado en un conformador de haz de GE Logiq E9 con un componente equivalente según especificaciones del OEM es servicio. Sin embargo, rediseñar las pistas de una placa de circuito, alterar el firmware de procesamiento o cambiar la carcasa de una sonda con materiales no equivalentes constituye refabricación —lo que exige el registro obligatorio de establecimiento, presentaciones 510(k) y el cumplimiento del QMS.
Desglose técnico detallado: modos de falla de placas de circuito y componentes en plataformas clave de ultrasonido
Un proveedor independiente de reparación de ultrasonido verdaderamente calificado debe demostrar profundas capacidades de diagnóstico técnico en las principales plataformas OEM. Un revendedor superficial de piezas no puede realizar diagnósticos a nivel de chip ni análisis de fallas de causa raíz. A continuación se presenta un desglose exhaustivo de los modos de falla de componentes observados en plataformas de ultrasonido de alta densidad:
| Plataforma de ultrasonido | Módulo / placa objetivo | Síntoma diagnóstico observado | Falla de causa raíz del componente | Dispositivo de prueba requerido para ISO |
|---|---|---|---|---|
| GE Logiq E9 o Voluson E10 | Placa del conformador de haz GRX / GTX | Pérdidas verticales de imagen, artefactos de líneas acústicas, ruido de canal | Falla del CI MUX de alto voltaje, fatiga de soldadura en FPGA BGA, cortocircuito en capacitor de desacoplo | Prueba de burn-in en consola completa con sonda matricial 4D, ciclado térmico de 48 horas |
| GE Logiq E9 o E10 | Fuente de alimentación APS / GFI | Apagado del sistema durante Doppler de pulso alto, bucle de reinicio | Ruptura del MOSFET de conmutación primario, degradación de la ESR del capacitor electrolítico | Banco de carga electrónica programable, auditoría del voltaje de rizado con osciloscopio |
| Philips EPIQ 7 / Affiniti | AIM (Interfaz de adquisición) | Error de reconocimiento del transductor, falla en el handshake de ID de la sonda, pérdida de señal | Erosión de contactos de relé, corrupción de EEPROM, ruptura del diodo de protección del front-end | Consola de prueba EPIQ, prueba automatizada de inserción de conectores para múltiples sondas |
| Philips EPIQ 7 / Affiniti | Placa de PC del controlador host | Bloqueo del sistema en la pantalla de inicio, error de exportación DICOM, falla del sistema operativo | Sobrecalentamiento del CI puente PCIe, falla de sectores del SSD, degradación por errores de bits en RAM | Suite de software de pruebas de estrés, ciclo de estrés en cámara térmica |
| Siemens S2000 o Sequoia | Placa TI (interfaz del transmisor) | Sectores acústicos oscuros, desviación de velocidad en Doppler color, baja ganancia | Ruptura térmica del CI pulsador de alto voltaje, falla en el aislamiento del transformador | Banco de pruebas S2000, verificación de salida acústica con hidrófono |
| Mindray Resona 7 o DC-80 | Procesamiento central / Transmisión | Elevación del piso de ruido en la imagen, distorsión en el renderizado volumétrico 3D | Estrangulamiento térmico del chip DSP, desviación del reloj de muestreo del ADC de alta velocidad | Banco de pruebas en consola Resona, auditoría de dianas de calibración en fantoma |
Fuente: Base de datos de ingeniería de Rongtao Medical; análisis de fallas de campo observadas en plataformas GE, Philips, Siemens y Mindray
Auditoría de las cláusulas de control de compras y servicios bajo ISO 13485:2016 para proveedores de ultrasonido
Al auditar el Sistema de Gestión de Calidad bajo ISO 13485:2016 de un proveedor de ultrasonido, los responsables de adquisiciones deben mirar más allá del certificado de portada y auditar la implementación operativa de cláusulas específicas del SGC 6:
- Cláusula 7.4.1 (Proceso de compras): El proveedor debe mantener criterios documentados para evaluar, seleccionar y supervisar a los subproveedores de componentes. Pregunte a los proveedores candidatos: '¿Cómo califica a los proveedores de circuitos integrados de alto voltaje y materiales piezocerámicos?'
- Cláusula 7.4.3 (Verificación de los productos comprados): El proveedor debe establecer procedimientos de inspección de recepción para verificar que los componentes sin procesar cumplan con los requisitos especificados. La evidencia aceptable incluye registros de inspección por rayos X para chips BGA y auditorías de antioxidación en pines de componentes.
- Cláusula 7.5.1 (Control de la producción y de la prestación del servicio): El proveedor debe mantener instrucciones de servicio documentadas, equipos de prueba calibrados y entornos de prueba validados. La evidencia aceptable incluye certificados de calibración para osciloscopios, analizadores de seguridad y medidores de salida acústica.
- Cláusula 7.5.8 (Identificación) y 7.5.9 (Trazabilidad): El proveedor debe mantener una trazabilidad completa por número de serie y lote para cada placa reparada o componente reemplazado. Cada módulo reparado debe llevar un código de barras de serie con evidencia de manipulación vinculado al historial de su orden de trabajo.
¿Qué evidencia de capacidad debe exigir más allá del registro? (ISO 13485, pruebas en equipo real, cobertura multimarca, tiempo de respuesta, garantía)
Dado que el registro de establecimiento ante la FDA verifica el trámite administrativo en lugar de la competencia operativa, los líderes de compras deben exigir una rigurosa capa de capacidad. Referentes destacados del sector, como Innovatus Imaging, aconsejan explícitamente a los compradores 'insistir en que un proveedor de reparaciones cuente con la certificación ISO 13485:2016 para calificar' 7. Para estructurar una auditoría de proveedores infalible, exija a los proveedores candidatos que presenten evidencia verificable en seis pilares operativos fundamentales:
Pilar 1: Certificación acreditada de SGC ISO 13485:2016: Exija una copia de un certificado ISO 13485 activo emitido por un organismo de registro acreditado por ANAB o UKAS. Asegúrese de que el alcance del certificado enumere explícitamente 'reparación, pruebas, reacondicionamiento y distribución de sistemas de ultrasonido, placas de circuito, fuentes de alimentación y transductores'. La cláusula 7.4 de ISO 13485 exige que los proveedores certificados mantengan controles estrictos basados en el riesgo sobre los proveedores de componentes de nivel inferior 6.
Pilar 2: Pruebas térmicas y de carga en equipo real de 48 horas: Los comprobadores de componentes de sobremesa no pueden simular la conformación de haces multiaxial, la generación de pulsos acústicos ni el estrés térmico bajo adquisición continua de imágenes clínicas. Exija a los proveedores que mantengan flotas internas de bancos de prueba OEM correspondientes—como GE Logiq E9/E10, Philips EPIQ 7/Affiniti, Siemens S2000, Mindray Resona y Canon Aplio—y que realicen pruebas continuas de burn-in de 48 horas. La profundidad diagnóstica debe coincidir con el rigor técnico detallado en nuestra guía de campo de síntoma a placa y a causa raíz que un proveedor competente de reparación de placas debería poder explicar.
Pilar 3: Procedencia de componentes y verificación antifalsificación: Solicite protocolos escritos de inspección de componentes entrantes. Como se detalla en la taxonomía de procedencia de piezas y el protocolo de calificación de recepción, los proveedores calificados deben inspeccionar las uniones de soldadura bajo estereomicroscopios de gran aumento, verificar los códigos de fecha del silicio y eliminar circuitos integrados del mercado gris o falsificados.
Pilar 4: Cobertura profunda de ingeniería multimarca: Verifique que el proveedor mantenga capacidades de reparación a nivel de chip en múltiples plataformas OEM (GE, Philips, Siemens, Canon, Mindray, Samsung Medison), en lugar de operar como un simple intermediario de piezas o un taller de un solo modelo.
Pilar 5: Transparencia comercial en SLA y garantías: Exija acuerdos de nivel de servicio (SLA) contractuales claros que especifiquen un plazo de reparación estándar de 5 a 8 días hábiles, opciones de inventario para intercambio anticipado y garantías integrales mínimas de 90 días que cubran piezas y mano de obra.
Pilar 6: Logística de cadena fiscalizada y cumplimiento de exportaciones: Para las redes internacionales de atención médica, verifique que el proveedor opere desde instalaciones en depósito aduanero supervisadas por la aduana con protocolos establecidos para transportistas (DHL, FedEx, UPS) a fin de garantizar un despacho aduanero fluido y embalaje de protección antiestática contra ESD.
¿Cómo se elabora una tarjeta de puntuación ponderada para proveedores de ultrasonido?
Para eliminar el sesgo en la selección de proveedores, los equipos de adquisiciones del sector salud deben evaluar a los proveedores candidatos mediante una tarjeta de puntuación ponderada de 100 puntos. En este marco equilibrado, el precio representa solo el 15 % de la puntuación total, lo que garantiza que la gestión de la calidad, el rigor de las pruebas en equipo real y el cumplimiento sigan siendo los principales factores determinantes de la decisión 7.
| Categoría de evaluación | Ponderación | Estándar de evidencia para puntuación completa (Aprobado) | Cero puntos / Señales de alerta descalificatorias |
|---|---|---|---|
| Sistema de gestión de la calidad (ISO 13485) | 25% | Certificado acreditado ISO 13485:2016 que cubre la reparación/distribución de ultrasonido; registros de auditoría anual. | Sin SGC, cumplimiento autodeclarado sin auditoría de terceros, certificado vencido. |
| Rigor de las pruebas y flota de bancos de prueba | 25% | Flota interna de bancos de prueba de sistemas OEM; registros documentados de burn-in de 48 horas; validación de imágenes DICOM. | Pruebas únicamente en banco, sin pruebas en equipo real, falta de equipos de prueba de carga/térmica. |
| Profundidad técnica y cobertura de marcas | 20% | Capacidad de ingeniería multimarca (GE, Philips, Siemens, Canon, Mindray); reparación de placas a nivel de chip. | Capacidad para un solo modelo, dependencia de subcontratistas externos no verificados. |
| Garantía y SLA comerciales | 15% | Garantía por escrito de más de 90 días, protocolo claro de reemplazo bajo garantía, tiempo de respuesta estándar de 5 a 8 días. | Sin garantía por escrito, cláusulas ambiguas sobre defectos, tiempo de respuesta superior a 20 días. |
| Verificación regulatoria (registro ante la FDA) | 10% | Listado activo en openFDA/FEI verificado; códigos de producto coincidentes; declaraciones regulatorias transparentes. | Afirmar estar 'Aprobado por la FDA', exhibir certificados falsos, negarse a divulgar el FEI. |
| Logística y capacidad de respuesta del soporte | 5% | Embalaje con protección contra ESD, capacidad de despacho aduanero internacional, devolución de llamada de soporte técnico dedicado. | Envío sin protección, sin experiencia en envíos internacionales, soporte técnico demorado. |
Fuente: Marco de adquisiciones del SGC de Rongtao Medical; adaptado de los estándares de auditoría de la cláusula 7.4 de ISO 13485
¿Qué cláusulas de la RFQ protegen al comprador al adquirir repuestos o reparación de ultrasonido?
Al emitir documentos de solicitud de cotización (RFQ) o negociar acuerdos marco de servicios (MSA) para la reparación de hardware de ultrasonido o repuestos, los responsables de adquisiciones deben incluir cláusulas obligatorias de cumplimiento y evidencia técnica. Estas salvaguardas legales y operativas protegen al sistema de salud frente a componentes falsificados, reparaciones sin calibrar y declaraciones regulatorias engañosas. Asimismo, integrar la prueba de aceptación de cinco etapas para un sistema de ultrasonido usado garantiza la integridad a nivel de sistema al adquirir unidades reacondicionadas, con el respaldo de la evidencia de registros primarios sobre el servicio independiente de ultrasonido.
Los equipos de adquisiciones pueden copiar e insertar la siguiente cláusula obligatoria de evidencia directamente en los pliegos de licitación y en los términos de las órdenes de compra:
"Requisito obligatorio de evidencia del proveedor: Todos los oferentes que presenten propuestas para la reparación de placas de circuito de ultrasonido, el reacondicionamiento de transductores o repuestos deben presentar: (1) Número oficial de Identificador de Establecimiento de Instalación (FEI) si están registrados ante la FDA de EE. UU., junto con la declaración de los códigos de producto listados; (2) Certificado válido del Sistema de Gestión de Calidad ISO 13485:2016 emitido por un organismo de certificación acreditado; (3) Certificación por escrito de que todas las placas de circuito y conjuntos de sondas reparados se someten a una prueba funcional continua en equipo real de un mínimo de 48 horas en bancos de prueba de sistemas OEM coincidentes antes de su despacho; y (4) Protocolos documentados de procedencia de componentes entrantes que garanticen una verificación antifalsificación del 100%. Las propuestas que se basen únicamente en registros administrativos ante la FDA sin certificación ISO 13485 ni evidencia de pruebas en equipo real se considerarán no conformes y serán rechazadas."
Flujo de trabajo paso a paso para la calificación de proveedores y adquisiciones
Para poner en práctica este modelo de evaluación, los equipos de adquisiciones deben seguir un flujo de trabajo de calificación de proveedores en cinco etapas antes de emitir órdenes de compra o firmar contratos de servicio a largo plazo:
- Etapa 1: Selección inicial y verificación administrativa: Recopile los números FEI, licencias comerciales y certificados ISO de los proveedores candidatos. Busque en la base de datos pública openFDA para verificar el estado de registro activo, los códigos de producto listados y las funciones del establecimiento.
- Etapa 2: Auditoría del SGC y de la certificación: Inspeccione el alcance del certificado ISO 13485:2016 del proveedor. Confirme que el organismo de certificación emisor esté acreditado por ANAB o UKAS. Solicite el índice del Manual de Calidad del proveedor (que cubre la Cláusula 7.4 Compras y la Cláusula 7.5 Producción y prestación del servicio).
- Etapa 3: Auditoría de infraestructura técnica: Solicite un inventario documentado de los bancos de prueba OEM internos del proveedor (modelos, opciones de software, compatibilidad de transductores). Exija informes de muestra de pruebas de burn-in de 48 horas y registros de validación de imágenes DICOM para reparaciones recientes de placas.
- Etapa 4: Pedido piloto e inspección de procedencia: Realice un único pedido piloto de reparación o de intercambio anticipado para un módulo no crítico (por ejemplo, una fuente de alimentación auxiliar o una placa de interfaz de usuario del sistema). Al recibirlo, lleve a cabo una inspección de recepción para verificar el embalaje con protección contra ESD, la trazabilidad por número de serie, la limpieza física y la inclusión del certificado de prueba.
- Etapa 5: Finalización del Acuerdo Marco de Servicios (MSA): Tras una evaluación piloto exitosa, suscriba un MSA que incorpore los estándares del cuadro de puntuación de 100 puntos, SLA de tiempo de respuesta estándar de 5 a 8 días, garantías de 90 días y la cláusula obligatoria de evidencia de la RFQ.
Preguntas frecuentes (FAQ)
P1: ¿Es necesario que un proveedor de reparación de ultrasonido esté registrado ante la FDA para reparar mi placa?
Respuesta: No necesariamente. Conforme a 21 CFR Parte 807, las organizaciones de servicio independiente que realizan servicio rutinario —devolviendo una placa o sonda a sus especificaciones originales de rendimiento y seguridad del OEM sin alterar el diseño ni el uso previsto— están exentas del registro de establecimiento 2. Sin embargo, si el proveedor fabrica componentes nuevos, importa dispositivos extranjeros o realiza remanufactura, el registro y listado ante la FDA son legalmente obligatorios.
P2: ¿Es 'registrado ante la FDA' lo mismo que 'aprobado por la FDA'?
Respuesta: Absolutamente no. Conforme a 21 CFR 807.39, el registro es una notificación administrativa que informa a la FDA sobre la ubicación y las actividades de una instalación 3. No denota aprobación de la FDA, autorización 510(k) ni respaldo de calidad. Comercializar una instalación registrada como 'aprobada por la FDA' es ilegal y constituye rotulación falsa o engañosa según la ley federal.
P3: ¿Puedo confiar en un proveedor de repuestos de ultrasonido que no esté registrado ante la FDA?
Respuesta: Sí, siempre que el proveedor presente evidencia técnica y de calidad sólida. Busque la certificación ISO 13485:2016, flotas de bancos de prueba multimarca, términos de garantía transparentes, profundidad diagnóstica de reparación a nivel de chip y referencias positivas de colegas dentro de la comunidad de ingeniería biomédica.
P4: Si la reparación de un proveedor pasa al ámbito de la remanufactura, ¿debe registrarse y listar ante la FDA?
Respuesta: Sí. Si las actividades de reparación de una ISO alteran significativamente el rendimiento original, la seguridad o el uso previsto del dispositivo (evaluado según la Guía Final sobre Remanufactura de 2024 de la FDA), la entidad queda clasificada legalmente como remanufacturador y debe registrar su establecimiento, listar el dispositivo y cumplir con las regulaciones de QMS (21 CFR Parte 820) y MDR (21 CFR Parte 803) 8.
P5: ¿Cuál es la evidencia individual más importante que se debe solicitar a un proveedor de repuestos o reparación de ultrasonido?
Respuesta: Un certificado acreditado de Sistema de Gestión de Calidad ISO 13485:2016 junto con un informe de prueba funcional en equipo real de 48 horas para el modelo exacto de placa o transductor al que se le realiza el servicio.
P6: ¿Cómo gestionan los proveedores internacionales las aduanas y el transporte bajo control aduanero para reparaciones de placas?
Respuesta: Los proveedores internacionales calificados operan desde instalaciones de depósito bajo supervisión aduanera. Utilizan canales de transporte bajo control aduanero a través de transportistas exprés globales (DHL, FedEx, UPS) y emiten declaraciones aduaneras formales (como exportación temporal para reparación), garantizando un rápido despacho aduanero de salida sin demoras por impuestos o aranceles.
P7: ¿Qué sucede si una placa reparada falla dentro del período de garantía?
Respuesta: Un proveedor calificado aplica un protocolo claro de Autorización de Devolución de Mercancía (RMA). Bajo términos estándar de garantía (típicamente 90 días), el proveedor suministra una unidad inmediata de intercambio anticipado desde stock o una reparación expedita bajo garantía con tiempo de respuesta prioritario sin cargo adicional.
P8: ¿Por qué las pruebas únicamente en banco son insuficientes para placas de circuitos complejas de ultrasonido?
Respuesta: Los conformadores de haz, canales de procesamiento y fuentes de alimentación de alto voltaje de los equipos modernos de ultrasonido operan bajo cargas multiaxiales dinámicas. Los multímetros de banco y los probadores de componentes pasivos no pueden simular el procesamiento de señales acústicas en tiempo real, el sombreado dinámico de apertura ni la disipación térmica durante la generación continua de imágenes. Solo una prueba en equipo real de 48 horas en una consola operativa puede detectar fallas térmicas intermitentes.
¿Dónde encaja Rongtao Medical — y dónde no?
Para mantener una total transparencia comercial y técnica, los compradores del sector salud deben comprender con precisión dónde encaja Rongtao Medical dentro de la cadena global de suministro de ultrasonido —y dónde radican nuestros límites—.
Dónde encaja Rongtao Medical:
- Sistemas de calidad certificados: Rongtao Medical mantiene una doble certificación de SGC ISO 13485:2016 e ISO 9001:2015, que rige todos los procesos de reparación, pruebas y distribución.
- Infraestructura de pruebas en equipo real: Opera una instalación especializada de reparación de 3,000 m² equipada con cientos de sistemas, sondas y plataformas de prueba OEM (GE, Philips, Siemens, Canon/Toshiba, Mindray, Samsung Medison), lo que garantiza que cada placa reparada se someta a pruebas continuas de carga de 48 horas.
- Términos de servicio transparentes: Ofrece plazos de reparación estándar de 5 a 8 días hábiles, opciones de intercambio anticipado y garantías integrales mínimas de 90 días en todas las placas y sondas a las que se presta servicio.
- Logística en zona franca: Opera una logística de exportación desde depósito aduanero con envíos internacionales bajo supervisión aduanera a través de DHL, FedEx y UPS.
Dónde NO encaja Rongtao Medical:
- No es un representante autorizado del OEM: Rongtao Medical es una organización de servicio independiente y proveedora de repuestos. No estamos afiliados, patrocinados ni autorizados por GE HealthCare, Philips, Siemens Healthineers, Canon Medical ni Mindray.
- No es un equipo de servicio de campo clínico en sitio: No proporcionamos despacho de campo de emergencia en hospitales locales fuera de las regiones admitidas; nuestro modelo central es la reparación centralizada de placas, el reacondicionamiento de transductores y el suministro de repuestos.
- Sin venta de componentes no verificados: No enviamos repuestos de recuperación no verificados o no probados sin una inspección completa en equipo real.
Envío de solicitudes listas para cotización:
Al solicitar una cotización de reparación de placas de ultrasonido, servicio de sondas o repuestos, por favor proporcione: (1) marca del OEM y familia del modelo del sistema; (2) número de pieza del fabricante y revisión; (3) fotografías de alta resolución de ambos lados de la placa y de la etiqueta; (4) síntoma observado o código de error; (5) cantidad; y (6) país de destino. Nuestro equipo de ingeniería proporcionará una evaluación técnica, disponibilidad de stock y una cotización de servicio verificada en un plazo de 24 horas. Explore nuestra oferta de servicios de ultrasonido, consulte nuestros estándares de aseguramiento de la calidad y el proceso del flujo de trabajo de reparación, o comuníquese directamente con nuestro equipo técnico de ingeniería.