
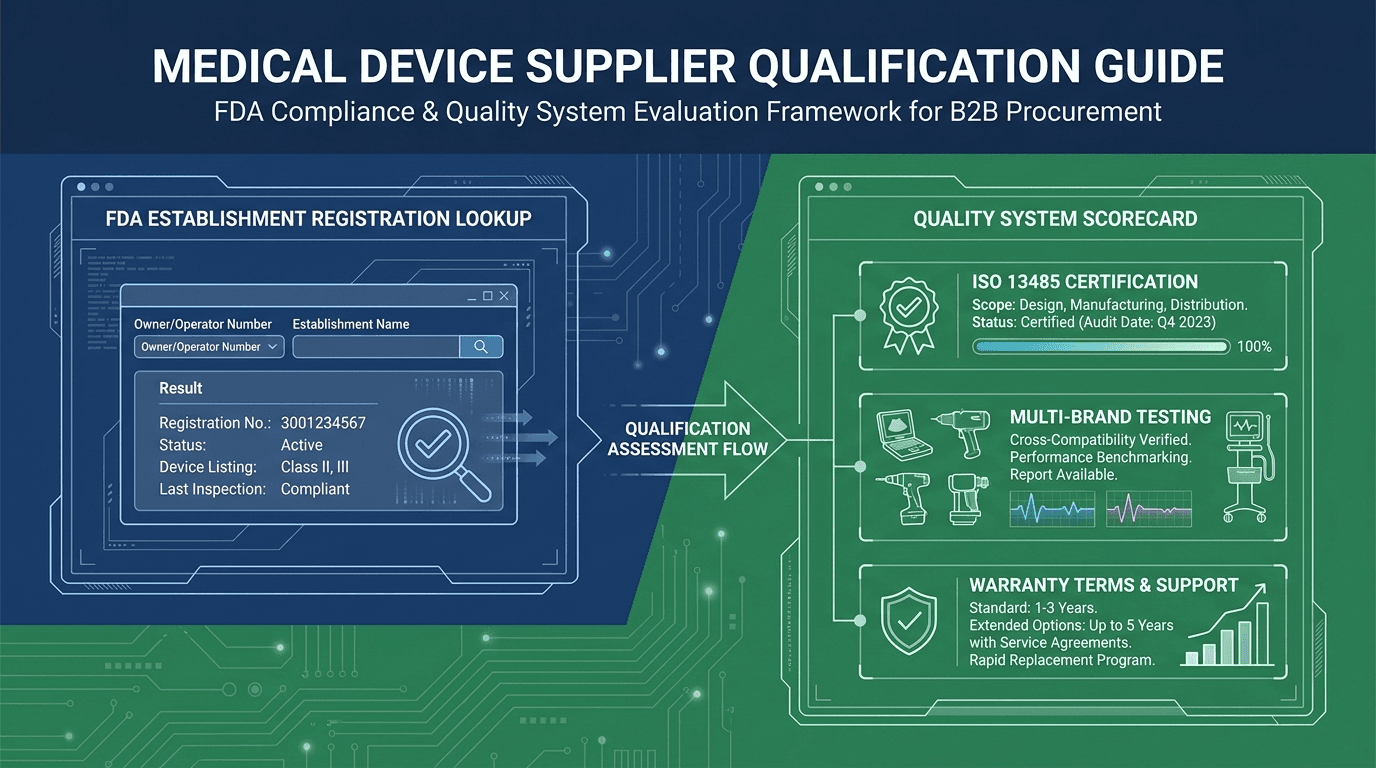
Introdução: dissociando o registro regulatório da capacidade técnica
Quando um departamento de engenharia clínica, uma empresa independente de manutenção (ISO) ou um distribuidor de equipamentos médicos enfrenta uma interrupção urgente de hardware — como um sistema GE Logiq E9 que não inicializa, uma placa de beamformer intermitente de um Philips EPIQ 7 ou uma matriz acústica danificada de um Siemens S2000 4V1c —, obter peças de reposição verificadas ou reparo especializado de placas é uma questão de tempo crítico. Durante a busca por fornecedores, os responsáveis por compras encontram sites de fornecedores exibindo selos destacados declarando 'Estabelecimento registrado na FDA' ao lado de 'Certificado pela ISO 13485' e 'Qualidade OEM garantida'. Para profissionais que não atuam na área regulatória, essas alegações de marketing costumam convergir em uma única impressão de aprovação regulatória oficial e competência técnica comprovada 1.
No entanto, tratar o registro regulatório administrativo como substituto da capacidade técnica de reparo introduz graves riscos operacionais, financeiros e clínicos. Realizar o registro anual de estabelecimento junto à U.S. Food and Drug Administration exige o pagamento de uma taxa administrativa de usuário autorizada pelo Congresso e o envio de dados do endereço da instalação; isso não avalia se o fornecedor possui osciloscópios multicanal calibrados, opera estações de trabalho protegidas contra descarga eletrostática (ESD), mantém uma frota de bancadas de teste funcionais de OEM ou aplica uma inspeção rigorosa da procedência dos componentes. Confundir notificação regulatória com execução operacional expõe os sistemas de saúde a falhas prematuras de componentes, saídas diagnósticas não calibradas e tempo de inatividade irrecuperável.
Para estabelecer um protocolo defensável de qualificação de fornecedores, as organizações de saúde devem implementar uma estrutura de auditoria em dois níveis: uma Camada de Verificação administrativa que decodifica registros regulatórios públicos oficiais, combinada com uma rigorosa Camada de Capacidade que avalia sistemas de gestão da qualidade, infraestrutura de testes em equipamento real, cobertura de engenharia multimarca e transparência comercial.
O que 'fornecedor de ultrassom registrado na FDA' realmente comprova — e o que não comprova?
O registro de estabelecimento e a listagem de dispositivos da FDA são autorizados sob a Seção 510 da Lei Federal de Alimentos, Medicamentos e Cosméticos (FD&C Act) e codificados no 21 CFR Parte 807 4. O objetivo principal da Parte 807 é a transparência administrativa: ela fornece à FDA um registro abrangente dos locais físicos onde dispositivos médicos são fabricados, processados, embalados, rotulados novamente ou importados para os Estados Unidos 2.
Para evitar que entidades comerciais utilizem o registro administrativo para sugerir o endosso do governo, a regulamentação federal contém uma proibição legal explícita. Conforme o 21 CFR 807.39, a FDA determina:
"O registro de um estabelecimento de dispositivos ou a atribuição de um número de registro não denota de forma alguma a aprovação do estabelecimento ou de seus produtos. Qualquer representação que crie a impressão de aprovação oficial em razão da posse de um número de registro é enganosa e constitui rotulagem indevida." 3
Além disso, a FDA não emite certificados de registro físicos em papel. 'Certificados de Registro da FDA' emitidos por terceiros e exibidos em sites de fornecedores são produzidos por agências privadas de consultoria regulatória para confirmar que um registro eletrônico anual foi enviado por meio do Sistema Unificado de Registro e Listagem da FDA (FURLS) e que a taxa obrigatória de usuário estabelecida pelo Congresso foi recolhida. Compreender o que o registro comprova legalmente em comparação com o que ele não comprova é essencial para a conformidade nas aquisições.
| Dimensão de Avaliação | O que o Registro na FDA Comprova | O que o Registro na FDA NÃO Comprova | Evidência Obrigatória Exigida para Auditoria |
|---|---|---|---|
| Identidade e Propriedade da Instalação | Confirma o endereço físico, o número FEI e o registro do proprietário/operador no banco de dados da FDA. | Não comprova que a instalação possui salas limpas, bancadas com proteção contra ESD ou ferramentas de diagnóstico. | Verifique o número FEI no banco de dados openFDA; solicite um tour em vídeo pelas instalações ou um relatório de auditoria de terceiros. |
| Listagem de Atividades de Dispositivos | Declara que o estabelecimento opera com códigos de produto específicos (por exemplo, ITX, IYO, IYN). | Não comprova que a empresa repara, recondiciona ou calibra módulos de acordo com as especificações do OEM. | Inspecione os códigos de produto listados; exija logs de teste de carga contínuo de 48 horas em equipamento real. |
| Tipo de Estabelecimento Regulatório | Identifica a função da entidade: Fabricante, Fabricante Contratado, Importador ou Remanufaturador. | Não concede liberação 510(k), aprovação PMA nem endosso de segurança para reparos por terceiros. | Faça referência cruzada com o campo establishment_type; cite a proibição de rotulagem enganosa do 21 CFR 807.39 em RFQs. |
| Sistema de Gestão da Qualidade | Confirma o pagamento da taxa anual de registro e o envio eletrônico para o ano civil vigente. | Não verifica a conformidade com a ISO 13485:2016 ou com as regras de sistema de qualidade do 21 CFR Parte 820. | Exija certificado acreditado da ISO 13485:2016 que cubra reparo e distribuição de ultrassom. |
| Profundidade Técnica de Diagnóstico | Nenhuma qualificação técnica, esquema de circuito, técnica de soldagem ou dispositivo de teste é auditado. | Não comprova que a equipe seja capaz de diagnosticar erros de FPGA, degradação de elementos de cristal ou ripple da fonte de alimentação. | Exija relatórios de causa-raiz de falha do sintoma à placa e registros de certificação dos técnicos. |
| Procedência dos Componentes | Não audita a cadeia de suprimentos de componentes recebidos, peças do mercado paralelo ou a origem dos chips. | Não impede a instalação de chips microeletrônicos canibalizados, falsificados ou degradados. | Exija inspeção de recebimento documentada contra falsificações e registros de rastreabilidade de componentes. |
| Garantia e Cumprimento Comercial | A FDA não monitora contratos comerciais, prazos de entrega, políticas de troca ou garantias. | Não garante que o fornecedor honrará garantias de 90 dias nem fornecerá troca antecipada emergencial. | Exija termos contratuais de garantia por escrito, SLAs definidos de prazo de RMA e referências de crédito. |
Fonte: U.S. FDA 21 CFR Parte 807; conjunto de dados openFDA Device Registration; análise da Rongtao Medical
Como consultar o registro de estabelecimento e os códigos de produto listados de um fornecedor na FDA?
Líderes de compras e gestores de HTM podem realizar uma auditoria independente do status regulatório de qualquer fornecedor candidato em menos de dois minutos usando o banco de dados público Establishment Registration & Device Listing da FDA ou os endpoints da API openFDA 5. Ao realizar uma consulta regulatória, siga este procedimento passo a passo:
- Solicite identificadores oficiais do estabelecimento: Exija que os fornecedores candidatos informem seu número de Facility Establishment Identifier (FEI) de 10 dígitos, número de registro de 7 dígitos ou Owner/Operator Number em todos os orçamentos formais.
- Pesquise no portal oficial de banco de dados da FDA: Consulte o banco de dados Establishment Registration da FDA. Pesquise usando a razão social exata, o número FEI ou o número de registro.
- Verifique a validade do registro e a janela de expiração: Certifique-se de que o status de registro do estabelecimento esteja marcado como 'Active' para o ano em curso. A renovação anual do registro deve ocorrer entre 1 de outubro e 31 de dezembro de cada ano civil.
- Audite os códigos de produto para ultrassom diagnóstico: Verifique se o estabelecimento lista ativamente códigos de produto relevantes para hardware de ultrassom diagnóstico:
• ITX: Transdutor, Ultrassônico, Diagnóstico (21 CFR 892.1570, Classe II)
• IYO: Sistema de Imagem por Eco Pulsado, Ultrassônico (21 CFR 892.1560, Classe II)
• IYN: Sistema de Imagem por Doppler Pulsado, Ultrassônico (21 CFR 892.1550, Classe II)
• JAF / JOP / MUI / KNG: Monitores ultrassônicos, transdutores e meios de acoplamento adicionais. - Inspecione os tipos operacionais de estabelecimento: Examine as funções operacionais declaradas atribuídas ao estabelecimento, tais como 'Manufacture Medical Device', 'Contract Manufacturer', 'Specification Developer', 'Initial Importer' ou 'Remanufacture Medical Device'.
Panorama do Setor: O Que os Dados do openFDA Revelam Sobre Estabelecimentos Registrados de Ultrassom
Para estabelecer uma linha de base empírica da base global registrada de fornecimento de ultrassom, realizamos uma análise do banco de dados oficial Device Registration & Listing do openFDA (recorte de Establishment Registration da FDA referente a julho de 2026, compreendendo um total de 419,651 registros de estabelecimento-listagem) 5.
A filtragem do conjunto de dados para os códigos principais de produto de ultrassom diagnóstico (ITX, IYO, IYN, JAF, JOP, MUI, KNG) resulta em exatamente 504 estabelecimentos (FEIs) distintos em todo o mundo. As principais constatações desse conjunto de dados global incluem:
- Instalações de espectro completo vs. de nicho: Dentre 504 estabelecimentos registrados, exatamente 191 FEIs distintos listam todos os três códigos principais de sistemas e transdutores (ITX & IYO & IYN). Isso indica que menos de 38% das instalações de ultrassom registradas mantêm um escopo abrangente de fabricação ou distribuição de hardware e transdutores.
- Raridade de remanufaturadores declarados: Apenas 6 FEIs distintos em todo o banco de dados global declaram explicitamente o tipo de estabelecimento 'Remanufacture Medical Device' para códigos de produto de ultrassom. Isso confirma que a remanufatura de dispositivos médicos — que envolve ações que alteram o desempenho, a segurança ou o uso pretendido de um dispositivo — é uma atividade especializada e altamente restrita, distinta da manutenção de rotina por terceiros 8.
- Concentração geográfica: Os estabelecimentos de ultrassom registrados estão distribuídos em 12+ países. Os Estados Unidos respondem por 230 FEIs distintos (45.6%), seguidos por China (66 FEIs, 13.1%), Japão (27 FEIs, 5.4%), França (17 FEIs), Coreia do Sul (16 FEIs), Canadá (15 FEIs), México (15 FEIs), Reino Unido (12 FEIs), Países Baixos (11 FEIs), Alemanha (9 FEIs), Malásia (7 FEIs) e Taiwan (7 FEIs).
- Distribuição de funções operacionais: Entre os 504 FEIs, os tipos de estabelecimento declarados incluem: Manufacture Medical Device (228 FEIs), Contract Manufacturer (100 FEIs), Specification Developer (73 FEIs), Complaint File Establishment per 21 CFR 820.198 (66 FEIs), Repack or Relabel (66 FEIs), Export Device to US (61 FEIs), Contract Sterilizer (47 FEIs) e Remanufacture Medical Device (6 FEIs).
| País / Jurisdição | Contagem de FEIs distintos | Participação na base global | Principais operações regionais | Principal contribuição para a cadeia de suprimentos |
|---|---|---|---|---|
| Estados Unidos (US) | 230 FEI | 45.6% | Sedes de OEM, centros de serviço de ISOs, importações | Serviços hospitalares nacionais, montagem sob contrato, distribuição global |
| República Popular da China (CN) | 66 FEI | 13.1% | Fabricação de transdutores, reparo de PCB, montagem de módulos | Fornecimento global de placas de reposição, fabricação de arranjos acústicos |
| Japão (JP) | 27 FEI | 5.4% | P&D principal de OEMs (Canon/Toshiba, Hitachi/Fujifilm) | Engenharia de sistemas de alto padrão, tecnologia de transdutores de cristal único |
| França (FR) | 17 FEI | 3.4% | Montagem especializada de transdutores, instalações de reparo de transdutores | Reparo especializado europeu de transdutores, fabricação de elementos piezoelétricos |
| Coreia do Sul (KR) | 16 FEI | 3.2% | Fabricação de OEM (Samsung Medison), desenvolvimento de transdutores | Produção de consoles de médio/alto padrão, montagem de transdutores semicondutores |
| Canadá (CA) | 15 FEI | 3.0% | Fabricação de subconjuntos especializados, P&D de software | Operações regionais de serviços de ISOs, recondicionamento de módulos |
| México (MX) | 15 FEI | 3.0% | Fabricação sob contrato nearshore, reparo de subconjuntos | Logística alfandegada na América do Norte, recondicionamento de placas de consoles |
| Reino Unido (GB) | 12 FEI | 2.4% | Centros de serviço de ISOs, laboratórios de reparo de transdutores | Manutenção de frotas do Reino Unido/NHS, reparo especializado de alívio de tensão de transdutores |
| Países Baixos (NL) | 11 FEI | 2.2% | Logística europeia de OEMs (Philips), centros de distribuição | Armazenagem central de peças e recondicionamento na Europa |
| Alemanha (DE) | 9 FEI | 1.8% | Fabricação principal de OEM (Siemens Healthineers) | Montagem de consoles de alto padrão, engenharia avançada de formadores de feixe |
Fonte: Instantâneo de registro e listagem de dispositivos do openFDA (julho de 2026); análise agregada local
Comparação das estruturas globais de registro de dispositivos médicos: EUA, UE, Reino Unido, China e Japão
Para grupos hospitalares internacionais e distribuidores multirregionais de equipamentos, a qualificação de fornecedores vai além das regulamentações da FDA dos EUA. Diferentes jurisdições geográficas aplicam exigências distintas de registro de estabelecimentos, números únicos de registro e limites para manutenção por terceiros:
- Estados Unidos (FDA - 21 CFR Parte 807): Concentra-se no registro anual de estabelecimentos via FURLS e na listagem de códigos de produtos de dispositivos. O registro é uma notificação administrativa e não constitui liberação ou aprovação do dispositivo.
- União Europeia (MDR da UE 2017/745 - EUDAMED): Operadores econômicos (fabricantes, representantes autorizados, importadores) devem se registrar no EUDAMED para obter um Número Único de Registro (SRN). De acordo com o Artigo 23 do MDR da UE, operadores econômicos que fornecem peças de reposição especificamente destinadas a substituir partes de um dispositivo sem alterar o desempenho não são classificados como fabricantes.
- Reino Unido (MHRA): Após o Brexit, todos os dispositivos médicos colocados no mercado do Reino Unido devem ser registrados junto à Medicines and Healthcare products Regulatory Agency (MHRA). Fabricantes estrangeiros devem nomear uma Pessoa Responsável no Reino Unido (UKRP).
- China (NMPA): Fabricantes nacionais e estrangeiros devem registrar instalações de produção e obter certificados de registro de dispositivos médicos (Classe II/III). Entidades terceirizadas de manutenção operam sob regras estritas de normas de gestão da qualidade para a manutenção de dispositivos médicos.
- Japão (PMDA / MHLW): Os fabricantes devem obter a Licença Comercial para Fabricação de Dispositivos Médicos e registrar os locais de fabricação (Toroku). Estabelecimentos estrangeiros devem submeter o Registro de Fabricante Estrangeiro de Dispositivos Médicos.
Quem deve se registrar: fabricantes, fabricantes sob contrato, remanufaturadores, importadores — e quem está isento?
Determinar se um fornecedor de peças ou reparo de ultrassom tem a obrigação legal de manter o registro de estabelecimento junto ao FDA depende das atividades físicas precisas realizadas em suas instalações 2. Nos termos do 21 CFR 807.20, as obrigações regulatórias são categorizadas da seguinte forma:
- Entidades obrigadas a se registrar e listar: Fabricantes de equipamentos originais (OEMs), fabricantes sob contrato que montam componentes conforme especificações de terceiros, desenvolvedores de especificações, reembaladores/rerrotuladores, importadores iniciais de dispositivos estrangeiros e entidades que realizam remanufatura.
- Entidades de manutenção isentas: Empresas independentes de manutenção (ISOs), oficinas de reparo terceirizadas, departamentos de engenharia clínica e engenheiros de serviço de campo que realizam manutenção de rotina — definida como a restauração de um dispositivo às suas especificações originais de desempenho e segurança sem alterar o projeto ou o uso pretendido — estão isentos dos requisitos de registro de estabelecimento e listagem.
- A linha divisória entre manutenção e remanufatura: Em maio de 2024, o FDA publicou seu guia final Remanufatura de Dispositivos Médicos 8. O guia estabelece um teste de seis fatores para avaliar se uma atividade constitui manutenção ou remanufatura. Conforme analisado em a fronteira do FDA entre manutenção e remanufatura que decide quando um prestador de manutenção deve se registrar e listar, substituir um componente com falha em um beamformer do GE Logiq E9 por um componente equivalente de especificação OEM é manutenção. No entanto, redesenhar trilhas da placa de circuito, alterar o firmware de processamento ou substituir a carcaça de um transdutor com materiais não equivalentes constitui remanufatura — exigindo registro obrigatório de estabelecimento, submissões de 510(k) e conformidade com o QMS.
Análise técnica detalhada: modos de falha de placas de circuito e componentes nas principais plataformas de ultrassom
Um prestador independente de reparo de ultrassom verdadeiramente qualificado deve demonstrar profunda capacidade técnica de diagnóstico nas principais plataformas OEM. Um revendedor superficial de peças não é capaz de realizar diagnósticos em nível de chip ou análise de causa raiz de falhas. Abaixo está um detalhamento abrangente dos modos de falha de componentes observados em plataformas de ultrassom de alta densidade:
| Plataforma de ultrassom | Módulo / Placa alvo | Sintoma diagnóstico observado | Falha de causa raiz do componente | Dispositivo de teste exigido para ISO |
|---|---|---|---|---|
| GE Logiq E9 ou Voluson E10 | Placa de Beamformer GRX / GTX | Perdas verticais de imagem, artefatos de linha acústica, ruído de canal | Falha no CI MUX de alta tensão, fadiga de solda no FPGA BGA, curto em capacitor de desacoplamento | Burn-in completo no console com transdutor matricial 4D, ciclagem térmica de 48 horas |
| GE Logiq E9 e E10 | Fonte de alimentação APS / GFI | Desligamento do sistema durante Doppler de pulso elevado, loop de inicialização | Ruptura do MOSFET de chaveamento primário, degradação da ESR do capacitor eletrolítico | Banco de carga eletrônica programável, auditoria de tensão de ripple com osciloscópio |
| Philips EPIQ 7 / Affiniti | AIM (Interface de Aquisição) | Erro de reconhecimento do transdutor, falha no handshake de ID do transdutor, perda de sinal | Erosão nos contatos do relé, corrupção da EEPROM, queima do diodo de proteção do front-end | Console de teste EPIQ, teste automatizado de inserção de conectores multitransdutor |
| Philips EPIQ 7 / Affiniti | Placa de PC do controlador host | Congelamento do sistema na tela de inicialização, erro de exportação DICOM, falha do sistema operacional | Superaquecimento do CI de ponte PCIe, falha de setor no SSD, degradação por erro de bits na memória RAM | Pacote de software de teste de estresse, ciclo de estresse em câmara térmica |
| Siemens S2000 e Sequoia | Placa TI (Interface do Transmissor) | Setores acústicos escuros, desvio de velocidade no Doppler colorido, ganho baixo | Ruptura térmica do CI pulsador de alta tensão, falha de isolamento do transformador | Bancada de teste S2000, verificação de saída acústica com hidrofone |
| Mindray Resona 7 e DC-80 | Processamento Central / Transmissão | Elevação do nível de ruído da imagem, distorção na renderização volumétrica 3D | Estrangulamento térmico do chip DSP, desvio no clock de amostragem do ADC de alta velocidade | Bancada de teste do console Resona, auditoria de alvos de calibração em phantom |
Fonte: Banco de dados de engenharia da Rongtao Medical; análise de falhas em campo observadas nas plataformas GE, Philips, Siemens e Mindray
Auditoria das cláusulas de compras e controle de serviços da norma ISO 13485:2016 para fornecedores de ultrassom
Ao auditar o Sistema de Gestão da Qualidade conforme a ISO 13485:2016 de um fornecedor de ultrassom, os responsáveis por compras devem ir além do certificado e auditar a implementação operacional de cláusulas específicas do SGQ 6:
- Cláusula 7.4.1 (Processo de aquisição): O fornecedor deve manter critérios documentados para avaliar, selecionar e monitorar fornecedores de componentes de níveis inferiores. Pergunte aos fornecedores candidatos: 'Como vocês qualificam fornecedores de circuitos integrados de alta tensão e materiais piezocerâmicos?'
- Cláusula 7.4.3 (Verificação do produto adquirido): O fornecedor deve estabelecer procedimentos de inspeção de recebimento para verificar se os componentes brutos atendem aos requisitos especificados. Evidências aceitáveis incluem registros de inspeção por raio X para chips BGA e auditorias de proteção contra oxidação nos pinos dos componentes.
- Cláusula 7.5.1 (Controle de produção e de prestação de serviços): O fornecedor deve manter instruções de serviço documentadas, equipamentos de teste calibrados e ambientes de teste validados. Evidências aceitáveis incluem certificados de calibração para osciloscópios, analisadores de segurança e medidores de saída acústica.
- Cláusula 7.5.8 (Identificação) e 7.5.9 (Rastreabilidade): O fornecedor deve manter rastreabilidade completa por número de série e lote para cada placa reparada ou componente substituído. Todo módulo reparado deve conter um código de barras de número de série com lacre inviolável vinculado ao histórico de sua ordem de serviço.
Quais evidências de capacidade você deve exigir além do registro? (ISO 13485, testes em equipamento real, cobertura multimarca, prazos de execução, garantia)
Como o registro de estabelecimento na FDA comprova apenas um processo administrativo em vez de competência operacional, os líderes de compras devem exigir uma Camada de Capacidade rigorosa. Empresas de referência no setor, como a Innovatus Imaging, aconselham explicitamente os compradores a 'insistir que um prestador de serviços de reparo seja certificado pela ISO 13485:2016 para ser qualificado' 7. Para estruturar uma auditoria de fornecedores sólida, exija que os fornecedores candidatos apresentem evidências verificáveis em seis pilares operacionais essenciais:
Pilar 1: Certificação acreditada de SGQ ISO 13485:2016: Exija uma cópia de um certificado ISO 13485 ativo emitido por um organismo certificador acreditado pela ANAB ou pelo UKAS. Certifique-se de que o escopo do certificado liste explicitamente 'reparo, teste, recondicionamento e distribuição de sistemas de ultrassom, placas de circuito, fontes de alimentação e transdutores'. A Cláusula 7.4 da ISO 13485 exige que fornecedores certificados mantenham controles rigorosos baseados em risco sobre subfornecedores de componentes 6.
Pilar 2: Teste de carga e térmico em equipamento real de 48 horas: Testadores de bancada de componentes não conseguem simular o beamforming multiaxial, a geração de pulsos acústicos ou o estresse térmico sob imageamento clínico contínuo. Exija que os fornecedores mantenham frotas internas de bancadas de teste correspondentes aos equipamentos OEM — como GE Logiq E9/E10, Philips EPIQ 7/Affiniti, Siemens S2000, Mindray Resona e Canon Aplio — e realizem testes contínuos de burn-in de 48 horas. A profundidade diagnóstica deve corresponder ao rigor técnico detalhado em nosso guia de campo do sintoma à placa e à causa raiz que um fornecedor capacitado de reparo de placas deve ser capaz de explicar.
Pilar 3: Procedência de componentes e verificação antifalsificação: Solicite protocolos escritos de inspeção de recebimento de componentes. Conforme detalhado na taxonomia de procedência de peças e protocolo de qualificação de recebimento, fornecedores qualificados devem inspecionar juntas de solda sob estereomicroscópios de alta ampliação, verificar códigos de data do silício e eliminar circuitos integrados do mercado cinza ou falsificados.
Pilar 4: Ampla cobertura de engenharia multimarca: Verifique se o fornecedor mantém capacidade de reparo em nível de componente em múltiplas plataformas OEM (GE, Philips, Siemens, Canon, Mindray, Samsung Medison), em vez de operar como um mero intermediário de peças ou oficina dedicada a um único modelo.
Pilar 5: Transparência comercial em SLAs e garantias: Exija Acordos de Nível de Serviço (SLAs) contratuais claros, especificando prazos padrão de reparo de 5 a 8 dias úteis, opções de estoque para troca antecipada e garantias abrangentes mínimas de 90 dias cobrindo peças e mão de obra.
Pilar 6: Logística em cadeia alfandegada e conformidade na exportação: Para redes internacionais de saúde, verifique se o fornecedor opera a partir de instalações alfandegadas sob supervisão aduaneira com protocolos consolidados junto a transportadoras (DHL, FedEx, UPS) para garantir desembaraço aduaneiro sem entraves e embalagens de proteção antiestática contra ESD.
Como elaborar um scorecard ponderado de fornecedores de ultrassom?
Para eliminar vieses na seleção de fornecedores, as equipes de compras do setor de saúde devem avaliar os fornecedores candidatos utilizando um scorecard ponderado de 100 pontos. Nessa estrutura equilibrada, o preço é responsável por apenas 15% da pontuação total, garantindo que a gestão da qualidade, o rigor dos testes em equipamento real e a conformidade permaneçam como os principais fatores determinantes da decisão 7.
| Categoria de avaliação | Peso | Padrão de evidência para pontuação máxima (Aprovado) | Zero pontos / Sinais de alerta desqualificantes |
|---|---|---|---|
| Sistema de Gestão da Qualidade (ISO 13485) | 25% | Certificado acreditado ISO 13485:2016 cobrindo reparo/distribuição de ultrassom; registros de auditoria anual. | Sem SGQ, conformidade autodeclarada sem auditoria de terceira parte, certificado expirado. |
| Rigor de testes e frota de bancadas de teste | 25% | Frota própria de bancadas de teste de sistemas OEM; registros documentados de burn-in de 48 horas; validação de imagem DICOM. | Testes apenas em bancada, ausência de testes em equipamento real, falta de equipamentos de teste térmico/de carga. |
| Profundidade técnica e cobertura de marcas | 20% | Capacidade de engenharia multimarca (GE, Philips, Siemens, Canon, Mindray); reparo de placas em nível de componente. | Capacidade limitada a um único modelo, dependência de subcontratados terceirizados não verificados. |
| Garantia e SLAs comerciais | 15% | Garantia por escrito de 90+ dias, protocolo claro de substituição sob garantia, prazo de execução padrão de 5 a 8 dias. | Sem garantia por escrito, cláusulas de defeito ambíguas, prazo de execução superior a 20 dias. |
| Verificação regulatória (registro junto ao FDA) | 10% | Listagem ativa no openFDA/FEI verificado; códigos de produto correspondentes; divulgações regulatórias transparentes. | Alegação de 'Aprovado pelo FDA', exibição de certificados falsos, recusa na divulgação do FEI. |
| Logística e capacidade de resposta do suporte | 5% | Embalagem com proteção contra ESD, capacidade de desembaraço aduaneiro internacional, retorno dedicado de suporte técnico. | Envio sem proteção, ausência de experiência em remessas internacionais, suporte demorado. |
Fonte: Estrutura de compras do SGQ da Rongtao Medical; adaptada dos padrões de auditoria da Cláusula 7.4 da ISO 13485
Qual redação de RFQ protege o comprador na aquisição de peças ou serviços de reparo de ultrassom?
Ao emitir documentos de Solicitação de Cotação (RFQ) ou negociar Contratos Globais de Prestação de Serviços (MSA) para reparo de hardware ou peças de reposição de ultrassom, os gestores de compras devem incorporar cláusulas obrigatórias de conformidade e de evidências técnicas. Essas salvaguardas jurídicas e operacionais protegem o sistema de saúde contra componentes falsificados, reparos descalibrados e declarações regulatórias enganosas. Além disso, integrar o teste de aceitação em cinco etapas para um sistema de ultrassom usado assegura a integridade em nível de sistema ao adquirir unidades recondicionadas, com o respaldo de as evidências em registros primários sobre a manutenção independente de ultrassom.
As equipes de compras podem copiar e inserir a seguinte cláusula de comprovação obrigatória diretamente em suas especificações de concorrência e termos de pedidos de compra:
"Requisito Obrigatório de Comprovação do Fornecedor: Todos os proponentes que apresentarem propostas para reparo de placas de circuito de ultrassom, recondicionamento de transdutores ou peças de reposição devem apresentar: (1) Número oficial do Facility Establishment Identifier (FEI) se registrado junto ao FDA dos EUA, acompanhado da divulgação dos códigos de produtos listados; (2) Certificado válido de Sistema de Gestão da Qualidade ISO 13485:2016 emitido por um organismo certificador acreditado; (3) Certificação por escrito de que todas as placas de circuito e conjuntos de transdutores reparados passem por um teste funcional contínuo em equipamento real de no mínimo 48 horas em bancadas de teste de sistemas OEM correspondentes antes do envio; e (4) Protocolos documentados de procedência de componentes no recebimento que garantam 100% de verificação antifalsificação. Propostas baseadas unicamente em registros administrativos junto ao FDA sem a certificação ISO 13485 e comprovação de teste em equipamento real serão consideradas não conformes e rejeitadas."
Fluxo de trabalho passo a passo para qualificação de fornecedores e compras
Para operacionalizar este modelo de avaliação, as equipes de compras devem seguir um fluxo de trabalho de qualificação de fornecedores em cinco etapas antes de emitir pedidos de compra ou assinar contratos de serviço de longo prazo:
- Etapa 1: Triagem inicial e verificação administrativa: Colete os números FEI, as licenças de funcionamento e os certificados ISO dos fornecedores candidatos. Consulte o banco de dados público do openFDA para verificar o status de registro ativo, os códigos de produtos listados e as funções do estabelecimento.
- Etapa 2: Auditoria de SGQ e certificação: Inspecione o escopo do certificado ISO 13485:2016 do fornecedor. Confirme se o organismo certificador emissor é acreditado pela ANAB ou UKAS. Solicite o sumário do Manual da Qualidade do fornecedor (abrangendo a Cláusula 7.4 Aquisição e a Cláusula 7.5 Produção e Prestação de Serviços).
- Etapa 3: Auditoria de infraestrutura técnica: Solicite um inventário documentado das bancadas de teste OEM internas do fornecedor (modelos, opções de software, compatibilidade de transdutores). Exija amostras de relatórios de teste de burn-in de 48 horas e registros de validação de imagem DICOM para reparos recentes de placas.
- Etapa 4: Pedido piloto e inspeção de procedência: Faça um único pedido piloto de reparo ou de troca antecipada para um módulo não crítico (por exemplo, uma fonte de alimentação auxiliar ou uma placa de interface de usuário do sistema). Ao receber, realize uma inspeção de recebimento verificando a embalagem com proteção contra ESD, a rastreabilidade por número de série, a limpeza física e a inclusão do certificado de teste.
- Etapa 5: Finalização do Master Service Agreement (MSA): Após uma avaliação piloto bem-sucedida, celebre um MSA que incorpore os padrões do scorecard de 100 pontos, SLAs padrão de tempo de retorno de 5 a 8 dias, garantias de 90 dias e a cláusula obrigatória de comprovação em RFQ.
Perguntas Frequentes (FAQ)
P1: Um fornecedor de reparo de ultrassom precisa estar registrado na FDA para reparar minha placa?
Resposta: Não necessariamente. De acordo com o 21 CFR Parte 807, empresas independentes de manutenção que realizam manutenção de rotina—retornando uma placa ou transdutor às suas especificações originais de desempenho e segurança do OEM sem alterar o projeto ou o uso pretendido—estão isentas de registro de estabelecimento 2. No entanto, se o fornecedor fabricar novos componentes, importar dispositivos estrangeiros ou realizar remanufatura, o registro e a listagem junto à FDA são legalmente obrigatórios.
P2: 'Registrado na FDA' é o mesmo que 'aprovado pela FDA'?
Resposta: Absolutamente não. De acordo com o 21 CFR 807.39, o registro é uma notificação administrativa que informa à FDA a localização e as atividades de uma instalação 3. Ele não denota aprovação pela FDA, liberação 510(k) ou endosso de qualidade. Divulgar uma instalação registrada como 'aprovada pela FDA' é ilegal e constitui rotulagem enganosa (misbranding) perante a legislação federal.
P3: Posso confiar em um fornecedor de peças de ultrassom que não seja registrado na FDA?
Resposta: Sim, desde que o fornecedor apresente evidências técnicas e de qualidade robustas. Busque a certificação ISO 13485:2016, frotas de bancadas de teste multimarcas, termos de garantia transparentes, profundidade diagnóstica em reparos a nível de chip e referências positivas entre pares na comunidade de engenharia clínica.
P4: Se o reparo de um fornecedor passar a se enquadrar como remanufatura, ele precisa se registrar e listar junto à FDA?
Resposta: Sim. Se as atividades de reparo de uma ISO alterarem significativamente o desempenho original, a segurança ou o uso pretendido do dispositivo (avaliado conforme o Guia Final de Remanufatura de 2024 da FDA), a entidade será legalmente classificada como remanufaturadora e deverá registrar seu estabelecimento, listar o dispositivo e cumprir as regulamentações de QMS (21 CFR Parte 820) e de MDR (21 CFR Parte 803) 8.
P5: Qual é a evidência mais importante a solicitar a um fornecedor de peças ou reparo de ultrassom?
Resposta: Um certificado acreditado de Sistema de Gestão da Qualidade ISO 13485:2016 acompanhado de um relatório de teste funcional de 48 horas em equipamento real para o modelo exato de placa ou transdutor submetido a manutenção.
P6: Como os fornecedores internacionais gerenciam a alfândega e o transporte alfandegado para reparos de placas?
Resposta: Fornecedores internacionais qualificados operam a partir de instalações alfandegadas sob supervisão aduaneira. Eles utilizam canais de transporte alfandegado por meio de transportadoras expressas globais (DHL, FedEx, UPS) e emitem declarações aduaneiras formais (como exportação temporária para reparo), garantindo rápido desembaraço de saída, sem atrasos decorrentes de tributos ou tarifas.
P7: O que acontece se uma placa reparada falhar dentro do período de garantia?
Resposta: Um fornecedor qualificado aplica um protocolo claro de Autorização de Devolução de Mercadoria (RMA). Sob os termos de garantia padrão (normalmente de 90 dias), o fornecedor disponibiliza uma unidade imediata de troca antecipada do estoque ou reparo em garantia acelerado com tempo de retorno prioritário, sem nenhum custo adicional.
P8: Por que os testes realizados apenas em bancada são insuficientes para placas de circuito de ultrassom complexas?
Resposta: Os formadores de feixe (beamformers), canais de processamento e fontes de alimentação de alta tensão modernos de ultrassom operam sob cargas multiaxiais dinâmicas. Multímetros de bancada e testadores de componentes passivos não conseguem simular o processamento de sinais acústicos em tempo real, o sombreamento dinâmico de abertura ou a dissipação térmica sob imageamento contínuo. Apenas o teste de 48 horas em equipamento real em um console operacional pode detectar falhas térmicas intermitentes.
Onde a Rongtao Medical se enquadra — e onde não se enquadra?
Para manter total transparência comercial e técnica, os compradores do setor de saúde devem compreender com precisão onde a Rongtao Medical se enquadra na cadeia global de suprimentos de ultrassom — e onde estão nossos limites.
Onde a Rongtao Medical se enquadra:
- Sistemas de qualidade certificados: A Rongtao Medical mantém dupla certificação de SGQ pelas normas ISO 13485:2016 e ISO 9001:2015, regendo todos os processos de reparo, teste e distribuição.
- Infraestrutura de teste em equipamento real: Opera uma estrutura especializada de reparo de 3,000 m², equipada com centenas de sistemas, transdutores e plataformas de teste OEM (GE, Philips, Siemens, Canon/Toshiba, Mindray, Samsung Medison), garantindo que cada placa reparada passe por teste de carga contínuo de 48 horas.
- Termos de serviço transparentes: Oferece prazo de reparo padrão de 5 a 8 dias úteis, opções de troca antecipada e garantia abrangente mínima de 90 dias para todas as placas e transdutores atendidos.
- Logística em zona aduaneira: Opera logística de exportação em entreposto aduaneiro com envios internacionais supervisionados pela alfândega via DHL, FedEx e UPS.
Onde a Rongtao Medical NÃO se enquadra:
- Não é representante autorizado de OEM: A Rongtao Medical é uma empresa independente de manutenção e fornecedora de peças. Não somos afiliados, patrocinados ou autorizados por GE HealthCare, Philips, Siemens Healthineers, Canon Medical ou Mindray.
- Não é equipe de serviço de campo clínico no local: Não realizamos envio de emergência para atendimento hospitalar em campo fora das regiões atendidas; nosso modelo principal é o reparo centralizado de placas, o recondicionamento de transdutores e o fornecimento de peças.
- Sem vendas de componentes não verificados: Não enviamos peças de desmonte não verificadas ou não testadas sem inspeção completa em equipamento real.
Envio de solicitação pronta para orçamento:
Ao solicitar um orçamento para reparo de placa de ultrassom, serviço em transdutor ou peça de reposição, forneça: (1) Marca OEM e família do modelo do sistema; (2) Número de peça do fabricante e revisão; (3) Fotos em alta resolução de ambos os lados da placa e da etiqueta; (4) Sintoma observado ou código de erro; (5) Quantidade; e (6) País de destino. Nossa equipe de engenharia fornecerá uma avaliação técnica, disponibilidade de estoque e um orçamento de serviço verificado em até 24 horas. Explore nossas ofertas de serviços de ultrassom, consulte nossos padrões de garantia da qualidade e o processo de fluxo de trabalho de reparo, ou entre em contato diretamente com nossa equipe técnica de engenharia.