
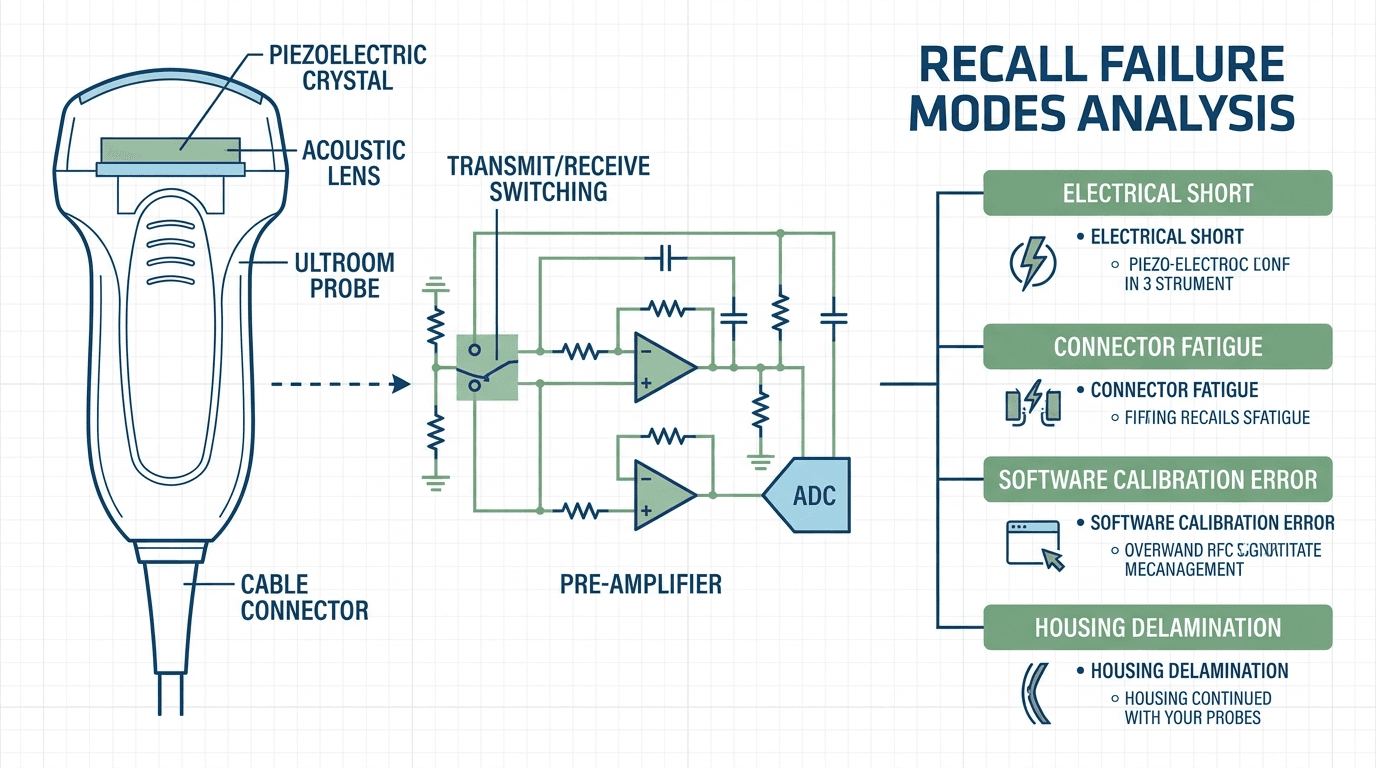
¿Qué cubre realmente el registro de 527 retiros del mercado de ultrasonido de la FDA?
Cuando un responsable de equipamiento médico o un ingeniero biomédico evalúa la seguridad de la flota de ultrasonido, confiar en alertas de retiro esporádicas o titulares de los fabricantes proporciona una visión fragmentada del riesgo. Para establecer una línea de base empírica para el mantenimiento de flotas, las pruebas de aceptación y la evaluación de proveedores externos, analizamos la base de datos de retiros del mercado de dispositivos médicos de la Administración de Alimentos y Medicamentos de los Estados Unidos (FDA) mediante openFDA 2. Este conjunto de datos proviene directamente del Recall Enterprise System (RES) de la FDA, que registra acciones correctivas de seguridad en campo (FSCA), retiros y actualizaciones de etiquetado iniciadas por fabricantes de dispositivos médicos.
Nuestro análisis se centra en tres códigos de producto principales de la FDA que abarcan las imágenes de ultrasonido diagnóstico en distintas especialidades clínicas 1:
- Código de producto IYO (21 CFR 892.1560): Sistema de ultrasonido diagnóstico. Cubre el hardware de la consola principal, los backplanes del conformador de haces, los motores de procesamiento de imágenes de backend y la arquitectura de visualización para sistemas de imagen general, cardiología y ginecología y obstetricia.
- Código de producto IYN (21 CFR 892.1550): Sistema, procesamiento de señales / diagnóstico por Doppler pulsado ultrasónico. Abarca módulos de procesamiento de Doppler espectral, hardware de mapeo de flujo en color y firmware avanzado de cálculo Doppler.
- Código de producto ITX (21 CFR 892.1570): Transductor ultrasónico para diagnóstico. Abarca todos los arreglos de transductores ultrasónicos piezoeléctricos y micromecanizados capacitivos (CMUT), cables de sondas, lentes acústicas, aliviadores de tensión y carcasas de conectores en sondas lineales, convexas, phased array, endocavitarias y transesofágicas (TEE).
Entre enero de 2000 y julio de 2026, se registraron un total de 527 retiros distintos de dispositivos médicos para estos tres códigos de producto en la base de datos de la FDA. El código de producto IYN representa 298 retiros (56.6%), el código de producto ITX representa 147 retiros (27.9%) y el código de producto IYO representa 82 retiros (15.6%).
| Código de producto | Número de regulación | Descripción de la categoría del dispositivo | Total de retiros de la FDA | Proporción del conjunto de datos |
|---|---|---|---|---|
| IYN | 21 CFR 892.1550 | Sistema de diagnóstico por ultrasonido Doppler pulsado | 298 | 56.6% |
| ITX | 21 CFR 892.1570 | Transductor de ultrasonido diagnóstico | 147 | 27.9% |
| IYO | 21 CFR 892.1560 | Consola de sistema de ultrasonido diagnóstico | 82 | 15.6% |
| Total | — | Alcance combinado de ultrasonido diagnóstico | 527 | 100.0% |
Fuente: Fuente: Base de datos de retiros de dispositivos de openFDA (análisis de IYO, IYN e ITX de 2000–2026)
Comprender estos denominadores es fundamental para la dirección de ingeniería biomédica. El registro de retiros no es una lista de fallas catastróficas de equipos; más bien, refleja presentaciones regulatorias formales cuando un fabricante identifica un defecto de diseño, una anomalía de software, una contradicción en el etiquetado o una variación de fabricación que requiere mitigación en campo 1. Al clasificar las causas raíz en estas 527 acciones, los administradores de flotas pueden pasar de una gestión reactiva de alertas a protocolos de inspección proactivos basados en datos.
¿Qué modos de falla predominan en los 527 retiros de ultrasonido y qué significan para un comprador?
Para transformar los registros brutos de retiros en información procesable, clasificamos las descripciones de texto libre sobre el motivo del retiro y las declaraciones de causa raíz en los 527 registros en ocho categorías operativas distintas de modos de falla. Los resultados demuestran una notable concentración de riesgo en subconjuntos específicos.
| Categoría de modo de falla | Causas raíz principales y tipos de defectos | Retiros | % del total | Riesgo operativo clave para compradores de flotas |
|---|---|---|---|---|
| Relacionado con transductores / sondas (todas las causas) | Fallas de hardware (deslaminación de la lente, pérdida de elementos, ingreso de fluidos), acciones de etiquetado sobre vida útil, retiros de gel de acoplamiento y accesorios, y retiros por compatibilidad de desinfección que mencionan un transductor o una sonda | 238 | 45.2% | Categoría más amplia: abarca defectos de hardware, aplicación de límites de vida útil y retiros de accesorios/gel — consulte la nota a continuación |
| Software y firmware | Congelamiento de imagen durante exploraciones en tiempo real, errores de cálculo de profundidad Doppler, bloqueos en bucle de arranque, errores de compatibilidad del sistema operativo | 154 | 29.2% | Inexactitud diagnóstica durante estudios Doppler; congelamientos imprevistos del sistema en quirófano/UCI |
| Etiquetado e instrucciones de uso | Instrucciones de uso (IFU) de reprocesamiento poco claras, falta de advertencias sobre vida útil, errores de traducción de símbolos, indicaciones sobre productos químicos incompatibles | 38 | 7.2% | Desinfección inadecuada que degrada la carcasa de la sonda; retiro prematuro de sondas funcionales |
| Sistema eléctrico y fuente de alimentación | Sobrecalentamiento de la fuente de alimentación (PSU), cortocircuito del transformador, fuga de ruido en la línea de tierra, falla del backplane de la batería | 31 | 5.9% | Falla completa en el arranque del sistema; falla en la prueba de seguridad eléctrica (IEC 62353) |
| Otros / Administrativo | Revisiones de proveedores de componentes, integridad del sellado del empaque, correcciones administrativas de etiquetado | 27 | 5.1% | Bajo impacto clínico directo; requiere seguimiento durante las revisiones de PM de rutina |
| Control de infecciones y desinfección | Degradación química de los selladores de la sonda por reprocesadores automáticos (Trophon/CIDEX), residuos de desinfección | 24 | 4.6% | Riesgos de contaminación cruzada; opacamiento de la lente acústica por sustancias químicas de toallitas no aprobadas |
| Calidad / Fabricación | Defectos de soldadura en lotes, componentes electrónicos no conformes, desviación de tolerancias en la línea de ensamblaje | 9 | 1.7% | Errores intermitentes de comunicación de la placa; tiempo medio entre fallas (MTBF) reducido |
| Mecánica y hardware | Falla en la liberación del freno de las ruedas del carro, falla en el pestillo del brazo articulado del monitor, grietas en la carcasa física | 6 | 1.1% | Peligros ergonómicos; daño físico a los conjuntos del panel de control y de la pantalla |
Fuente: Fuente: Conjunto de datos de retiros de dispositivos de openFDA; agrupación por palabras clave de primera coincidencia de reason_for_recall, root_cause_description y product_description para IYO/IYN/ITX. Las proporciones son aproximadas y varían según el método de palabras clave; un solo retiro puede encajar plausiblemente en más de una categoría.
En conjunto, los retiros del mercado relacionados con transductores/sondas (alrededor del 45 %) y las fallas de software/firmware (alrededor del 29 %) representan aproximadamente tres cuartas partes (74 %) de todos los retiros de ultrasonido en las últimas dos décadas. Este hallazgo refuta directamente la creencia común entre los equipos de ingeniería biomédica de que las fuentes de alimentación de la consola principal o las placas formadoras de haces front-end representan el principal riesgo de seguridad.
Cómo leer correctamente esta tabla: las proporciones de los modos de falla provienen de la clasificación por palabras clave de los motivos de retiro en texto libre, no de un campo codificado de la FDA. Un retiro que menciona tanto un transductor como una corrección de software se cuenta una sola vez, en la primera categoría con la que coincide, por lo que los porcentajes exactos varían según cómo se definan las palabras clave. Sin embargo, la clasificación es sólida en todos los conjuntos razonables de palabras clave evaluados: los transductores y las sondas constituyen siempre la categoría predominante, el software y el firmware siempre ocupan el segundo lugar, mientras que los retiros por etiquetado, causas eléctricas y control de infecciones quedan rezagados en cifras de un solo dígito. Considere las cifras como una distribución de los motivos de retiro notificados, no como tasas de defectos de los dispositivos. Un matiz importante: la categoría principal es «relacionada con transductores / sondas», no «defectos de hardware». La mayor parte de su volumen —y casi todo el repunte de 2025— corresponde a acciones sobre accesorios y etiquetado de vida útil, no a fallas de hardware acústico. Un desglose más detallado centrado únicamente en ITX revela que las fallas discretas de hardware en transductores representan solo una minoría de los retiros de sondas, mientras que el gel desechable y los accesorios representan una proporción significativa; consulte nuestro análisis de reparación frente a reemplazo de sondas de ultrasonido para ver ese desglose a nivel de dispositivo. La implicación práctica es que la aceptación de sondas debe abarcar la inspección del hardware, el seguimiento de la vida útil y la compatibilidad con la desinfección en conjunto, no solo el hardware.
Las fallas de transductores en los registros de retiros del mercado involucran predominantemente vulnerabilidades por desgaste físico —como la delaminación de la lente acústica, el desgarro del manguito de alivio de tensión y el ingreso de fluidos en el mango de la sonda— que comprometen el aislamiento eléctrico o generan atenuación de la señal acústica. Al evaluar sondas usadas o aceptar unidades reparadas, los equipos de ingeniería biomédica deben realizar rigurosas pruebas de aceptación de sondas utilizando arreglos de fantomas acústicos y analizadores de seguridad eléctrica, en lugar de depender de una simple inspección visual.
En el caso de las sondas complejas de ecocardiografía transesofágica (ETE), en las que los bloqueos del mecanismo de flexión y las perforaciones de la funda del tubo gastroscópico conllevan graves consecuencias clínicas, comprender las vías específicas de falla resulta aún más crítico. Los administradores de flotas que gestionan sondas especializadas deben consultar nuestra guía dedicada sobre rutas de reparación de daños en sondas ETE para determinar si una sonda requiere el reemplazo de la lente acústica, la sustitución del alivio de tensión o la reconstrucción completa del tubo de inserción.
¿Qué señales envía el repunte de retiros de transductores de 2025 para la aceptación de sondas y la vida útil?
La línea base histórica de los retiros de ultrasonido se mantuvo relativamente estable durante años, con un promedio de 15 a 25 inicios de retiros al año. Sin embargo, los datos de 2025 revelan un drástico cambio regulatorio: se iniciaron 119 retiros solo en 2025—un aumento de casi el 700% en comparación con 2024 (15 retiros) y 2022 (17 retiros).
Un examen detallado de los registros de retiros de 2025 revela que 105 de los 119 retiros (el 88.2%) fueron acciones de seguridad de campo relacionadas con transductores iniciadas principalmente por Philips Healthcare 4 5. Estas acciones se derivaron de extensas revisiones regulatorias relativas a los límites de vida útil de los transductores, aclaraciones de etiquetado sobre el cumplimiento de sondas reacondicionadas y actualizaciones de compatibilidad de software para plataformas de imágenes en vivo.
En septiembre de 2025, la FDA emitió una Carta de Advertencia a Royal Philips (CMS #709948) destacando específicamente las obligaciones de corrección y retiro de transductores de ultrasonido, las definiciones de vida útil y la vigilancia poscomercialización para el cambio de lentes y el reacondicionamiento de sondas 4.— U.S. Food and Drug Administration, Carta de Advertencia CMS #709948 (9 de septiembre de 2025)
Este aumento en las medidas de cumplimiento destaca una encrucijada crítica de cumplimiento normativo para los administradores de equipos hospitalarios: la distinción entre el mantenimiento de rutina y la remanufactura según la legislación federal. Cuando una organización de servicio independiente (ISO) repara o reacondiciona una sonda de ultrasonido—al reemplazar matrices de cristales acústicos, modificar aliviadores de tensión o reencapsular lentes acústicas—, la actividad debe mantener estrictamente las especificaciones originales del dispositivo. Los compradores de equipos y los socios de ISO deben comprender el servicio técnico frente a la remanufactura según la guía de la FDA para garantizar que las sondas reparadas sigan cumpliendo plenamente con los estándares de calidad de 21 CFR Parte 820.
Además, el pico de transductores de 2025 demuestra que la longevidad de las sondas no puede considerarse indefinida. A medida que los transductores envejecen, los compuestos de encapsulado acústico se degradan, los adhesivos de las lentes se ablandan ante la exposición repetida a desinfectantes y los elementos piezoeléctricos sufren despolarización acústica. Los departamentos de adquisiciones que compran sondas de repuesto deben insistir en una procedencia de las piezas y evidencia de calidad documentadas para verificar que los transductores de repuesto hayan pasado por una calibración acústica completa y una validación en equipo real antes de su uso clínico.
¿Dónde modifican las fallas de software y los retiros por etiquetado las verificaciones de aceptación de la flota?
Si bien los defectos físicos de hardware generan síntomas visibles, los retiros por software y etiquetado presentan riesgos operativos silenciosos. En nuestro conjunto de datos de 527 retiros, las fallas de software y firmware representaron 154 retiros (alrededor del 29%), mientras que los errores de etiquetado e IFU constituyeron 38 retiros (alrededor del 7%).
Los retiros por software en ultrasonido de diagnóstico se manifiestan típicamente en tres escenarios clínicos de alto riesgo:
- Congelamiento de la imagen en vivo durante procedimientos críticos: Fallas en el software de backend de adquisición de imágenes donde la pantalla de ultrasonido se congela durante la medición del gasto cardíaco o la guía de aguja vascular mientras la barra de estado indica una exploración activa.
- Errores de cálculo Doppler y de escala de calipers: Errores de firmware en el software de procesamiento de señales (código de producto IYN) que introducen desfases matemáticos de escala en los cálculos de velocidad sistólica máxima (PSV) o de la integral de tiempo y velocidad (VTI) bajo modos específicos de zoom de pantalla.
- Fallas del sistema operativo y de conectividad DICOM: Incompatibilidades posteriores a actualizaciones de sistemas operativos comerciales (como actualizaciones de aplicaciones móviles de imágenes en vivo para iOS 18) o corrupciones en el encabezado DICOM que impiden el archivo de estudios de pacientes.
| Año de inicio | Total de retiradas iniciadas | Relacionadas con sondas/transductores |
|---|---|---|
| 2018 | 39 | 21 |
| 2019 | 15 | 12 |
| 2020 | 13 | 4 |
| 2021 | 61 | 27 |
| 2022 | 17 | 3 |
| 2023 | 14 | 3 |
| 2024 | 15 | 2 |
| 2025 | 119 | 105 |
Fuente: Fuente: conjunto de datos de retiradas de dispositivos de openFDA (IYO, IYN, ITX). El total es un recuento exacto de inicios de retiradas por año; la columna de sonda/transductor es un subconjunto agrupado por palabras clave y es aproximada.
Para los ingenieros biomédicos que reciben sistemas usados o reemplazan placas backend de CPU/DSP, la verificación de parches de software es esencial. Conectar simplemente una placa de repuesto y verificar que aparezca una imagen es insuficiente. Los equipos de ingeniería biomédica deben confirmar que la revisión de software instalada coincida con los niveles de revisión de seguridad de campo aprobados por el OEM, especialmente al gestionar la planificación de repuestos críticos de fin de servicio para plataformas de ultrasonido heredadas en las que es posible que ya no se distribuyan activamente parches de software del OEM.
¿Cómo pueden los gestores de flotas convertir los patrones de retiradas en tarjetas de evaluación de aceptación y de proveedores?
El análisis de datos solo es valioso cuando orienta los flujos de trabajo operativos. A partir de las causas raíz identificadas en 527 retiradas de la FDA, los departamentos de ingeniería biomédica y los equipos de adquisiciones hospitalarias deben implementar un control de calidad estructurado en 3 fases para todos los sistemas de ultrasonido entrantes, placas de circuitos de repuesto y transductores.
Fase 1: Protocolo de aceptación física y acústica del transductor
- Inspección visual y táctil: Inspeccione la lente acústica bajo aumento para detectar microdelaminaciones, microperforaciones o levantamiento de bordes. Flexione el manguito de alivio de tensión 90 grados en cuatro direcciones para verificar la integridad del sello de goma y prevenir el ingreso de fluidos.
- Pruebas de seguridad eléctrica y corriente de fuga: Realice pruebas de corriente de fuga del chasis y de la superficie de la sonda conforme a IEC 62353 / IEC 60601-2-37 utilizando un módulo de prueba de aislamiento de sonda dedicado antes de la conexión clínica.
- Auditoría de caída de elementos acústicos: Escanee un fantoma multipropósito que simula tejido (p. ej., un fantoma CIRS o Gammex). Realice una comprobación de canales de elementos muertos en todos los elementos del arreglo para verificar que haya cero líneas de sombra acústica o caída de elementos.
Fase 2: Verificación de consola y placas electrónicas
- Auditoría de versión de software: Verifique la compilación del software del sistema instalado frente a los avisos de seguridad de campo de la FDA. Confirme las sumas de verificación del firmware en los módulos de DSP, conformador de haces y gestión de energía.
- Prueba de estabilidad de voltaje de la fuente de alimentación: Mida los voltajes de los rieles de salida de CC bajo carga acústica completa (modo Doppler color de alta PRF) para garantizar que el rizado de voltaje se mantenga dentro de una tolerancia de ±2%.
- Rodaje térmico y de estrés: Ejecute pruebas de estrés continuo durante 4 horas en las placas de repuesto del conformador de haces (TX/RX) o de procesamiento de imágenes de backend para detectar deriva térmica o uniones de soldadura intermitentes.
Fase 3: Calificación de proveedores y auditoría de documentación
Al evaluar a proveedores independientes de repuestos o proveedores de reparación de sondas, los gerentes de adquisiciones deben aplicar una tarjeta de evaluación empírica. No confíe en declaraciones de marketing genéricas. Utilice una tarjeta de calificación de proveedores de ultrasonido estandarizada para evaluar la certificación ISO 13485 del proveedor, el registro de instalaciones ante la FDA, la capacidad de prueba en equipo real y los términos de la garantía.
Al decidir si enviar sondas dañadas a un OEM o a un centro de reparación independiente, consulte nuestro análisis comparativo sobre la reparación de sondas por el OEM frente a la independiente para equilibrar la rapidez de entrega, la profundidad de la reparación y la procedencia de los componentes.
¿Qué pueden decirle los datos de retiradas de la FDA—y qué no?
Un deber fundamental de los analistas de dispositivos médicos es garantizar que los datos no se utilicen de forma indebida. Un volumen elevado de retiradas para un fabricante o línea de productos específicos no demuestra que los equipos de esa marca sean intrínsecamente inseguros o inferiores a los de la competencia.
Entre los 527 retiros del mercado en nuestro conjunto de datos, la distribución de las entradas de retiro por empresa que realiza el retiro normalizada está encabezada por Philips Healthcare (~130 filas de retiros), Siemens Healthineers (78 retiros), GE Healthcare (~38 retiros), Civco Medical Solutions (~36 retiros), Toshiba/Canon Medical (23 retiros) y Exact Medical (18 retiros).
Para interpretar correctamente estas cifras, la dirección de ingeniería biomédica debe tener en cuenta tres variables de confusión críticas:
- Tamaño de la base instalada y participación de mercado: Los fabricantes con decenas de miles de sistemas de ultrasonido activos en servicio clínico global generan naturalmente más avisos de seguridad de campo que los fabricantes de nicho más pequeños.
- Granularidad de los informes regulatorios: Conforme a las regulaciones de la FDA, una sola acción correctiva que involucre 20 modelos diferentes de transductores puede registrarse en openFDA como 20 entradas de retiro individuales (una por número de modelo) o como un único registro maestro, según cómo el fabricante estructure su presentación ante el RES.
- Cultura de calidad corporativa y vigilancia poscomercialización proactiva: Un alto volumen de correcciones voluntarias de retiros de Clase III a menudo refleja un riguroso sistema interno de gestión de calidad poscomercialización que detecta de manera proactiva errores menores de etiquetado o de software antes de que ocurran incidentes clínicos.
Además, los ingenieros biomédicos deben distinguir entre los retiros de la FDA (acciones correctivas iniciadas por la empresa registradas en la base de datos RES 1) y los reportes de eventos adversos de la FDA en MAUDE (reportes de vigilancia pasiva presentados por profesionales de la salud, pacientes y fabricantes conforme al 21 CFR Parte 803). Los reportes de MAUDE contienen afirmaciones no verificadas, observaciones anecdóticas y notificaciones voluntarias que no pueden utilizarse para calcular tasas de incidencia ni establecer causalidad de dispositivos médicos. Los datos de retiros reflejan correcciones confirmadas del fabricante; ninguno de los dos conjuntos de datos debe utilizarse jamás para clasificar la seguridad de las marcas.
Dónde encaja Rongtao Medical—y dónde no
Navegar por el abastecimiento de repuestos para ultrasonido, la reparación de sondas y el mantenimiento de flotas requiere una absoluta transparencia con respecto a las capacidades técnicas y los límites del servicio.
Dónde encaja Rongtao Medical:
- Reparación de placas de ultrasonido a nivel de componentes: Ofrecemos reparación experta de placas de circuito a nivel de componentes para sistemas GE, Philips, Siemens, Mindray, Toshiba/Canon, Hitachi/Fujifilm y Samsung Medison—reparando fuentes de alimentación, formadores de haz front-end, backplanes de procesamiento y paneles de control.
- Sondas y módulos de repuesto probados: Suministramos transductores originales usados y módulos de circuito de repuesto totalmente probados, verificados en consolas de ultrasonido OEM reales antes del envío.
- Evidencia de prueba en equipo real: Cada placa o sonda reparada se envía con documentación completa de prueba en equipo real, verificación de imagen acústica y una garantía estándar de 90 días con un plazo de entrega típico de 5–8 días hábiles.
- Inventario multimarca y soporte EOSL: Mantenemos un amplio inventario para sistemas de ultrasonido actuales y en fin de servicio (EOSL) para mantener operativas las flotas hospitalarias.
Dónde no encaja Rongtao Medical:
- Sin autorización ni afiliación OEM: Rongtao Medical es un proveedor de servicios independiente. No nos presentamos como un centro de servicio autorizado por el OEM ni como un distribuidor afiliado.
- Sin modificaciones de binarios de software: No modificamos los binarios del sistema operativo del OEM, no eludimos las licencias de software ni alteramos los algoritmos de cálculo de diagnóstico clínico.
- Sin servicios de reprocesamiento clínico: No proporcionamos servicios de desinfección de alto nivel (HLD) en instalaciones hospitalarias ni servicios de reprocesamiento clínico.
Lista de verificación del comprador para cotizaciones: qué preparar antes de adquirir sondas o placas de ultrasonido
Cuando una unidad clínica reporta una falla de ultrasonido o una sonda no supera las pruebas de aceptación, una rápida resolución depende de una comunicación técnica clara. Adquirir repuestos o servicios de reparación de placas sin datos completos causa demoras.
Antes de solicitar una cotización técnica o enviar una placa/sonda para su reparación, prepare el siguiente paquete de evidencia de 5 puntos:
- 1. Identificación del sistema: Marca OEM exacta, nombre del modelo del sistema y revisión de software/hardware instalada (p. ej., GE Logiq E9 Revisión 5.0.2, Philips EPIQ 7 Software v4.0.1).
- 2. Identificación de la pieza o transductor: Número de pieza completo del fabricante, número de pieza del ensamblaje y número de serie (p. ej., sonda GE C1-5-D n.º de pieza 5393900; fuente de alimentación Philips n.º de pieza 453561412341).
- 3. Documentación visual de etiquetas: Fotografías de alta resolución que muestren ambos lados de la placa de circuito, las etiquetas de los componentes, las marcas de revisión de la PCB y las etiquetas con códigos de barras.
- 4. Descripción detallada de síntomas y códigos de error: Comportamiento clínico exacto de la falla (p. ej., 'El sistema enciende, pero muestra el código de error 004 en la inicialización del formador de haces', 'Línea oscura vertical en la imagen acústica durante la exploración con la sonda lineal').
- 5. Detalles operativos de entrega: Plazo de entrega requerido, cantidad y dirección de entrega de destino.
Preguntas frecuentes
P1: ¿Un alto recuento de retiros del mercado significa que una marca de ultrasonido es menos segura que otra?
No. El volumen de retiros del mercado de la FDA refleja la actividad de notificación del fabricante, el tamaño total de la base instalada de equipos y las políticas corporativas de acciones correctivas. Un alto número de retiros voluntarios de etiquetado o software de Clase III a menudo indica una vigilancia poscomercialización proactiva en lugar de una deficiente seguridad del producto. Las métricas de retiros del mercado nunca deben utilizarse como una clasificación de seguridad de marcas.
P2: ¿Cómo verifico si un sistema de ultrasonido o sonda específicos están actualmente bajo retiro del mercado?
Puede buscar en la base de datos pública openFDA Medical Device Recall o en el portal RES de Medical Device Recalls de la FDA utilizando el nombre del modelo de dispositivo específico, el número 510(k), el código de producto (IYO, IYN, ITX) o el número de retiro del fabricante (p. ej., número Z). Los departamentos de ingeniería biomédica también deberían suscribirse a las alertas oficiales MedWatch de la FDA.
P3: ¿El patrón de retiros del mercado debería cambiar la forma en que acepto un sistema de ultrasonido usado o una sonda de repuesto?
Sí. Debido a que aproximadamente el 45% de los retiros del mercado históricos están relacionados con transductores o sondas y alrededor del 29% involucran software/firmware, las pruebas de aceptación de ingeniería biomédica deben extenderse más allá de las verificaciones cosméticas básicas. Las sondas entrantes deben someterse a pruebas de escaneo con maniquí acústico, análisis de pérdida de elementos acústicos y pruebas de fuga de corriente eléctrica. Los sistemas deben someterse a una verificación de la versión de software con respecto a los boletines de seguridad de campo conocidos.
P4: ¿Cuál es la diferencia entre un retiro del mercado de la FDA y un reporte de evento adverso de MAUDE?
Un retiro del mercado de la FDA (registrado en RES) representa una acción confirmada de corrección de campo, retiro o etiquetado iniciada por el fabricante del dispositivo o exigida por la FDA. Un reporte de la FDA en MAUDE (conforme a 21 CFR Parte 803) es un envío de vigilancia pasiva que detalla un presunto mal funcionamiento del dispositivo, lesión o muerte. Los reportes de MAUDE no están verificados, son autonotificados y no pueden establecer tasas de defectos de los dispositivos ni causalidad.
P5: ¿Estos patrones de retiros del mercado se aplican también a las sondas y placas de una organización de servicio independiente?
Sí. Las organizaciones de servicio independiente (ISO) que reparan o suministran sondas y placas de circuito de repuesto deben cumplir con estándares funcionales y de seguridad idénticos. Las sondas reparadas deben mantener las especificaciones originales de diseño acústico, y las placas de repuesto deben verificarse en cuanto a compatibilidad de software y hardware antes de su implementación clínica.